


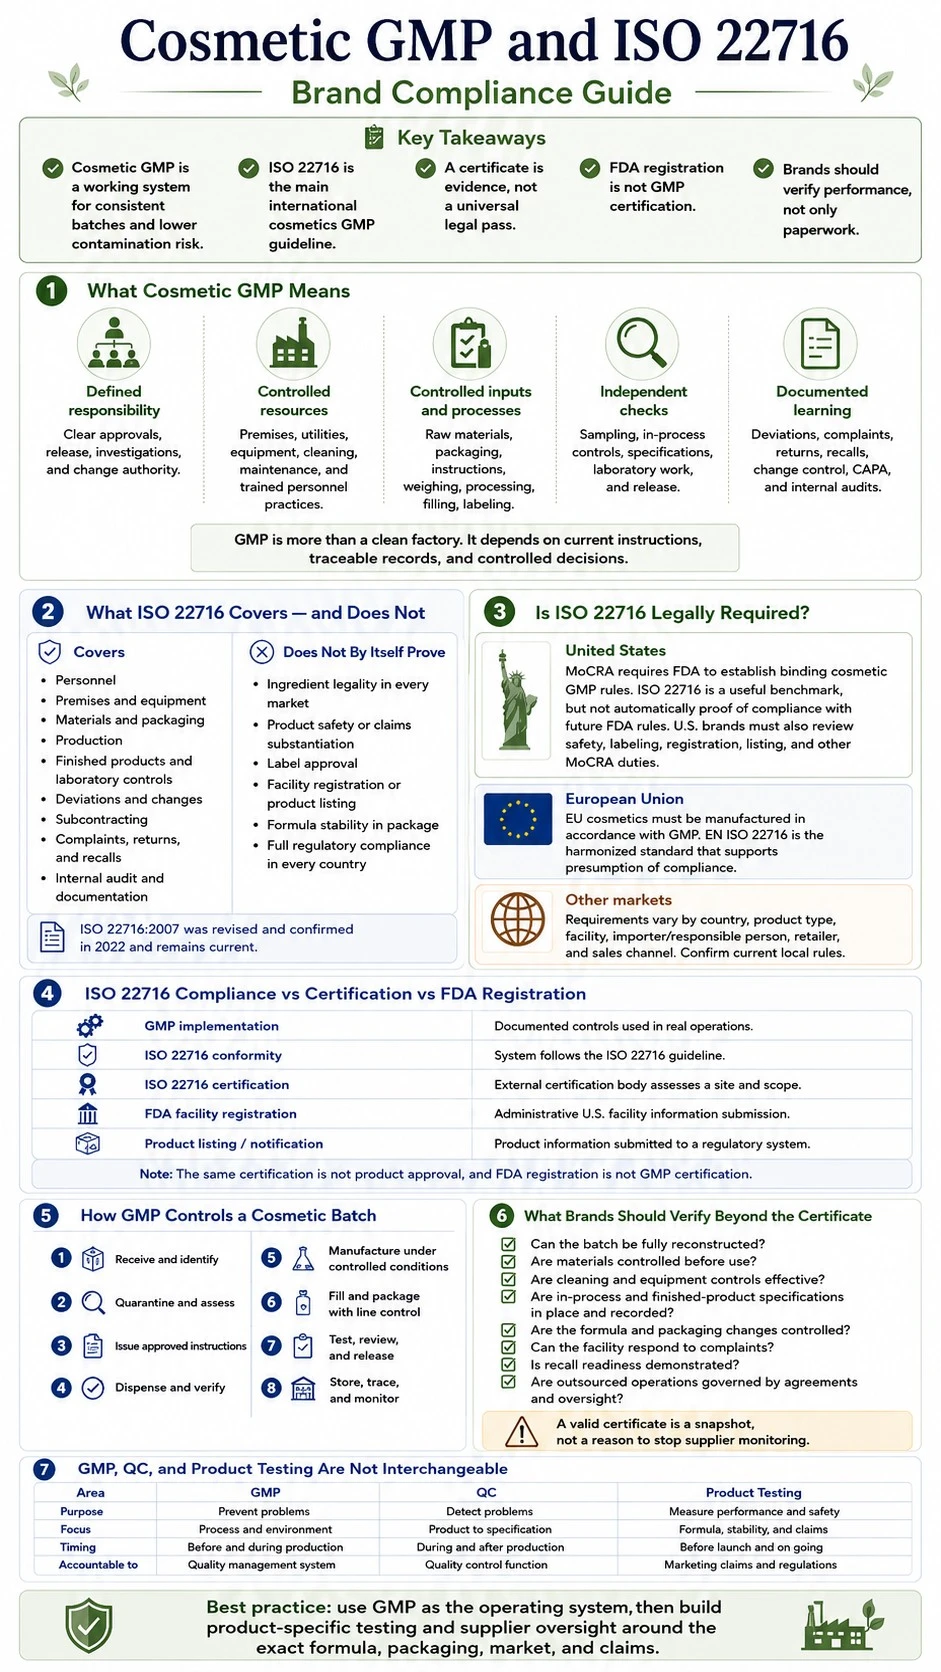
整った工場、額に入った認証書、期待どおりの試作品がそろっていても、すべての商業生産バッチが同等に仕上がるとは限りません。化粧品の適正製造規範(GMP)は、承認済み処方を再現性のある製造へつなげる運用規律です。ISO 22716は、そのための国際的に広く認められた枠組みをメーカーに示しますが、製品試験、市場固有の法令、ブランドによるサプライヤー監督に代わるものではありません。
化粧品GMPとは
化粧品GMPとは、規定された条件下で化粧品を製造、管理、保管、出荷するための組織的・技術的管理の体系です。すべてのバッチを分子レベルで完全に同一にすることが目的ではありません。通常のばらつきを承認範囲内に収め、回避可能な汚染や取り違えを防ぎ、実際に何が起きたかを示す記録を残すことが目的です。
有効なシステムは、次の5つの要素を結び付けます。
- 明確な責任:適格な担当者は、原料の承認、指図書の発行、バッチの出荷判定、不具合の調査、変更の承認について、誰に権限があるかを把握しています。
- 管理された資源:施設、ユーティリティ、設備、清掃、保守、校正、従業員の作業慣行が業務に適しています。
- 管理された投入物と工程:原料、包装資材、標準作業指図書、秤量、加工、充填、表示について、承認状態と追跡可能な識別情報が確保されています。
- 独立した確認:サンプリング、工程内管理、規格、試験業務、最終出荷判定を通じて、生産上の都合だけで合否が決まらないようにします。
- 記録に基づく改善:逸脱、規格外(OOS)結果、苦情、返品、回収、変更管理、是正措置、内部監査で得た知見をシステム改善へ反映します。
したがって、GMPは製造室の清潔さだけにとどまりません。ステンレス製の容器があっても、作業者が旧版の指図書を使う、原料のステータスが不明確である、調査せずに逸脱を完了扱いにする、作業後に記録をまとめて記入するといった状態では、管理システムは脆弱です。堅牢な製造・品質管理システムでは、判断の根拠を、関係する原料ロット、設備、担当者、工程パラメータ、試験、承認まで正確に追跡できます。
ISO 22716の対象範囲と対象外の事項
ISO 22716:2007は、化粧品の製造、管理、保管、出荷に関するガイドラインを示しています。2022年に見直しと確認が行われているため、「2007」という表記は規格が失効したことを意味しません。[1]
| 管理領域 | 実施によって達成すべき事項 | 代表的な証拠資料 |
|---|---|---|
| 人員 | 明確な責任、教育訓練、衛生管理、業務に応じたアクセス権限 | 組織図、職務記述書、教育訓練・衛生管理記録 |
| 施設・設備 | 汚染や取り違えを低減する配置、清掃、保守、使用方法 | 清掃手順書、保守記録、校正状況、区域点検記録 |
| 原料・包装資材 | 識別、隔離、サンプリング、承認、保管、払出しを管理下で実施 | 規格書、サプライヤーファイル、分析証明書、ステータスラベル、在庫記録 |
| 生産 | 秤量、加工、充填、表示についての承認済み指図書と作業時点での記録 | 標準処方書、バッチ記録、ラインクリアランス記録、工程内記録 |
| 最終製品・試験室管理 | 規格、サンプリング、試験、承認、不合格判定、出荷判定を明確化 | 試験方法、結果、保存サンプル、出荷承認、OOS調査 |
| 逸脱・変更 | 予期しない事象と計画変更を評価、承認し、完了まで追跡 | 逸脱報告書、リスク評価、変更管理、是正措置 |
| 外部委託 | 委託業務の内容を明確にし、適格性を確認して監視 | 品質契約、委託先承認、監査記録、業績レビュー |
| 苦情・返品・回収 | 製品履歴を再構築でき、市場で必要な措置を講じられる状態 | 苦情ファイル、流通記録、トレーサビリティ演習、回収手順 |
| 内部監査・文書管理 | システムを点検し、承認済みの最新版情報のみを使用 | 監査計画、指摘事項、是正完了の記録、文書履歴、アーカイブ管理 |
この規格には、適用範囲上の重要な限界があります。製品品質に関する事項は扱いますが、工場における従業員の安全衛生管理や環境保護の仕組みは対象としていません。また、研究開発と最終製品の流通も、明記された適用範囲には含まれません。[1]この規格だけでは、対象市場で成分が適法かどうかを判断したり、製品の安全性や表示訴求の根拠を示したり、ラベルを承認したり、施設を登録したり、製品をリスティングまたは届出したり、処方が包装内で安定性を維持することを証明したりすることはできません。
そのため、信頼できるスキンケア認証・製品試験プログラムでは、ISO 22716を品質・コンプライアンス体制の一要素として扱い、その他すべての要件の代替とはみなしません。
ISO 22716は法的に必須か

答えは市場によって異なります。GMPに従う法的義務と、第三者機関によるISO 22716認証を取得する商業上の判断は分けて考える必要があります。
米国
米国の化粧品は、粗悪品または不正表示品であってはなりません。認証書が要求されていなくても、化粧品を汚染または有害にするおそれのある不衛生な条件下で製造・保管した場合、粗悪品と判断される根拠になり得ます。[2]
MoCRAは、化粧品を製造または加工する施設に対する法的拘束力のあるGMP要件をFDAが制定するよう定めています。また、特定の製品カテゴリーを例外として、所定の小規模事業者免除も設けています。[3]2026年8月時点でも、FDAの現行資料では、2013年のCosmetic Good Manufacturing Practices文書は拘束力のないガイダンス案とされ、MoCRAの規則制定に伴い撤回または改訂する予定とされています。[4]
ISO 22716は引き続き有用な参照基準です。ガイダンス案が同規格を考慮しつつ、FDAの経験に基づいて一部の内容を変更または除外しているためです。[4]ISO 22716は基礎的な枠組みとして扱い、今後制定される最終規則への適合証明とはみなさず、規則制定の動向を確認してください。米国向けブランドは、MoCRA上の義務、粗悪品・表示規則、安全性の裏付け、重大有害事象への対応、登録、リスティング、製品固有の要件について、別途ギャップ評価を行う必要があります。
欧州連合
EU化粧品規則第8条は、化粧品をGMPに従って製造することを求めています。EU官報に掲載された関連整合規格に従って製造した場合、適合が推定されます。[5]この目的で公表されている整合規格がEN ISO 22716:2007です。[6]
この違いは重要です。法的に求められるのは、GMPに適合した製造を行うことです。第三者認証書は、顧客への説明や監査において有用な証拠になりますが、認証書があるだけでは不適切な運用は是正されません。また、第8条は、すべてのメーカーに認証書の取得を義務付けているわけではありません。
その他の市場
国や小売事業者によって、ISO 22716、別の化粧品GMP枠組み、現地認証、追加管理が採用される場合があります。「国際規格」という言葉だけで受け入れられると判断してはいけません。製造国、販売先市場、製品種類、輸入者または責任者、販売チャネルに適用される現行要件を確認してください。
ISO 22716への適合、認証、FDA施設登録の違い
これらの用語は、それぞれ異なる問いに答えます。
| 用語 | 意味 | 証明できないこと |
|---|---|---|
| GMPの実施 | 化粧品を一貫して製造するための文書化された管理を施設が運用していること | 第三者評価を受けたこと、またはすべての販売先市場の規則に適合していること |
| ISO 22716への適合 | ISO 22716ガイドラインに基づいてシステムが設計・運用されていること | 認証も提示されない限り、第三者の監査を受けたこと |
| ISO 22716認証 | 外部認証機関が、その認証制度に基づき、明記された組織、施設、認証範囲、認証期間について審査したこと | 製品承認、常に完全であること、または記載のない施設や活動まで認証範囲に含まれること |
| FDA施設登録 | 適用される米国規則に基づき、必要な施設情報が提出されていること | GMP認証、製品承認、またはFDAが推奨していること |
| 製品リスティングまたは届出 | 製品情報が該当する制度へ提出されていること | その制度が明示しない限り、安全性、有効性、GMPまたは規制上の承認 |
ISOは企業監査や認証書の発行を行わず、外部の認証機関がそれらを実施します。[7]同様にFDAも、化粧品施設登録と製品リスティングは承認制度ではなく、FDAがそれらの証明書を発行するものではないと注意喚起しています。[8]
ISO 22716認証書を確認する際は、記載された法人名と製造施設の正確な住所が、製造を予定している事業者および施設と一致するか照合します。規格と版、認証対象活動、除外事項、発行日と有効期限、認証書番号、認証機関、現在の有効状態を確認してください。販売会社から同一グループ内の別工場の認証書が送られてきても、実際に製品を製造する施設が認証範囲に含まれる証拠にはなりません。確認作業はスキンケアメーカー選定の一部であり、単なる書類収集ではありません。
GMPによる化粧品バッチ管理:受入れから出荷判定まで

GMPは、各バッチが明確に定められた管理上の確認段階を順に通過することで実効性を発揮します。
- 受入れ・識別:原料・包装資材の納入ごとに、サプライヤー、品目、ロット、数量、状態、日付を記録します。
- 隔離・評価:必要なサンプリング、文書確認または試験に基づき、権限を持つ担当者が使用可否を判定するまで、原料を使用できない隔離状態に置きます。
- 承認済み指図書の発行:最新版の標準処方、製造方法、包装指図書、規格書、承認済み版下を使用します。
- 秤量・照合:使用承認済み原料のみを秤量し、実際の数量とロット番号を記録し、容器を識別して、必要な確認を行います。
- 管理条件下での製造:作業の進行に合わせて、設備、時間、温度、混合条件、収率、工程内結果、予期しない事象を記録します。
- ライン管理下での充填・包装:ラインクリアランス、資材の同一性、コードの正確性、数量照合を確認し、ラベルや製品の取り違えを防止します。
- 試験・レビュー・出荷判定:結果を承認済み規格と照合し、市場への出荷前に権限を有する品質部門のレビューを必須とします。
- 保管・追跡・監視:適切な保管、流通トレーサビリティ、記録またはサンプルの保存、苦情処理、回収能力を維持します。
承認済みのスキンケアプロジェクト工程では、どの処方、包装、規格、試験を商業生産用の管理版とするかを明確にしなければなりません。試作品を承認するメールだけでは、マスター文書や製造バッチの出荷判定に代えることはできません。
認証書以外にブランドが確認すべき事項
直近の商業生産バッチの証拠、または現実的な模擬演習の結果から確認を始めます。有用なサプライヤーレビューでは、通常の業務負荷がかかる状況や問題発生時にもシステムが機能するかを見極めます。
| 確認事項 | 要求する証拠 | 警戒すべき兆候 |
|---|---|---|
| 1つのバッチを再構築できるか | 記入済みバッチ記録、原料ロット、設備、工程内結果、収率、包装コード、出荷判定 | 空欄、理由の記録がない訂正、ロットとの紐付けの欠如、作業後の事後記入 |
| 原料は使用前に管理されているか | 承認済みサプライヤー、規格書、受入れ・隔離記録、受入判定結果、ステータスラベル | 承認前の原料使用、または入手可能性だけを理由とする代替 |
| 清掃・設備管理は具体的か | 清掃手順書・記録、保守、校正、設備ステータス | 方法、日付、設備、確認者の記載がない汎用的な「清掃済み」チェック欄 |
| 不具合を調査しているか | 逸脱・OOSファイル、根本原因分析、是正措置・予防措置、有効性確認 | 合格するまで再試験する、根本原因がないまま不具合が繰り返される、証拠なしでCAPAを完了扱いにする |
| 処方・包装の変更は管理されているか | 変更申請、リスク評価、承認、更新文書、試験への影響レビュー | ブランドへの通知や再評価なしで行われたサプライヤー・原料変更 |
| 施設は苦情に対応できるか | 市場流通品をバッチ・流通記録に紐付ける苦情調査 | 品質部門のレビューを行わず、カスタマーサービスだけで処理された苦情 |
| 回収対応体制が実証されているか | 回収手順、連絡先、トレーサビリティまたは模擬回収の結果、数量照合 | 影響を受ける顧客、国、数量、残存在庫を特定できない |
| 外部委託業務は管理されているか | 品質契約、委託先の適格性確認、責任分担、記録へのアクセス | 製造後に、未承認の再委託先が使われていたことをブランドが初めて知る |
機密性の高い工場資料を無制限に一括取得しようとせず、管理された形で必要な証拠に絞って要求してください。契約書と品質契約には、監査権、通知期限、逸脱・変更の承認、文書へのアクセス、苦情対応への協力、記録保存、回収時の役割を定める必要があります。体系化されたメーカー提出書類の一覧があれば、これらの期待事項を検証できます。
スキンケアメーカーに確認すべき重要な質問には、認証取得後の状況も含めます。具体的には、サーベイランス審査、期限切れの認証書、重大な不適合、施設移転、新設備、品質責任者の変更、規制当局の査察です。有効な認証書は、定められた範囲内の一時点を示すものであり、サプライヤー監視を中止する理由にはなりません。
GMP、品質管理、製品試験は同じものではない
GMPは、作業の実施方法を管理するシステムです。品質管理では、規格、サンプリング、検査、試験を適用し、原料、バルク製品、包装、最終バッチが受入可能かを判断します。製品試験は、特定されたリスクや性能上の問いを評価するための証拠を得る工程です。これらは相互に支え合いますが、いずれも他の役割を代替しません。
| 活動 | 主な問い |
|---|---|
| GMP | 管理され、文書化された条件下で製品が製造・取扱いされたか |
| バッチ品質管理 | この原料またはバッチは承認済みの合格基準を満たすか |
| 安定性試験 | 計画された条件下で、製品が経時的に関連する規格範囲内にとどまるか |
| 保存効力試験 | 処方の抗微生物保護力により、試験方法で規定された接種微生物を制御できるか |
| 包装適合性 | 処方と包装の組合せが、許容できない相互作用や機能不良を起こすことなく、適合性を維持できるか |
| 安全性の裏付け・表示訴求の根拠 | 意図された使用方法での安全性と、ブランドが行う表示訴求を裏付ける十分な証拠があるか |
ISO 22716認証書があるからといって、すべての製品で適切な安定性、微生物、適合性、安全性、表示訴求の各プログラムが完了しているとは限りません。対象となる処方、包装、使用目的、市場、表示訴求に紐付けたリスクベースのスキンケア製品試験計画により、必要な証拠を整備してください。
まとめ
化粧品GMPはロゴではなく、実際に確認できる管理として評価してください。ISO 22716は堅牢な国際的枠組みですが、購買判断では、認証書の確認、市場固有の法令レビュー、バッチ単位の証拠、明確な品質契約、継続的なサプライヤー監視を組み合わせる必要があります。最良のメーカーとは、認証書の数が最も多い会社ではなく、承認済み処方を、追跡可能で試験済み、かつ一貫した出荷判定を経た製品へと移行させる工程を示し、結果が計画どおりでない場合にシステムがどう対応するかを説明できる会社です。


