

Mikrobiologische Prüfungen sind ein Teil des Qualitätssystems für Kosmetika, beantworten jedoch mehrere unterschiedliche Fragen. Eine Keimzahlprüfung am Fertigprodukt kann zeigen, ob die untersuchte Probe einen vereinbarten mikrobiologischen Grenzwert einhält. Sie beweist für sich allein weder, dass das Konservierungssystem eine Kontamination während der gesamten Verbraucheranwendung beherrscht, noch dass der Herstellungsprozess dauerhaft hygienisch kontrolliert ist.
Für eine Private-Label-Marke geht es praktisch nicht darum, einfach „eine mikrobiologische Prüfung“ anzufordern. Ziel ist eine klar geregelte Spezifikation, die das Risikoprofil des Produkts mit validierten Methoden, eindeutigen Grenzwerten, Regeln zur Chargenfreigabe und belastbaren Aufzeichnungen verknüpft. Dieser Leitfaden zeigt, wie sich eine solche Spezifikation aufbauen lässt, ohne eine einzelne Norm oder ein einzelnes Zertifikat als universelle Lösung zu behandeln.
Was misst die mikrobiologische Prüfung von Kosmetika?
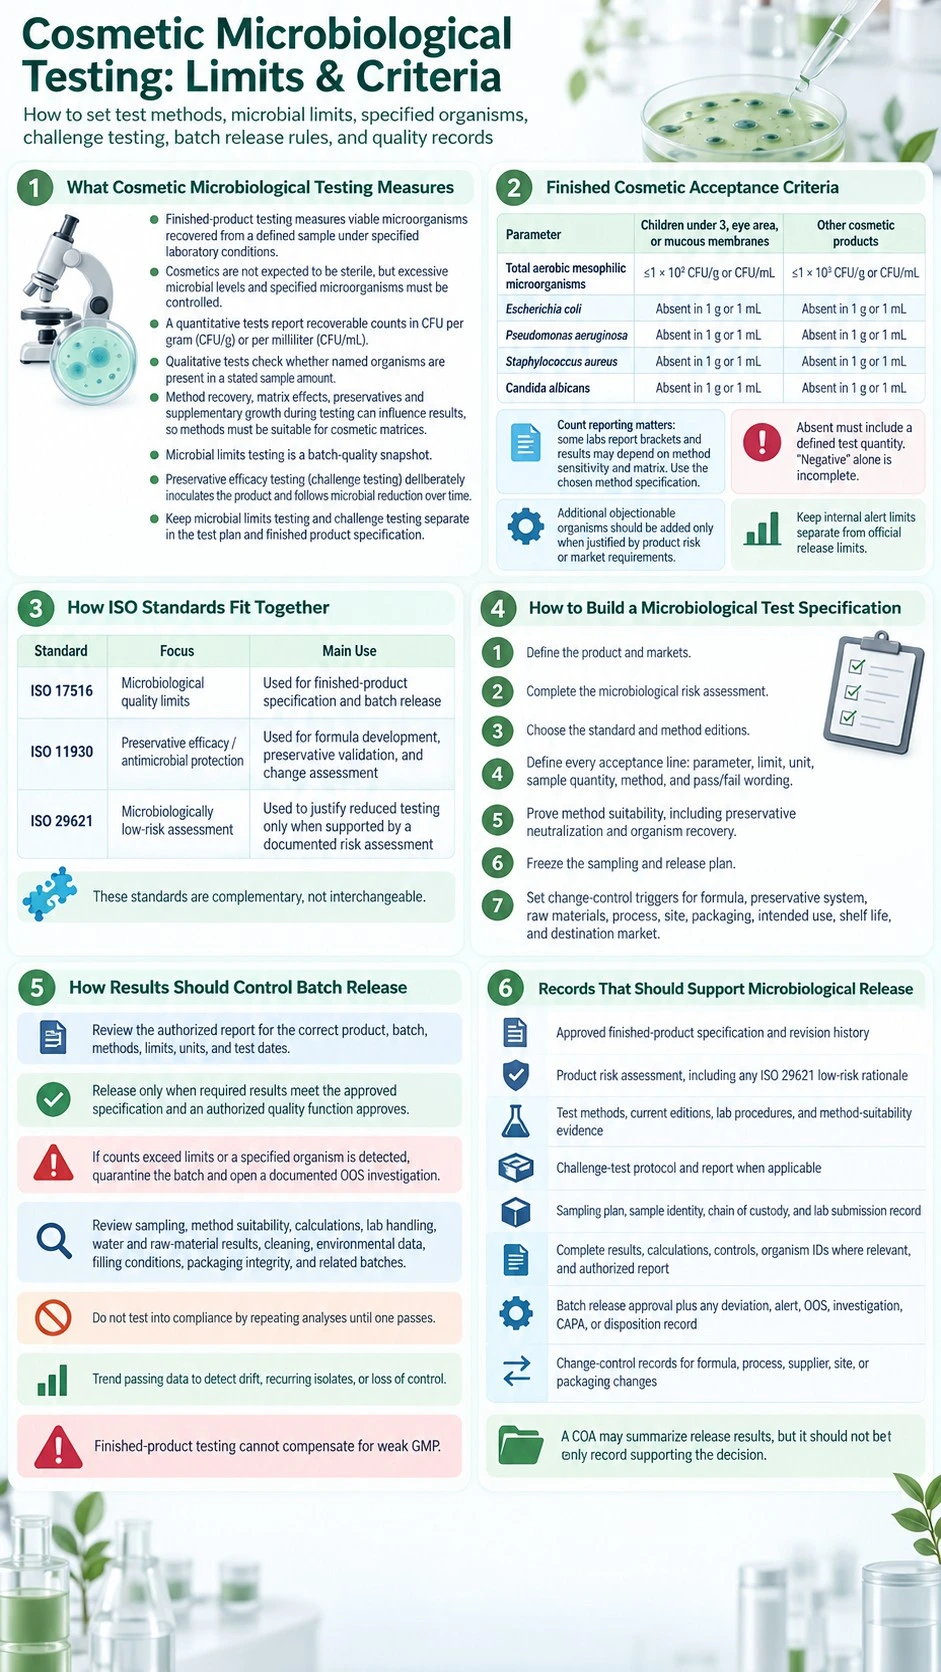
Routinemäßige Fertigproduktprüfungen erfassen die lebensfähigen Mikroorganismen, die unter festgelegten Laborbedingungen aus einer definierten Probe wiedergewonnen werden. Nach ISO 17516 müssen Kosmetika nicht steril sein; überhöhte Keimzahlen und spezifizierte Mikroorganismen, die die Produktqualität oder die Verbrauchersicherheit beeinträchtigen könnten, müssen jedoch kontrolliert werden.[1]
Das Prüfprogramm besteht normalerweise aus zwei Teilen. Eine quantitative Prüfung schätzt die wiedergewinnbare mikrobielle Population und gibt sie als koloniebildende Einheiten pro Gramm oder Milliliter an. Eine qualitative Prüfung untersucht, ob benannte Mikroorganismen in einer festgelegten Produktmenge nachweisbar sind. ISO 21149 behandelt aerobe mesophile Bakterien.[5] ISO 16212 behandelt Hefen und Schimmelpilze.[6]
Ein Laborergebnis ist nur so zuverlässig wie die Wiederfindungsleistung der Prüfmethode. Ein Konservierungsmittel kann Mikroorganismen weiter abtöten, nachdem die Probe in das Prüfsystem gelangt ist, und dadurch ein künstlich zu niedriges Ergebnis verursachen. Die Methode benötigt daher eine geeignete Verdünnung, Filtration oder Neutralisierung sowie den Nachweis, dass sich Mikroorganismen aus genau dieser Produktmatrix wiederfinden lassen.[2]
Die Prüfung mikrobiologischer Grenzwerte ist eine Momentaufnahme der Chargenqualität. Bei der Prüfung der Konservierungswirksamkeit, häufig als Challenge-Test bezeichnet, wird ein Produkt gezielt mit Mikroorganismen beimpft und anschließend verfolgt, wie stark diese über die Zeit reduziert oder kontrolliert werden. ISO 11930 nutzt Challenge-Test-Daten, eine mikrobiologische Risikobewertung oder beides, um den gesamten antimikrobiellen Schutz eines Produkts zu bewerten, das nicht als risikoarm eingestuft wird.[3] Marken sollten diese Ergebnisse im Prüfplan und in der Spezifikation des fertigen Kosmetikprodukts getrennt ausweisen.
Welche mikrobiologischen Akzeptanzkriterien sollte ein fertiges Kosmetikprodukt erfüllen?
ISO 17516 wird weithin zur Bewertung der mikrobiologischen Qualität von Kosmetika verwendet.[1] Die SCCS-Leitlinie gibt zwei Produktkategorien sowie deren quantitative und qualitative Grenzwerte wieder.[2] Die folgende Tabelle ist ein sinnvoller Ausgangspunkt, ersetzt aber nicht die Prüfung der verwendeten Normausgabe, der Anforderungen der Zielmärkte, der Produktklassifizierung und der Kundenanforderungen.
| Akzeptanzkriterium | Produkte für Kinder unter 3 Jahren, die Augenpartie oder Schleimhäute | Andere kosmetische Produkte |
|---|---|---|
| Gesamtzahl aerober mesophiler Mikroorganismen, einschließlich Bakterien sowie Hefen und Schimmelpilzen | ≤1 × 10² CFU/g oder CFU/mL | ≤1 × 10³ CFU/g oder CFU/mL |
| Escherichia coli | Nicht nachweisbar in 1 g oder 1 mL | Nicht nachweisbar in 1 g oder 1 mL |
| Pseudomonas aeruginosa | Nicht nachweisbar in 1 g oder 1 mL | Nicht nachweisbar in 1 g oder 1 mL |
| Staphylococcus aureus | Nicht nachweisbar in 1 g oder 1 mL | Nicht nachweisbar in 1 g oder 1 mL |
| Candida albicans | Nicht nachweisbar in 1 g oder 1 mL | Nicht nachweisbar in 1 g oder 1 mL |
Die Formulierung des Keimzahlkriteriums ist entscheidend. In der SCCS-Tabelle wird die Gesamtzahl aerober mesophiler Mikroorganismen als Bakterien sowie Hefen und Schimmelpilze beschrieben. Manche Laborberichte weisen dagegen getrennte Ergebnisse für Bakterien und für Hefen/Schimmelpilze aus. Eine Marke sollte daher Begriffe oder Grenzwerte aus unterschiedlichen Standards nicht vermischen, ohne zu dokumentieren, wie die gemeldeten Laborwerte die Konformität mit der gewählten Spezifikation belegen. Dieselbe SCCS-Tabelle nennt aufgrund der Variabilität von Plattenzählungen außerdem Interpretationsschwellen von mehr als 200 CFU/g oder mL beziehungsweise mehr als 2.000 CFU/g oder mL; diese dienen der Ergebnisinterpretation und berechtigen nicht dazu, die nominalen Grenzwerte zu ändern.[2]
Auch „nicht nachweisbar“ erfordert eine definierte Prüfmenge. Ein Eintrag, der lediglich „negativ“ lautet, ist unvollständig, weil die untersuchte Menge fehlt. Die Spezifikation sollte den Mikroorganismus, das geforderte Ergebnis, die Prüfmenge und die Methode nennen.
Diese vier Mikroorganismen sind keine universelle Liste aller Keime, die beanstandet werden könnten. ISO 18415 weist darauf hin, dass spezifizierte Mikroorganismen je nach nationaler Praxis oder Regulierung variieren können.[7] Formulierungszusammensetzung, Anwendungsbereich, Zielgruppe, Verpackung, Herstellungshistorie und Zielmarkt können zusätzliche risikobasierte Anforderungen an weitere Mikroorganismen rechtfertigen. Eine solche Anforderung sollte aus der Risikobewertung abgeleitet werden und nicht nur deshalb aufgenommen werden, weil ein umfangreicheres Prüfspektrum strenger wirkt.
Interne Warngrenzen können strenger sein als Freigabegrenzen, damit ein Hersteller auffällige Trends untersuchen kann, bevor eine Charge die Freigabekriterien verfehlt. Halten Sie beide Ebenen klar auseinander: Eine Warngrenze löst eine Prüfung aus, während das genehmigte Akzeptanzkriterium die Konformität bestimmt, sofern die Qualitätsvereinbarung nichts anderes festlegt.
Wie greifen ISO 17516, ISO 11930 und ISO 29621 ineinander?
Die drei Normen beantworten unterschiedliche Fragen. Werden sie als austauschbar behandelt, entstehen Lücken in der Entwicklung und bei der Chargenfreigabe.
| Norm | Zentrale Fragestellung | Typischer Entscheidungspunkt |
|---|---|---|
| ISO 17516 | Erfüllt das Kosmetikprodukt die festgelegten mikrobiologischen Qualitätsgrenzwerte? | Fertigproduktspezifikation und Chargenfreigabe |
| ISO 11930 | Verfügt das Produkt über einen ausreichenden antimikrobiellen Schutz? | Formulierungsentwicklung, Validierung des Konservierungssystems und Änderungsbewertung |
| ISO 29621 | Lässt sich das Produkt begründet als mikrobiologisch risikoarm einstufen? | Risikobasierte Entscheidung, ob bestimmte Routine- oder Konservierungsbelastungstests entfallen können |
ISO 29621 behandelt die Risikobewertung und Identifizierung von Produkten, die ein geringes mikrobiologisches Risiko aufweisen können, etwa bestimmte Formulierungen mit niedriger Wasseraktivität, hydroalkoholische Formulierungen oder Formulierungen mit extremen pH-Werten.[4] Ein Produkt ist nicht allein deshalb risikoarm, weil es als Öl, Balsam, Puder oder alkoholhaltiges Produkt bezeichnet wird. Die schriftliche Bewertung sollte die tatsächliche Formulierung, das verfügbare Wasser, den Herstellungsprozess, die Verpackung, die vorgesehene Anwendung und eine vernünftigerweise vorhersehbare Kontamination berücksichtigen.
Die Einstufung als risikoarm ist daher eine dokumentierte technische Entscheidung und darf nicht erst nach der Produktion als Abkürzung gewählt werden. Sie sollte die verwendeten Nachweise, ausgelassene oder reduzierte Prüfungen, die Bedingungen für die fortdauernde Gültigkeit der Einstufung und die Änderungen benennen, die eine Neubewertung auslösen.
Wie sollte eine Marke eine Spezifikation für mikrobiologische Prüfungen aufbauen?
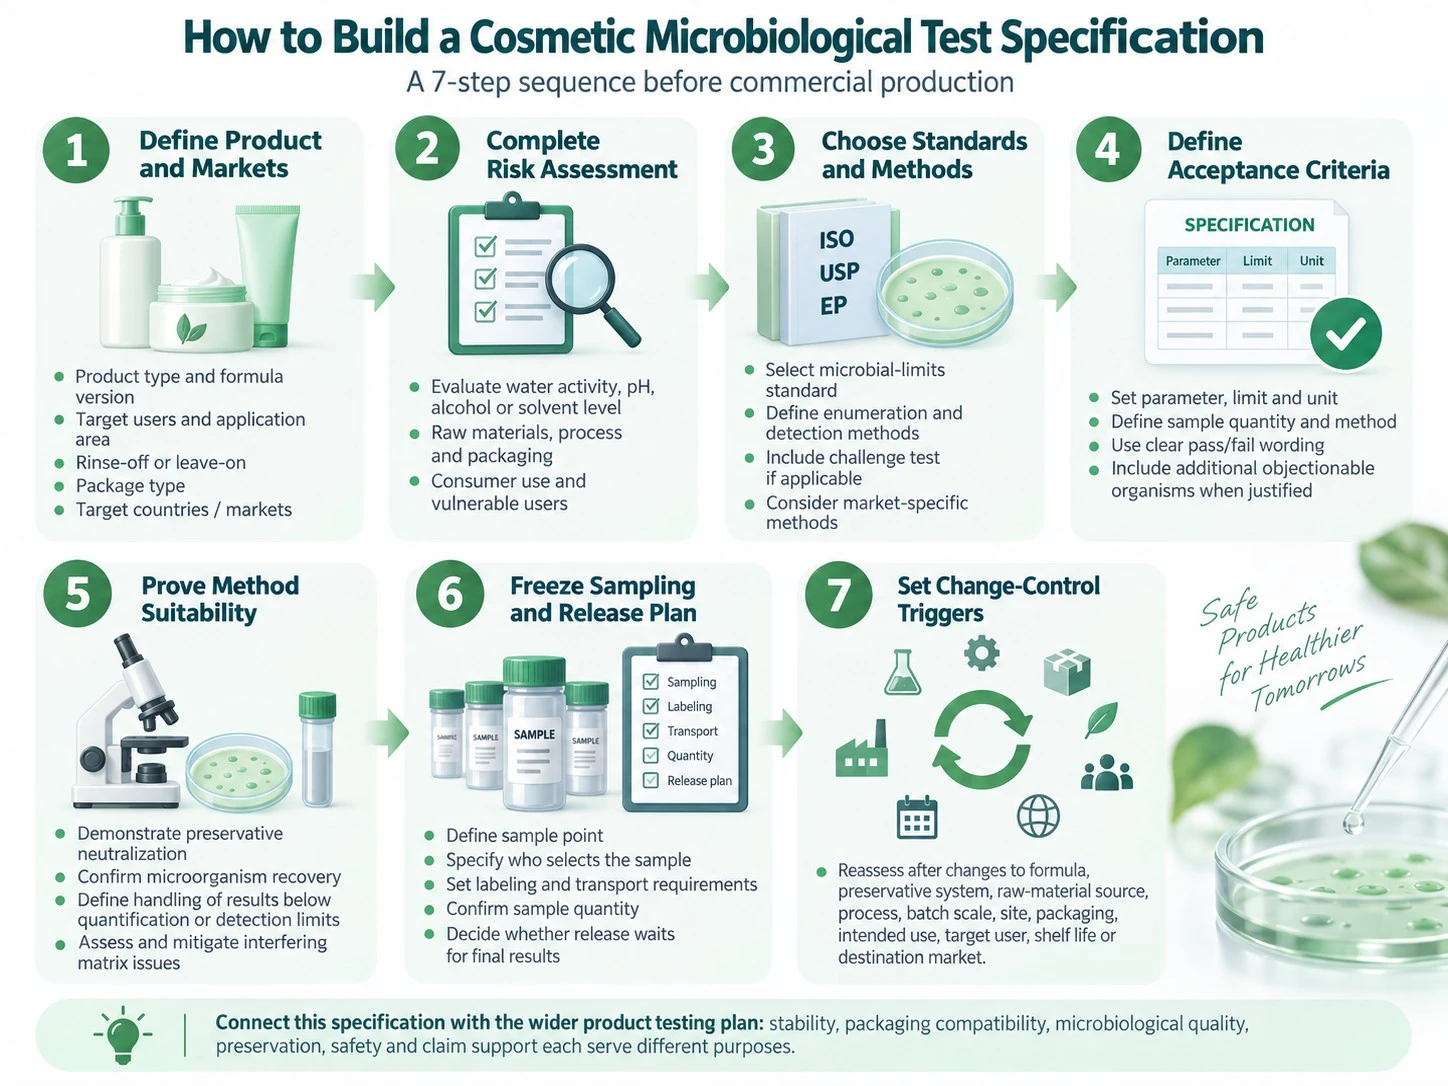
Gehen Sie vor der kommerziellen Produktion in der folgenden Reihenfolge vor. So verhindern Sie, dass sich Prüfprogramm, Akzeptanztabelle und Qualitätsvereinbarung widersprechen.
- Produkt und Märkte definieren. Dokumentieren Sie Produkttyp, Formulierungsversion, vorgesehene Anwender, Anwendungsbereich, ob das Produkt abgespült wird oder auf der Haut verbleibt, Primärverpackung, Zielländer und die Frage, ob das Produkt zusätzlich unter Arzneimittel- oder andere Sonderkategorien fällt.
- Mikrobiologische Risikobewertung abschließen. Bewerten Sie Wasseraktivität, pH-Wert, Alkohol- oder Lösungsmittelgehalt, nährstoffreiche Rohstoffe, Herstellungsprozess, Exposition beim Abfüllen, Dosiersystem, Verbraucherkontakt, Nutzungsdauer und besonders schutzbedürftige Anwendergruppen. Dokumentieren Sie jede Einstufung als risikoarm anhand eines geeigneten Rahmens wie ISO 29621.[4]
- Normen und Methodenausgaben festlegen. Benennen Sie die Norm für mikrobiologische Grenzwerte, die Methoden für Keimzahlbestimmung und Nachweis, gegebenenfalls die Methode für den Konservierungsbelastungstest sowie markt- oder kundenspezifische Methoden. Schreiben Sie nicht nur „ISO-konform“; ein Vertrag benötigt nachvollziehbare Referenzen.
- Jedes Akzeptanzkriterium eindeutig festlegen. Geben Sie Parameter, Grenzwert, Einheit, Probenmenge, Methode und die Formulierung für bestanden/nicht bestanden an. Legen Sie fest, wie getrennt ausgewiesene Keimzahlwerte des Labors einem gegebenenfalls kombinierten Kriterium zugeordnet werden. Zusätzliche beanstandungsrelevante Mikroorganismen sollten nur festgelegt werden, wenn das Produkt- oder Marktrisiko dies begründet.
- Methodeneignung nachweisen. Bestätigen Sie, dass die antimikrobiellen Eigenschaften des Produkts neutralisiert werden und die Wiederfindung in der Produktmatrix nachgewiesen ist. Vereinbaren Sie vorab, wie Ergebnisse unterhalb der Quantifizierungs- oder Nachweisgrenze der Methode, zusammenfließendes Wachstum oder eine störende Produktmatrix berichtet und untersucht werden.
- Probenahme- und Freigabeplan festschreiben. Legen Sie fest, ob die Probe aus der Bulkware, vom Anfang/Mittelteil/Ende der Abfüllung oder aus fertig verpackten Einheiten stammt, wer sie auswählt, wie sie gekennzeichnet und transportiert wird, welche Menge das Labor erhält und ob mit der Freigabe bis zum Vorliegen der Endergebnisse gewartet wird. Der Probenahmeplan sollte die Charge repräsentieren, ohne zu suggerieren, dass eine einzelne Probe die Identität jeder Einheit beweist.
- Auslöser für die Änderungskontrolle festlegen. Bewerten Sie den Plan neu, wenn sich Formulierung, Konservierungssystem, Rohstoffquelle, Prozess, Chargengröße, Herstellungsstandort, Primärverpackung, vorgesehene Anwendung, Zielgruppe, Haltbarkeit oder Zielmarkt ändern.
Diese Spezifikation sollte mit dem übergeordneten Prüfplan für Hautpflegeprodukte verknüpft sein. Stabilität, Verpackungskompatibilität, mikrobiologische Qualität, Konservierung, Sicherheit und die Absicherung von Produktaussagen verfolgen unterschiedliche Zwecke, auch wenn dafür dieselbe kommerzielle Probe verwendet wird.
Wie sollten mikrobiologische Ergebnisse die Chargenfreigabe steuern?
Eine Charge sollte erst freigegeben werden, wenn die geforderten Ergebnisse die genehmigte Spezifikation erfüllen und die dazu autorisierte Qualitätsstelle ihre Prüfung abgeschlossen hat. Der Bericht muss zum richtigen Produkt, zur Formulierung oder Artikelnummer, zur Chargennummer, zur Probenbeschreibung, zu den Methoden, Grenzwerten, Einheiten, Prüfdaten und zur Laborfreigabe passen.
Wird ein spezifizierter Mikroorganismus nachgewiesen oder überschreitet eine Keimzahl das Freigabekriterium, ist die betroffene Charge zu sperren und eine dokumentierte Untersuchung wegen eines Ergebnisses außerhalb der Spezifikation einzuleiten. Zu prüfen sind Probenahme, Methodeneignung, Kontrollen, Berechnungen, Handhabung im Labor, Herstellungsaufzeichnungen, Wasser- und Rohstoffergebnisse, Reinigungsaufzeichnungen, Umgebungsdaten, Abfüllbedingungen, Verpackungsintegrität und Ergebnisse verwandter Chargen. Die FDA-Leitlinie nennt kontaminiertes Wasser oder kontaminierte Rohstoffe, schlechte Herstellungsbedingungen, unzureichende Konservierung, ungeeignete Verpackung sowie Versand, Lagerung oder Verbraucheranwendung als mögliche Kontaminationswege.[8]
Versuchen Sie nicht, durch wiederholte Prüfungen so lange weiterzutesten, bis ein konformes Ergebnis vorliegt. Eine Wiederholungsprüfung sollte einem vorab genehmigten Verfahren und einer wissenschaftlich begründeten Untersuchung folgen. Das ursprüngliche Ergebnis bleibt Bestandteil der Dokumentation. Wenn ein bestätigtes Versagen zeigt, dass ein Produkt möglicherweise unsicher oder kontaminiert ist, sollten qualifizierte Fachleute aus Qualitätssicherung und regulatorischen Angelegenheiten über den weiteren Umgang mit der Charge und gegebenenfalls erforderliche Marktmaßnahmen entscheiden.
Bewerten Sie Trends auch dann, wenn jede Charge die Kriterien erfüllt. Steigende Keimzahlen, wiederholt auftretende Isolate bei niedrigen Keimzahlen, wiederkehrende Methodenprobleme oder Unterschiede zwischen Abfüllpunkten können einen Verlust der Prozesskontrolle erkennen lassen, bevor es zu einem formalen Nichtbestehen kommt. Eine interne Warngrenze oder Trendregel kann eine Untersuchung unterstützen, ohne die vertragliche Freigabegrenze stillschweigend zu ersetzen.
Fertigproduktprüfungen können mangelhafte GMP-Praxis nicht ausgleichen. Die FDA-Inspektionsleitlinie für Kosmetika behandelt hygienische Anlagen und Ausrüstung, kontrollierte Rohstoffe, geeignete Probenahmen während des Prozesses und am Fertigprodukt sowie Prüfungen auf gefährliche Mikroorganismen als Bestandteile der Herstellungslenkung.[9]
Welche Aufzeichnungen sollten die mikrobiologische Freigabe stützen?
Eine brauchbare mikrobiologische Dokumentation sollte Marke und Hersteller nachvollziehen lassen, was geprüft wurde, warum das Ergebnis akzeptabel war und wer die Freigabe erteilt hat. Sie sollte Folgendes enthalten oder darauf verweisen:
- Die genehmigte Fertigproduktspezifikation einschließlich Revisionshistorie.
- Die Produktrisikobewertung einschließlich einer gegebenenfalls begründeten Einstufung als risikoarm nach ISO 29621.
- Prüfmethoden, aktuelle Ausgaben, Laborverfahren und Nachweise der Methodeneignung.
- Protokoll und Bericht zum Konservierungsbelastungstest, sofern zutreffend.
- Probenahmeplan, Probenidentität, lückenlose Nachverfolgbarkeit der Probe und Nachweis der Übergabe an das Labor.
- Vollständige Ergebnisse, Berechnungen, Kontrollen, gegebenenfalls die Identifizierung der Mikroorganismen und der autorisierte Bericht.
- Dokumentierte Chargenfreigabe sowie Aufzeichnungen zu Abweichungen, Warnmeldungen, OOS-Ergebnissen, Untersuchungen, Korrekturmaßnahmen oder Entscheidungen über den Verbleib der Charge.
- Änderungsmanagement-Aufzeichnungen, aus denen hervorgeht, ob Änderungen an Formulierung, Prozess, Lieferant, Standort oder Verpackung eine erneute Prüfung erfordern.
Das Analysenzertifikat kann die Freigabeergebnisse zusammenfassen, sollte aber nicht die einzige Grundlage der Entscheidung sein. Marken sollten vereinbaren, welche Unterlagen sie erhalten und welche gelenkten Aufzeichnungen der Hersteller aufbewahrt und im Rahmen einer Untersuchung bereitstellen kann. Ein umfassenderes Dokumentenpaket des Herstellers sollte Prüfberichte mit Spezifikationen, Chargenunterlagen, Qualitätsvereinbarungen und regulatorischen Verantwortlichkeiten verknüpfen.
Mikrobiologische Prüfungen mit ZICAIL planen
ZICAIL unterstützt Private-Label- und OEM/ODM-Hautpflegeprojekte bei Formulierungsplanung, Probenahme, Produktionskoordination, Qualitätsprüfungen und Produkttests entsprechend den Produkt- und Projektanforderungen. Die veröffentlichten Informationen zu Zertifizierungen und Prüfungen bestätigen die Unterstützung bei Fertigwarenprüfungen und produktbezogenen Tests vor dem Versand.
Für die Projektbesprechung sollten Produkttyp, Formulierung oder Entwicklungsstand, Zielgruppe, Anwendungsbereich, Primärverpackung, Verkaufsmärkte, erwartete Haltbarkeit und gegebenenfalls Standards von Händlern oder Kunden vorliegen. Kontaktieren Sie ZICAIL, um die mikrobiologische Spezifikation, die erforderlichen Berichte und die Verantwortlichkeiten für die Freigabe vor der Serienproduktion abzustimmen.


