

Les essais microbiologiques constituent un volet du système qualité d’un produit cosmétique, mais ils répondent à plusieurs questions distinctes. Le dénombrement sur produit fini peut montrer si l’échantillon testé respecte une limite microbienne convenue. À lui seul, il ne prouve ni que le système conservateur maîtrisera la contamination pendant toute l’utilisation par le consommateur, ni que le procédé de fabrication reste systématiquement hygiénique.
Pour une marque en private label, l’objectif pratique n’est pas de demander « un test microbio ». Il s’agit d’établir une spécification maîtrisée reliant le profil de risque du produit à des méthodes validées, des limites claires, des règles de libération des lots et des enregistrements exploitables. Ce guide explique comment construire cette spécification sans considérer une norme ou un certificat unique comme une réponse universelle.
Que mesure un test microbiologique cosmétique ?
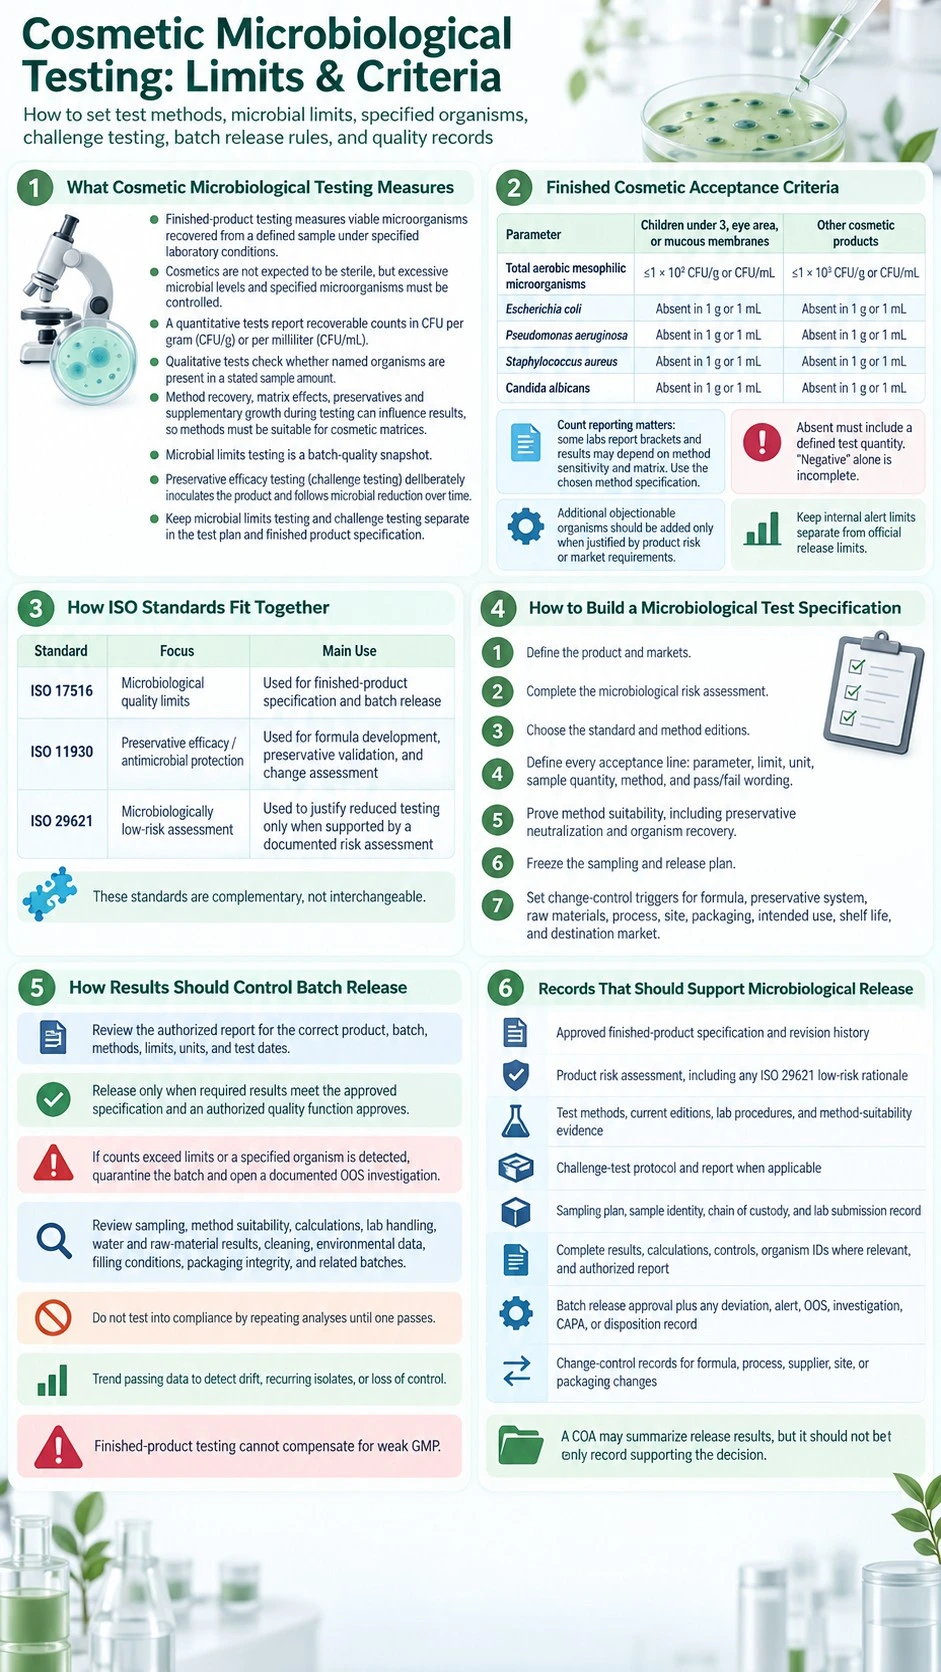
Les essais de routine sur produit fini mesurent les micro-organismes viables récupérés à partir d’un échantillon défini dans des conditions de laboratoire spécifiées. Selon l’ISO 17516, les cosmétiques ne sont pas censés être stériles, mais les niveaux microbiens excessifs et les micro-organismes spécifiés susceptibles d’altérer la qualité du produit ou la sécurité du consommateur doivent être maîtrisés.[1]
Le programme d’essais comporte généralement deux volets. Un essai quantitatif estime la population microbienne récupérable, exprimée en unités formant colonie par gramme ou millilitre. Un essai qualitatif vérifie si les micro-organismes spécifiés sont détectés dans une quantité définie de produit. L’ISO 21149 couvre les bactéries aérobies mésophiles.[5] L’ISO 16212 couvre les levures et moisissures.[6]
La fiabilité du résultat de laboratoire dépend directement de la capacité de la méthode à récupérer les micro-organismes. Un conservateur peut continuer à détruire des micro-organismes après l’introduction de l’échantillon dans le système d’essai et produire ainsi un résultat artificiellement faible. La méthode doit donc prévoir une dilution, une filtration ou une neutralisation appropriée et démontrer que les micro-organismes peuvent être récupérés dans cette matrice de produit particulière.[2]
Le contrôle des limites microbiologiques donne un instantané de la qualité d’un lot. Le test d’efficacité du système conservateur, souvent appelé challenge test, consiste à inoculer volontairement le produit puis à suivre dans le temps la réduction ou la maîtrise des micro-organismes. L’ISO 11930 utilise les données du challenge test, une évaluation du risque microbiologique ou les deux pour évaluer la protection antimicrobienne globale d’un produit qui n’est pas considéré comme à faible risque.[3] Les marques doivent distinguer ces résultats dans leur plan d’essais et dans la spécification du produit cosmétique fini.
Quels critères d’acceptation microbiologiques un produit cosmétique fini doit-il respecter ?
L’ISO 17516 est largement utilisée pour évaluer la qualité microbiologique des cosmétiques.[1] Les lignes directrices du SCCS reprennent deux catégories de produits ainsi que leurs limites quantitatives et qualitatives.[2] Le tableau ci-dessous constitue un point de départ utile, mais ne remplace pas la vérification de l’édition de la norme adoptée, des règles du marché cible, de la classification du produit et des exigences du client.
| Critère d’acceptation | Produits destinés aux enfants de moins de 3 ans, au contour des yeux ou aux muqueuses | Autres produits cosmétiques |
|---|---|---|
| Nombre total de micro-organismes aérobies mésophiles, comprenant les bactéries ainsi que les levures et moisissures | ≤1 × 10² CFU/g ou CFU/mL | ≤1 × 10³ CFU/g ou CFU/mL |
| Escherichia coli | Absence dans 1 g ou 1 mL | Absence dans 1 g ou 1 mL |
| Pseudomonas aeruginosa | Absence dans 1 g ou 1 mL | Absence dans 1 g ou 1 mL |
| Staphylococcus aureus | Absence dans 1 g ou 1 mL | Absence dans 1 g ou 1 mL |
| Candida albicans | Absence dans 1 g ou 1 mL | Absence dans 1 g ou 1 mL |
La formulation du critère de dénombrement est importante. Le tableau du SCCS définit le nombre total de micro-organismes aérobies mésophiles comme la somme des bactéries, levures et moisissures. Certains rapports de laboratoire présentent toutefois séparément les résultats pour les bactéries et pour les levures/moisissures. Une marque ne doit pas mélanger la terminologie ou les limites de normes différentes sans documenter comment les champs du rapport de laboratoire démontrent la conformité à la spécification retenue. Le même tableau du SCCS fixe aussi des seuils d’interprétation supérieurs à 200 CFU/g ou mL et à 2 000 CFU/g ou mL, car les dénombrements sur boîte sont variables ; il s’agit de règles d’interprétation, et non d’une autorisation de réécrire les limites nominales.[2]
La mention « absent » doit elle aussi être associée à une quantité d’essai définie. Une simple indication « négatif » est incomplète, car elle ne précise pas la quantité examinée. La spécification doit indiquer le micro-organisme, le résultat exigé, la quantité testée et la méthode.
Ces quatre micro-organismes ne constituent pas une liste universelle de tous les micro-organismes pouvant être jugés indésirables. L’ISO 18415 précise que les micro-organismes spécifiés peuvent varier selon les pratiques ou la réglementation nationales.[7] La composition de la formule, la zone d’application, les utilisateurs visés, le conditionnement, l’historique de fabrication et le marché de destination peuvent justifier l’ajout d’une exigence fondée sur le risque pour un autre micro-organisme. Ajoutez-la parce que l’évaluation du risque le justifie, et non simplement pour donner au panel une apparence plus rigoureuse.
Les seuils d’alerte internes peuvent être plus stricts que les limites de libération afin que le fabricant puisse enquêter sur une dérive avant qu’un lot ne devienne non conforme. Maintenez une distinction claire entre les deux niveaux : une alerte déclenche une revue, tandis que le critère d’acceptation approuvé détermine la conformité, sauf disposition contraire de l’accord qualité.
Comment les normes ISO 17516, ISO 11930 et ISO 29621 s’articulent-elles ?
Les trois normes répondent à des questions différentes. Les traiter comme interchangeables crée des lacunes dans le développement et la libération des lots.
| Norme | Question principale | Étape décisionnelle habituelle |
|---|---|---|
| ISO 17516 | Le produit cosmétique respecte-t-il les limites de qualité microbiologique définies ? | Spécification du produit fini et libération du lot |
| ISO 11930 | Le produit dispose-t-il d’une protection antimicrobienne adéquate ? | Développement de la formule, validation du système de conservation et évaluation des changements |
| ISO 29621 | Peut-on justifier que le produit présente un faible risque microbiologique ? | Décision fondée sur le risque pour déterminer si certains essais de routine ou challenge tests peuvent être omis |
L’ISO 29621 couvre l’évaluation du risque et l’identification de produits pouvant présenter un faible risque microbiologique, par exemple certaines formules à faible activité de l’eau, hydroalcooliques ou à pH extrême.[4] Un produit n’est pas à faible risque simplement parce qu’il est désigné comme une huile, un baume, une poudre ou un produit alcoolisé. L’évaluation écrite doit porter sur la formule réelle, l’eau disponible, le procédé de fabrication, le conditionnement, l’usage prévu et les contaminations raisonnablement prévisibles.
Une conclusion de faible risque est donc une décision technique documentée, et non un raccourci pris après la production. Elle doit préciser les éléments probants utilisés, les essais supprimés ou réduits, les conditions dans lesquelles la conclusion reste valable et les changements qui imposent une réévaluation.
Comment une marque doit-elle établir une spécification d’essais microbiologiques ?
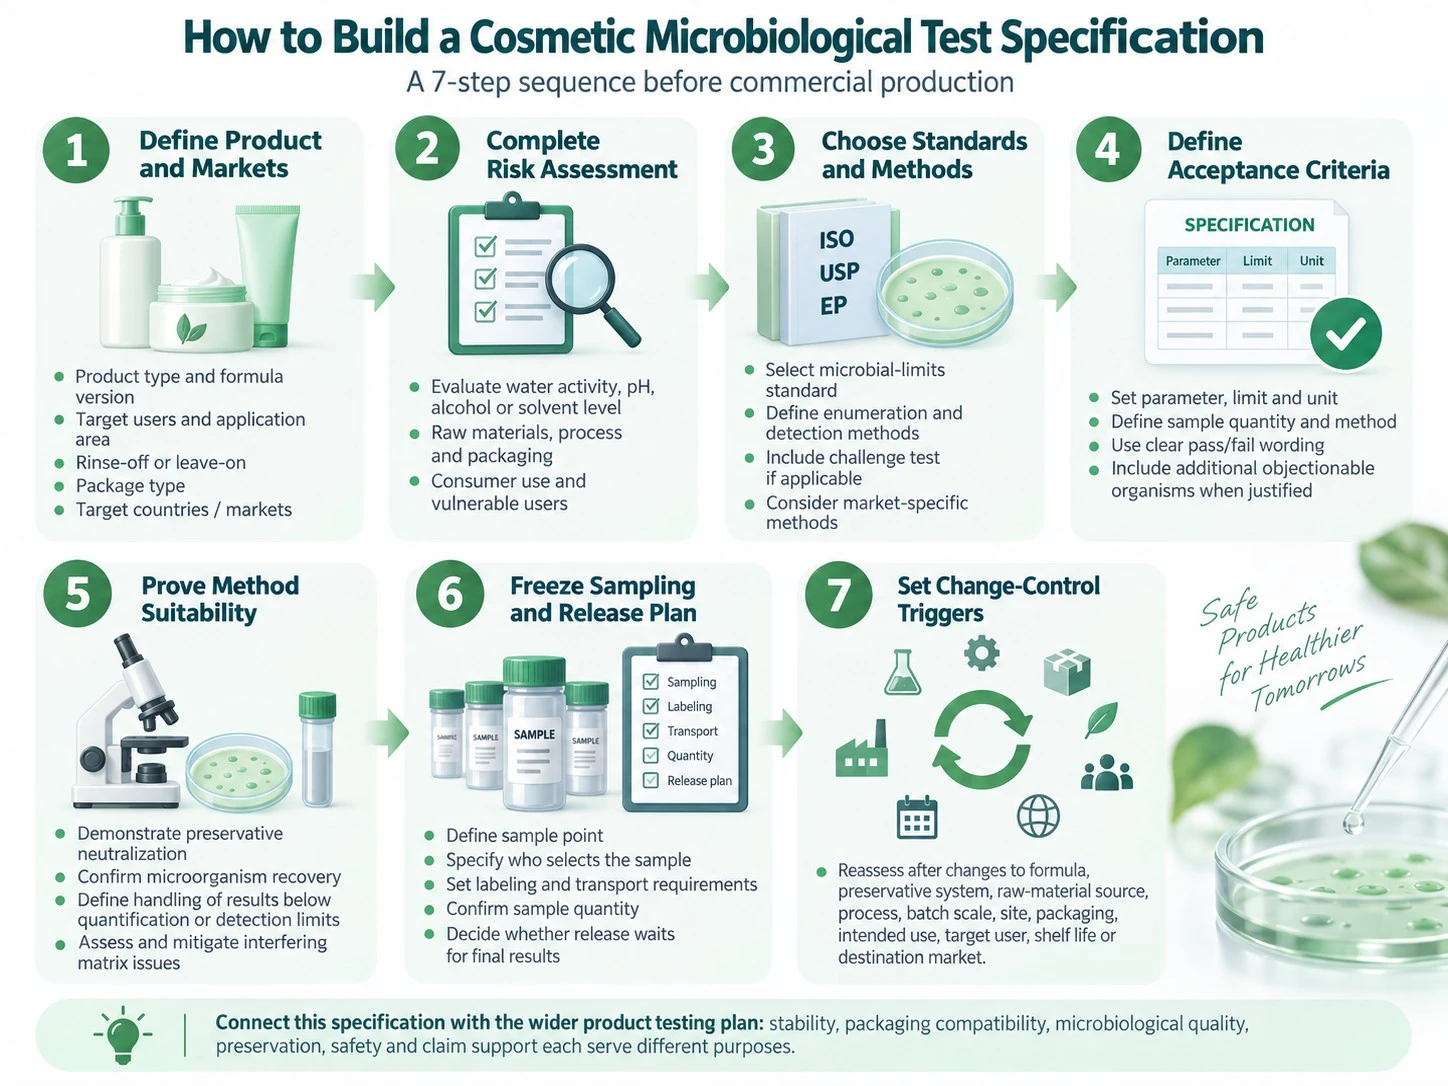
Utilisez la séquence suivante avant la production commerciale. Elle évite que la liste des essais, le tableau des critères d’acceptation et l’accord qualité se contredisent.
- Définir le produit et les marchés. Consignez le type de produit, la version de la formule, les utilisateurs visés, la zone d’application, s’il s’agit d’un produit rincé ou non rincé, le conditionnement primaire, les pays cibles et l’éventuelle appartenance du produit à la catégorie des médicaments ou à une autre catégorie spéciale.
- Réaliser l’évaluation du risque microbiologique. Évaluez l’activité de l’eau, le pH, la teneur en alcool ou en solvant, les matières premières riches en nutriments, le procédé de fabrication, l’exposition lors du remplissage, le dispositif de distribution, le contact avec le consommateur, la durée d’utilisation et les utilisateurs vulnérables. Documentez toute conclusion de faible risque au regard d’un référentiel approprié tel que l’ISO 29621.[4]
- Choisir les normes et les versions des méthodes. Identifiez la norme relative aux limites microbiologiques, les méthodes de dénombrement et de détection, la méthode de challenge test lorsqu’elle s’applique, ainsi que toute méthode propre à un marché ou à un client. N’écrivez pas simplement « conforme ISO » : un contrat exige des références traçables.
- Définir chaque critère d’acceptation. Indiquez le paramètre, la limite, l’unité, la quantité d’échantillon, la méthode et le mode d’expression du résultat conforme/non conforme. Précisez comment les différents champs de dénombrement du laboratoire se rattachent à un éventuel critère combiné. N’ajoutez des micro-organismes indésirables supplémentaires que lorsque le risque du produit ou le marché le justifie.
- Démontrer l’aptitude de la méthode. Confirmez que les propriétés antimicrobiennes du produit sont neutralisées et que la récupération des micro-organismes est démontrée pour la matrice. Convenez à l’avance de la manière dont seront rapportés et examinés les résultats inférieurs à la limite de quantification ou de détection de la méthode, la présence d’une croissance confluente ou les interférences dues à la matrice du produit.
- Figer le plan d’échantillonnage et de libération. Déterminez si l’échantillon provient du vrac, du début, du milieu ou de la fin du remplissage, ou d’unités conditionnées du produit fini ; qui le sélectionne ; comment il est identifié et transporté ; quelle quantité est reçue par le laboratoire ; et si la libération est suspendue jusqu’aux résultats définitifs. Le plan d’échantillonnage doit être représentatif du lot sans laisser entendre qu’un seul échantillon prouve que toutes les unités sont identiques.
- Définir les déclencheurs de maîtrise des changements. Réévaluez le plan après toute modification de la formule, du système conservateur, de la source des matières premières, du procédé, de la taille du lot, du site de fabrication, du conditionnement primaire, de l’usage prévu, de l’utilisateur cible, de la durée de conservation ou du marché de destination.
Cette spécification doit s’intégrer au plan global d’essais des produits de soin. La stabilité, la compatibilité du conditionnement, la qualité microbiologique, la conservation, la sécurité et l’étayage des allégations répondent à des objectifs différents, même lorsqu’ils utilisent le même échantillon commercial.
Comment les résultats microbiologiques doivent-ils contrôler la libération d’un lot ?
Un lot ne doit être libéré que lorsque les résultats requis respectent la spécification approuvée et qu’un service qualité habilité a terminé sa revue. Le rapport doit correspondre exactement au produit, à la formule ou au code article, au numéro de lot, à la description de l’échantillon, aux méthodes, aux limites, aux unités, aux dates d’essai et à la validation du laboratoire.
Si un micro-organisme spécifié est détecté ou si un dénombrement dépasse le critère de libération, mettez le lot concerné en quarantaine et ouvrez une enquête documentée sur le résultat hors spécifications. Examinez l’échantillonnage, l’aptitude de la méthode, les témoins, les calculs, les manipulations de laboratoire, les dossiers de fabrication, les résultats de l’eau et des matières premières, les enregistrements de nettoyage, les données environnementales, les conditions de remplissage, l’intégrité du conditionnement et les résultats des lots apparentés. Les lignes directrices de la FDA identifient comme voies possibles de contamination l’eau ou les matières premières contaminées, de mauvaises conditions de fabrication, une conservation inefficace, un conditionnement inadapté ainsi que l’expédition, le stockage ou l’utilisation par le consommateur.[8]
Ne cherchez pas à « tester jusqu’à obtenir la conformité » en répétant l’analyse jusqu’à l’apparition d’un résultat conforme. Tout nouvel essai doit suivre une procédure préapprouvée et s’inscrire dans une investigation scientifiquement justifiée. Le résultat initial reste dans le dossier. Si une non-conformité confirmée montre que le produit peut être dangereux ou contaminé, la décision sur le devenir du lot et toute action sur le marché doivent être prises par des professionnels qualifiés des fonctions qualité et réglementaires.
Suivez les tendances même lorsque tous les lots sont conformes. Une hausse des dénombrements, la détection répétée d’isolats à faible niveau, des problèmes de méthode récurrents ou des écarts selon le point de remplissage peuvent révéler une perte de maîtrise du procédé avant l’apparition d’une non-conformité formelle. Un seuil d’alerte interne ou un critère de tendance peut déclencher une investigation sans remplacer de fait la limite contractuelle de libération.
Les essais sur produit fini ne peuvent pas compenser des BPF (GMP) insuffisantes. Les lignes directrices de la FDA pour l’inspection des cosmétiques abordent les installations et équipements sanitaires, la maîtrise des matières premières, l’échantillonnage approprié en cours de fabrication et sur produit fini, ainsi que la recherche de micro-organismes dangereux comme éléments de la maîtrise de la fabrication.[9]
Quels documents doivent étayer la libération microbiologique ?
Un dossier microbiologique exploitable doit permettre à la marque et au fabricant de reconstituer ce qui a été testé, pourquoi le résultat a été jugé acceptable et qui a autorisé la libération. Incluez ou référencez :
- La spécification approuvée du produit fini et son historique de révision.
- L’évaluation des risques du produit, y compris toute justification d’un faible risque au titre de l’ISO 29621.
- Les méthodes d’essai, leurs éditions en vigueur, les procédures du laboratoire et les preuves d’aptitude des méthodes.
- Le protocole et le rapport du challenge test, lorsqu’il s’applique.
- Le plan d’échantillonnage, l’identité de l’échantillon, la chaîne de traçabilité et l’enregistrement d’envoi au laboratoire.
- Les résultats complets, les calculs, les témoins, l’identification des micro-organismes lorsque cela est pertinent et le rapport approuvé.
- L’approbation de libération du lot ainsi que tout enregistrement d’écart, d’alerte, de résultat OOS, d’investigation, d’action corrective ou de décision sur le lot.
- Les dossiers de maîtrise des changements indiquant si une modification de la formule, du procédé, du fournisseur, du site ou du conditionnement impose un nouvel essai.
Le certificat d’analyse peut résumer les résultats de libération, mais il ne doit pas constituer l’unique document étayant la décision. La marque et le fabricant doivent convenir des documents remis à la marque ainsi que des enregistrements maîtrisés que le fabricant conserve et peut fournir au cours d’une investigation. Un dossier documentaire plus complet du fabricant doit relier les rapports d’essai aux spécifications, aux dossiers de lot, aux accords qualité et aux responsabilités réglementaires.
Planifier les tests microbiologiques avec ZICAIL
ZICAIL accompagne les projets de soins de la peau en private label et OEM/ODM pour la planification de la formule, l’échantillonnage, la coordination de la production, les contrôles qualité et les essais sur les produits selon les exigences du produit et du projet. Les informations publiées sur les certifications et les essais indiquent que ZICAIL prend en charge les contrôles des produits finis et les essais liés au produit avant expédition.
Pour discuter d’un projet, préparez le type de produit, la formule ou le stade de développement, les utilisateurs visés, la zone d’application, le conditionnement primaire, les marchés de vente, la durée de conservation prévue et les éventuelles normes du détaillant ou du client. Contactez ZICAIL afin d’harmoniser la spécification microbiologique, les rapports requis et les responsabilités de libération avant la production en vrac.


