

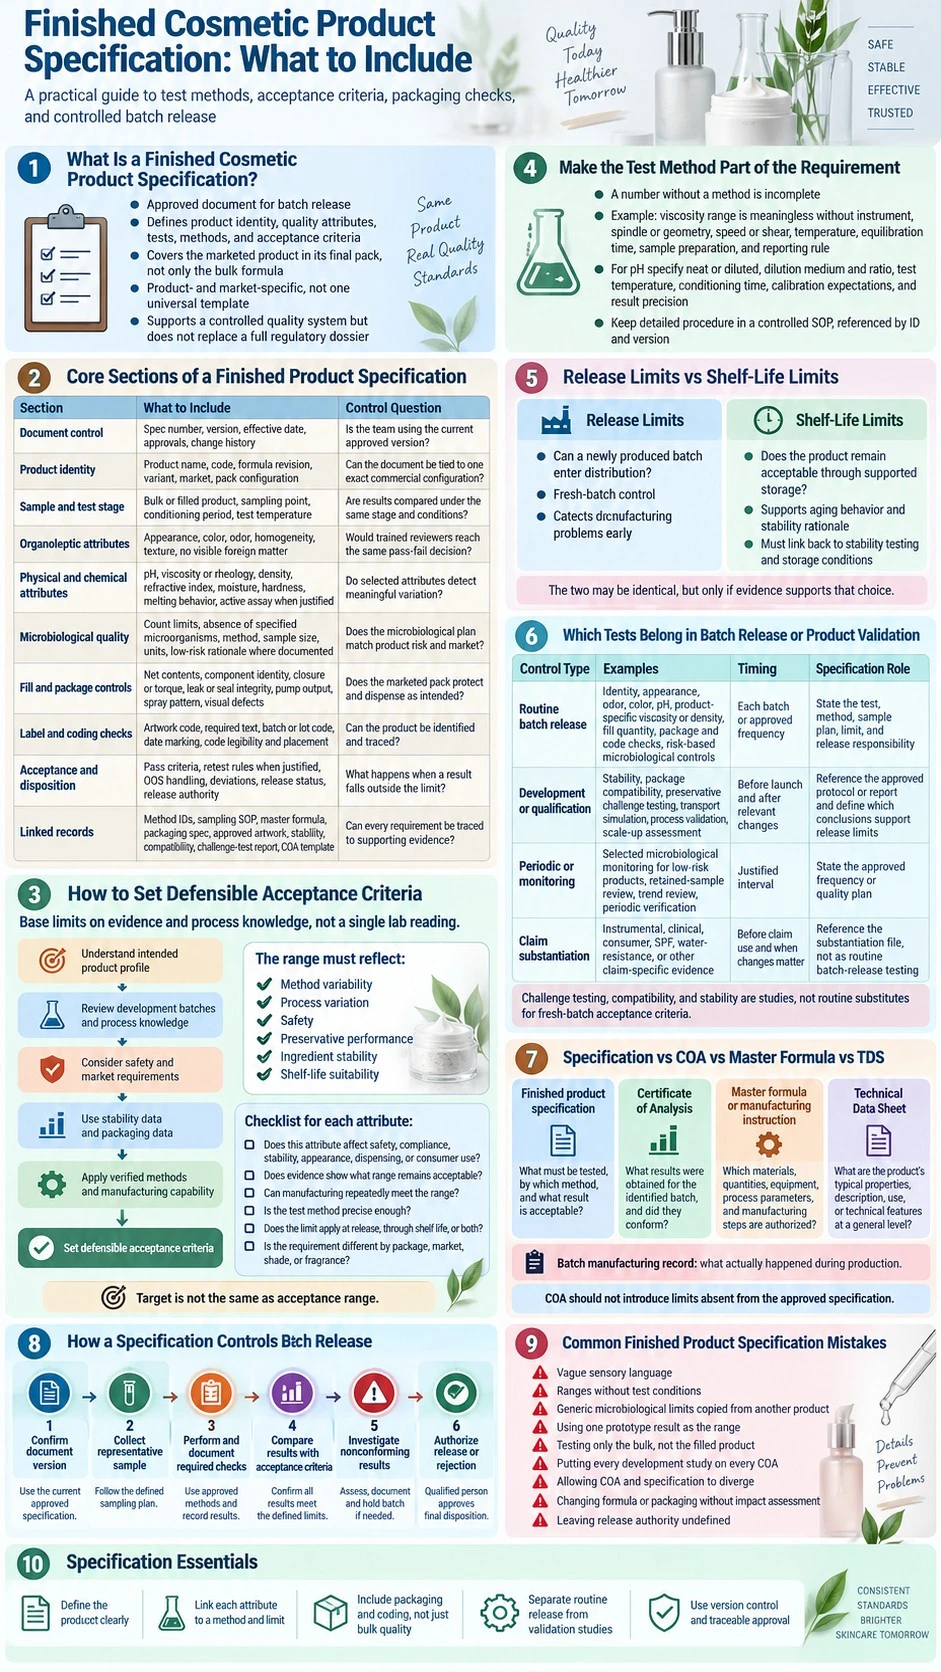
Una especificación de producto terminado convierte los requisitos del producto en un criterio controlado para la liberación. Sin ella, una marca y un fabricante pueden acordar que una crema debe ser «suave», «estable» o estar «dentro del pH», y aun así utilizar métodos, condiciones o criterios de conformidad/no conformidad diferentes.
Una especificación útil no es ni una ficha de marketing ni una colección de cifras arbitrarias. Integra la evidencia de desarrollo, la capacidad del proceso, la seguridad, el comportamiento del envase y los requisitos del mercado en un único criterio de liberación sujeto a control de versiones.
¿Qué es una especificación de producto cosmético terminado?
Una especificación de producto cosmético terminado es un documento aprobado que enumera la identidad, los atributos de calidad, los ensayos, los métodos y los criterios de aceptación utilizados para determinar si un lote fabricado es apto para su liberación. El documento puede distinguir los requisitos del producto a granel de los del producto envasado, pero «producto terminado» debe referirse en última instancia al producto presentado en el sistema envase-cierre previsto.
Las directrices de GMP para cosméticos abarcan la producción, el control, el almacenamiento y la expedición de productos cosméticos. [2] La lista de comprobación de GMP para cosméticos de la FDA también espera que los registros del producto terminado documenten el muestreo, los controles de laboratorio individuales, los resultados de ensayo y el estado de control. [1] Estas fuentes respaldan un sistema de calidad controlado, pero no proporcionan una plantilla universal de especificación ni un único conjunto de límites para todos los cosméticos.
Por tanto, la especificación debe ser específica para el producto y el mercado. Un bálsamo con bajo contenido de agua, una bruma facial, un sérum para el contorno de ojos y un limpiador de aclarado presentan riesgos, ensayos pertinentes, funciones del envase e intervalos aceptables diferentes.
No confunda una especificación de liberación con un expediente regulatorio completo. En un cosmético de la UE, el informe de seguridad considera la composición, las características físicas y químicas, la estabilidad, la calidad microbiológica, los resultados de los ensayos de eficacia del sistema conservante, las impurezas y las características pertinentes del envase. [5] Una especificación de producto terminado puede hacer referencia a la evidencia derivada de ese trabajo, pero no sustituye al Informe sobre la Seguridad del Producto Cosmético ni al Expediente de Información sobre el Producto.
Secciones esenciales de una especificación de producto cosmético terminado
La tabla siguiente es un marco práctico, no un formulario legal universal. Incluya un campo solo cuando identifique el producto, controle un riesgo relevante, respalde la liberación o preserve la trazabilidad.
| Sección de la especificación | Qué incluir | Pregunta práctica de control |
|---|---|---|
| Control documental | Número de especificación, versión, fecha de entrada en vigor, control de paginación, elaborado por, revisado por, aprobado por e historial de cambios | ¿Está utilizando el equipo la versión aprobada vigente? |
| Identidad del producto | Marca o nombre del proyecto, nombre del producto, código interno, código y revisión de fórmula, variante de tono o fragancia, categoría del producto, mercado previsto y configuración del envase | ¿Puede vincularse el documento a una configuración comercial exacta? |
| Muestra y fase de ensayo | Producto a granel o envasado, lugar de muestreo, periodo de acondicionamiento tras la fabricación, temperatura de ensayo, cantidad de muestra y condiciones de almacenamiento antes del ensayo | ¿Se comparan los resultados en la misma fase de producción y bajo las mismas condiciones? |
| Atributos organolépticos | Aspecto, color, olor, homogeneidad, textura y ausencia de materias extrañas visibles, con una referencia aprobada cuando resulte útil | ¿Llegaría un evaluador formado a la misma decisión de conformidad o no conformidad? |
| Atributos físicos y químicos | Parámetros pertinentes para el producto, como pH, viscosidad o reología, densidad o gravedad específica, índice de refracción, humedad, dureza, comportamiento de fusión o determinación del contenido del activo cuando esté justificado | ¿Detectan los atributos seleccionados variaciones relevantes de la fórmula o del proceso? |
| Calidad microbiológica | Límites de recuento aplicables, ausencia de microorganismos especificados, método de ensayo, tamaño de muestra, unidades y cualquier justificación documentada de bajo riesgo | ¿Se ajusta el plan microbiológico al producto, usuario, zona de aplicación y mercado? |
| Controles de llenado y envase | Contenido neto o peso de llenado, identidad de los componentes, comprobación del cierre o del par de apriete, integridad frente a fugas o del sellado, dosificación de la bomba, patrón de pulverización, ajuste del escurridor, defectos visuales y dimensiones críticas cuando proceda | ¿Protege el envase comercializado el producto y lo dispensa según lo previsto? |
| Controles de etiquetado y codificación | Código del arte final o de la etiqueta, verificación del texto obligatorio, formato del código de lote, marcado de fecha cuando proceda, legibilidad y ubicación del código | ¿Puede identificarse y trazarse el producto y comprobarse frente al arte final aprobado? |
| Aceptación y decisión sobre el lote | Criterios de aceptación, criterios para repetir el ensayo cuando exista justificación científica, gestión de resultados fuera de especificación, referencia a desviaciones, estado de liberación y responsable autorizado de la liberación | ¿Qué ocurre cuando un resultado queda fuera del límite aprobado? |
| Registros vinculados | Identificadores de métodos de ensayo, SOP de muestreo, fórmula maestra, especificación del envase, arte final aprobado, protocolo o informe de estabilidad, informe de compatibilidad, informe del ensayo de eficacia del sistema conservante y plantilla de COA | ¿Puede un auditor rastrear cada requisito hasta el método o la evidencia que lo rige? |
Los criterios microbiológicos no deben copiarse sin más de otro producto. ISO 17516 respalda la evaluación de la calidad microbiológica de los cosméticos, mientras que los productos de bajo riesgo pueden seguir un enfoque documentado basado en el riesgo en lugar de someterse automáticamente a ensayos rutinarios. [3] ISO 29621 ofrece orientación para identificar productos terminados con bajo riesgo microbiológico. [4] El uso del producto alrededor de los ojos, sobre mucosas, piel lesionada o por usuarios especialmente vulnerables puede justificar una vigilancia más estricta. [5]
El envase debe formar parte de la especificación cuando afecte a la identidad, protección, dosificación, fugas o trazabilidad. Los ensayos de compatibilidad del envase durante el desarrollo deben respaldar estos controles del producto envasado, en lugar de reducirse a una inspección visual el día de la liberación.
Cómo establecer criterios de aceptación justificables
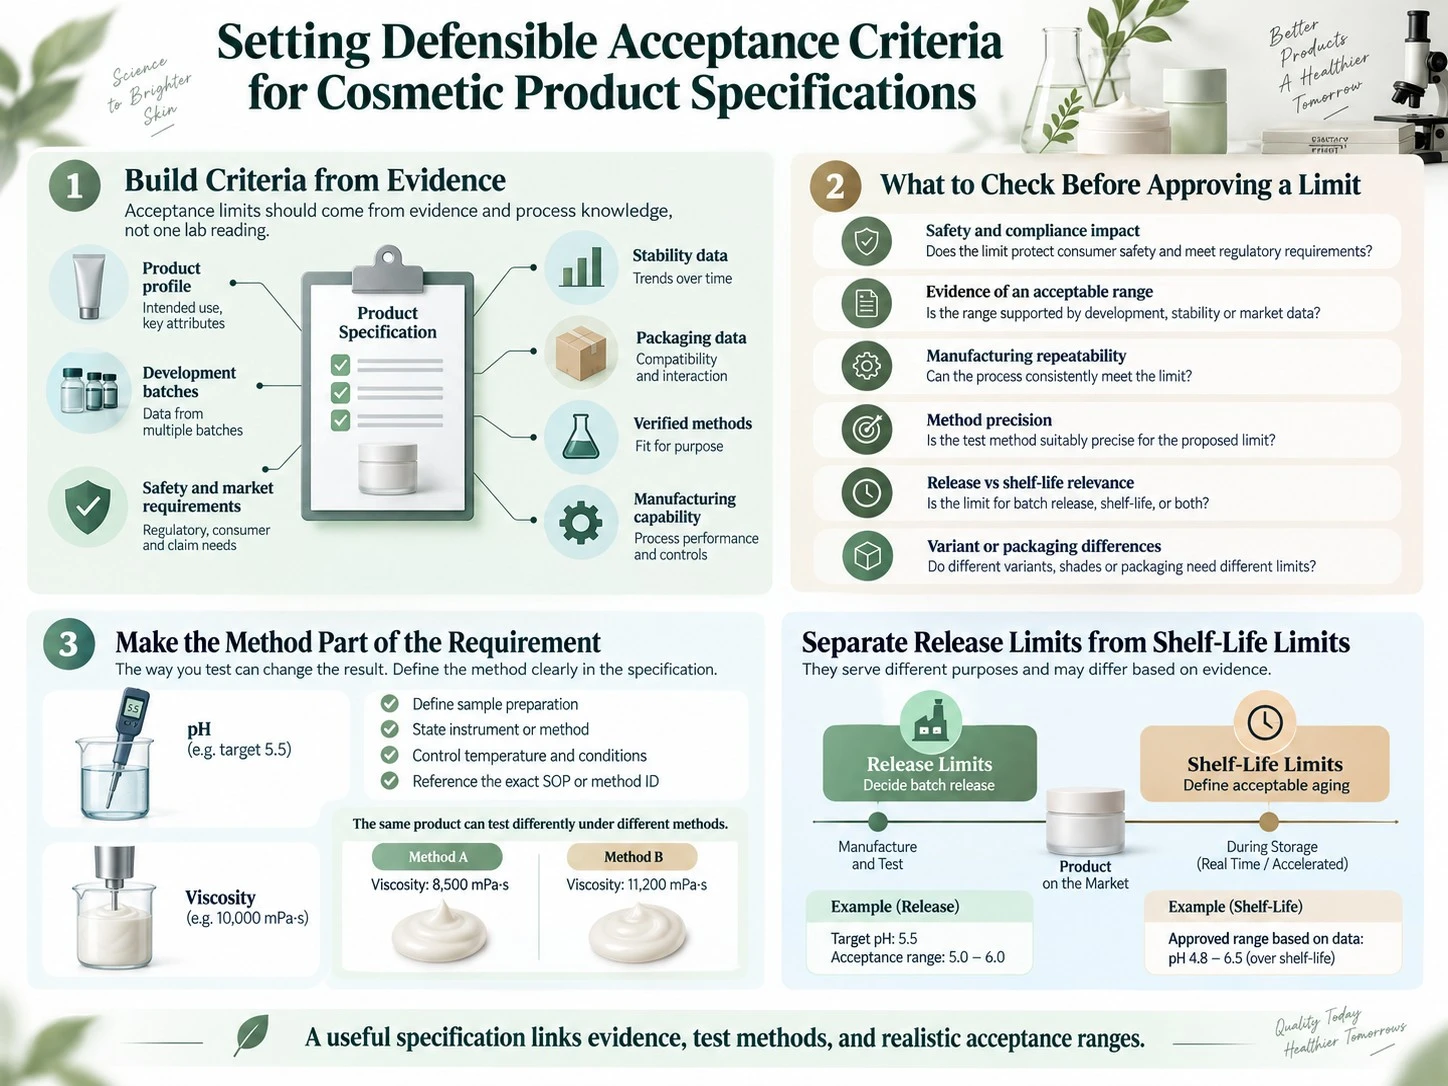
Los criterios de aceptación deben derivarse de la evidencia y del conocimiento del proceso, no de una única lectura de laboratorio. Parta del perfil previsto del producto, los lotes de desarrollo, los requisitos de seguridad y del mercado, los datos de estabilidad y envase, los métodos verificados y la capacidad de fabricación demostrada.
Un valor objetivo y un intervalo de aceptación no son lo mismo. Un formulador puede fijar como objetivo un pH de 5,5, mientras que el intervalo de liberación aprobado tiene en cuenta la variabilidad del método, la variación del proceso, la seguridad, el rendimiento del sistema conservante, la estabilidad de los ingredientes y el intervalo que ha demostrado seguir siendo adecuado durante la vida útil. El intervalo más amplio que puede fabricarse no es automáticamente el correcto, y un intervalo irrealmente estrecho puede generar resultados no conformes o rechazos evitables sin mejorar la calidad.
Utilice estas comprobaciones antes de aprobar cualquier límite numérico:
- ¿Afecta el atributo a la seguridad, el cumplimiento, la estabilidad, el aspecto, la dispensación o el uso por parte del consumidor?
- ¿Muestran los datos de desarrollo o estabilidad qué intervalo sigue siendo aceptable?
- ¿Puede el proceso de fabricación cumplir repetidamente el intervalo propuesto?
- ¿Es el método de medición lo bastante preciso para distinguir un cambio real de la variación del ensayo?
- ¿Se aplica el límite en la liberación, durante toda la vida útil o en ambos momentos?
- ¿Es distinto el requisito para un nuevo formato de envase, mercado, tono o variante de fragancia?
Incorpore el método de ensayo al requisito
Un número sin método está incompleto. «Viscosidad: 20.000–30.000 cP» es ambiguo salvo que el documento identifique también el instrumento o método, el husillo o la geometría de medición, la velocidad o condición de cizallamiento, la temperatura, el tiempo de equilibrado, la preparación de la muestra y el criterio para informar el resultado. Un mismo producto puede arrojar lecturas de viscosidad materialmente diferentes bajo condiciones distintas.
El mismo principio se aplica al pH. Indique si la muestra se ensaya sin diluir o diluida, el medio y la proporción de dilución cuando proceda, la temperatura de ensayo, el tiempo de acondicionamiento, los requisitos de calibración del medidor y la precisión con la que debe informarse el resultado. Para el color o el olor, defina la referencia, la iluminación o las condiciones de evaluación y la variación permitida cuando el juicio subjetivo pueda diferir.
Mantenga los detalles procedimentales extensos en un método de ensayo controlado o SOP y consigne en la especificación su identificador exacto y su versión. Así la especificación sigue siendo legible y se evitan cambios de método no documentados.
Separe los límites de liberación de los límites de vida útil
Los criterios de liberación responden a si un lote recién fabricado puede entrar en distribución. Los criterios de vida útil responden a si el producto sigue siendo aceptable durante el periodo de almacenamiento respaldado por los datos. Ambos conjuntos pueden ser idénticos, pero debe ser una decisión basada en evidencia y no una suposición.
Por ejemplo, una deriva de viscosidad aceptable al final de la vida útil puede estar todavía demasiado alejada del intervalo habitual de liberación e indicar un problema de fabricación en un lote reciente. A la inversa, un intervalo de liberación no debe ser tan estrecho que el envejecimiento normal y seguro se considere una no conformidad. Vincule la especificación al programa de ensayos de estabilidad cosmética que justifica la vida útil y las condiciones de almacenamiento.
¿Qué ensayos corresponden a la liberación de lotes o a la validación del producto?
Los ensayos rutinarios de liberación y la validación durante el desarrollo responden a preguntas diferentes. Un ensayo de lote determina si ese lote cumple los criterios aprobados. Un estudio de validación o cualificación determina si la fórmula, el sistema conservante, el envase, una reivindicación o el proceso funcionan según lo previsto a lo largo del tiempo o bajo condiciones definidas.
| Tipo de control | Ejemplos habituales | Momento habitual | Qué debe hacer la especificación |
|---|---|---|---|
| Liberación rutinaria de lotes | Identidad, aspecto, olor, color, pH, viscosidad o densidad específicas del producto, cantidad de llenado, controles de envase y código y controles microbiológicos basados en el riesgo | Cada lote o una frecuencia de muestreo aprobada | Indicar el ensayo, método, plan de muestreo, límite y responsabilidad de liberación |
| Desarrollo o cualificación | Estabilidad, compatibilidad del envase, ensayo de eficacia del sistema conservante, simulación de transporte, validación del proceso o evaluación del escalado | Antes del lanzamiento y después de cambios pertinentes | Hacer referencia al protocolo o informe aprobado y definir qué conclusiones respaldan los límites de liberación |
| Control periódico o seguimiento | Seguimiento microbiológico seleccionado para productos documentados de bajo riesgo, revisión de muestras retenidas, análisis de tendencias, verificación periódica o controles vinculados al proveedor | A intervalos justificados | Indicar la frecuencia aprobada o remitir al plan de calidad aplicable |
| Justificación de alegaciones | Evidencia instrumental, clínica, de consumidores, SPF, resistencia al agua u otra específica de la reivindicación | Antes de utilizar la reivindicación y cuando los cambios puedan afectar a su pertinencia | Remitir al expediente de justificación; no dar a entender que cada estudio de reivindicaciones es un ensayo rutinario de liberación de lotes |
El ensayo de eficacia del sistema conservante evalúa si una formulación puede resistir una contaminación microbiana inoculada según el método elegido; normalmente no se repite como único ensayo de liberación de cada lote. La guía sobre ensayos de eficacia del sistema conservante explica su función durante el desarrollo. La compatibilidad del envase y la estabilidad también son estudios, no sustitutos de criterios claros de aceptación para lotes recién fabricados.
El plan microbiológico debe seguir basándose en el riesgo. La actividad de agua, el tipo de fórmula, los controles de fabricación, el envase, los usuarios previstos, la zona de aplicación y las expectativas del mercado pueden modificar el programa adecuado. «No se ensaya cada lote» debe seguir significando que existe un control mediante una evaluación de riesgos documentada, una estrategia de seguimiento y una decisión de liberación.
Especificación vs. COA, fórmula maestra y TDS
Estos registros funcionan conjuntamente, pero cada uno responde a una pregunta distinta:
- Especificación de producto terminado: ¿Qué debe ensayarse o comprobarse, con qué método y qué resultado es aceptable?
- Certificado de Análisis: ¿Qué resultados se obtuvieron para el lote o la muestra identificados y cumplían la especificación?
- Fórmula maestra o instrucción de fabricación: ¿Qué materiales, cantidades, equipos, parámetros de proceso y etapas de fabricación están autorizados?
- Ficha Técnica: ¿Cuáles son las propiedades típicas, la descripción, el uso o las características técnicas del producto de forma general y no para un lote específico?
- Registro de fabricación del lote: ¿Qué ocurrió realmente durante la producción, incluidos materiales, cantidades, observaciones del proceso, rendimientos, controles, desviaciones y aprobaciones?
Un COA no debe introducir límites nuevos que no existan en la especificación aprobada. Una TDS no debe utilizarse como prueba de que un lote concreto superó los ensayos. La guía de ZICAIL sobre documentos COA, SDS y TDS explica qué puede demostrar cada documento y cuáles son sus límites.
Cómo controla una especificación la liberación de lotes
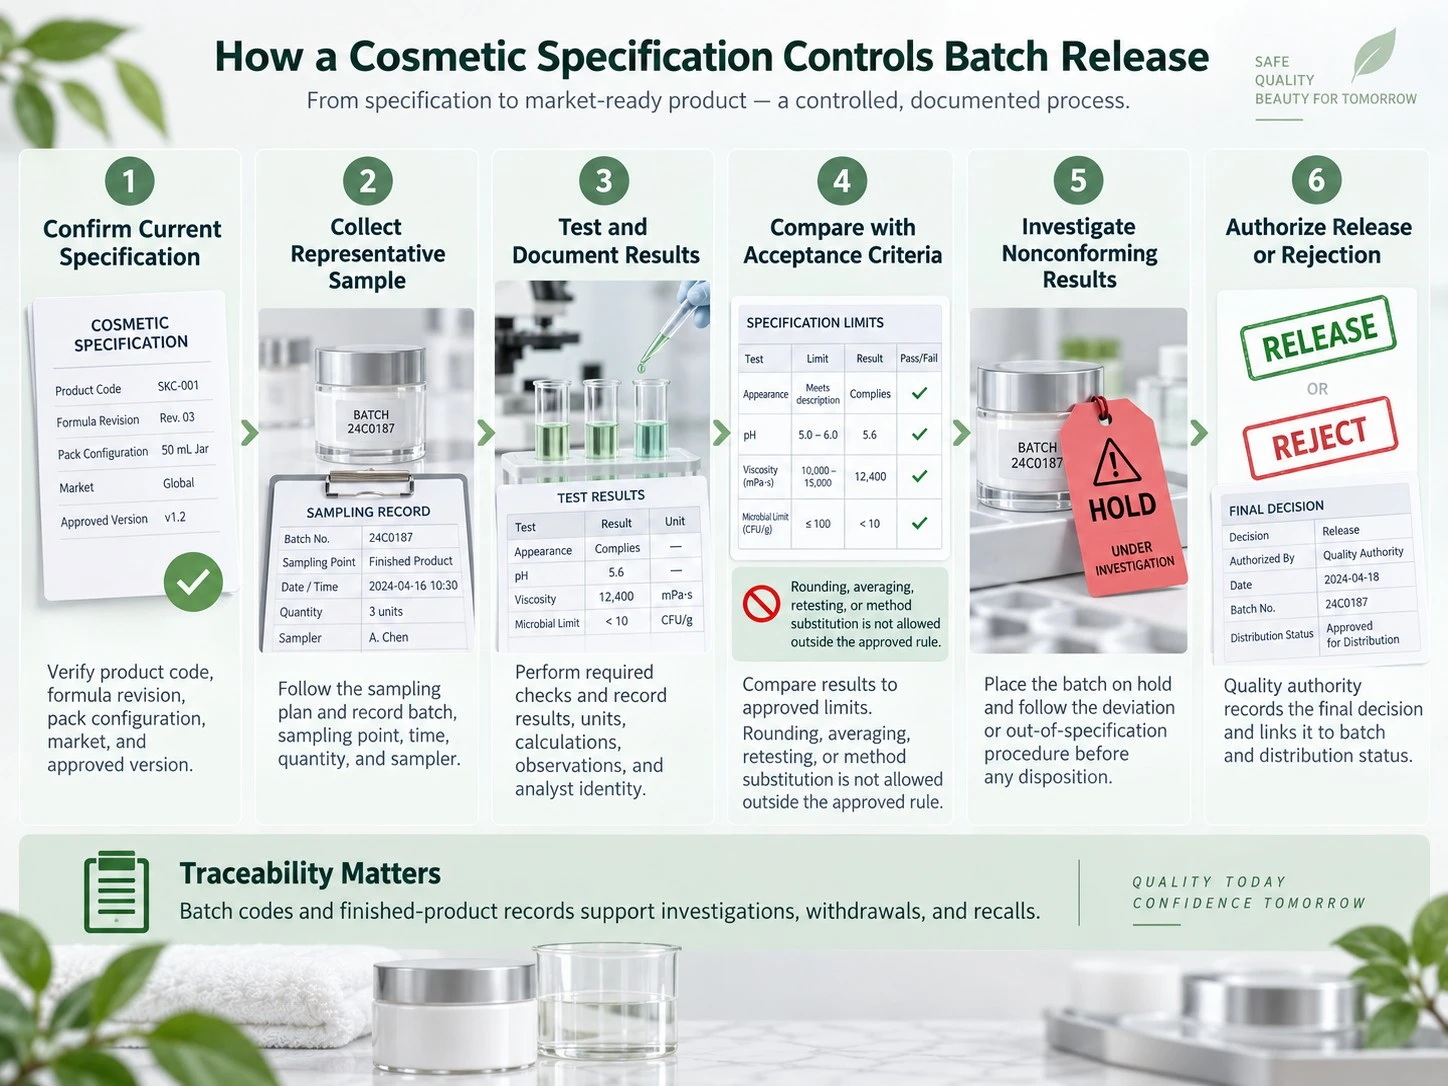
Un flujo de liberación controlado debe permitir seguir la decisión desde la muestra hasta la autorización:
- Confirme la versión del documento. Haga coincidir el código del producto, la revisión de la fórmula, la configuración del envase, el mercado y la especificación aprobada vigente.
- Recoja una muestra representativa. Siga el plan de muestreo aprobado y registre el lote, el punto de muestreo, la hora, la cantidad y la persona responsable del muestreo.
- Realice y documente cada comprobación requerida. Utilice el método de referencia y registre los resultados reales, las unidades, los cálculos, las observaciones y la identidad del analista.
- Compare los resultados con los criterios de aceptación. No redondee ni promedie resultados, repita ensayos o sustituya métodos salvo cuando las reglas aprobadas lo permitan.
- Investigue los resultados no conformes. Mantenga el lote en cuarentena y siga el procedimiento controlado para resultados fuera de especificación o desviaciones antes de decidir el destino del lote.
- Autorice la liberación o el rechazo. La autoridad de calidad designada registra la decisión y la vincula al lote y a su estado de distribución.
Los registros de códigos de lote y de producto terminado respaldan las investigaciones, las retiradas del mercado y las recuperaciones de producto. Mantenga la especificación conectada con el sistema descrito en la guía de códigos de lote y trazabilidad de cosméticos, en lugar de tratar la codificación como una mera comprobación de impresión.
Errores habituales en las especificaciones de producto terminado
- Usar lenguaje sensorial impreciso: «Normal», «agradable» o «estándar» es difícil de reproducir sin una referencia aprobada o un descriptor más claro.
- Indicar un intervalo sin las condiciones de ensayo: los cambios de método pueden crear una aparente variación entre lotes aunque el producto no haya cambiado.
- Copiar límites microbiológicos genéricos: los criterios deben reflejar el riesgo del producto, la zona de aplicación, los usuarios y el mercado objetivo.
- Tratar un único resultado de prototipo como intervalo objetivo: un solo dato no define la variación normal del proceso ni el comportamiento durante la vida útil.
- Ensayar solo el producto a granel: un granel conforme no confirma la exactitud del llenado, la integridad del envase, la dosificación de la bomba, la codificación ni la identidad del arte final.
- Incluir todos los estudios de desarrollo en cada COA: los estudios de estabilidad, compatibilidad, eficacia del sistema conservante y respaldo de reivindicaciones suelen respaldar la estrategia de control, en lugar de generar un resultado nuevo para cada lote.
- Permitir que el COA y la especificación diverjan: los nombres de los ensayos, métodos, unidades, límites y estado de revisión deben coincidir.
- Cambiar la fórmula o el envase sin evaluar el impacto: una nueva fragancia, concentración de conservante, proveedor, botella, bomba o tamaño de llenado puede afectar a límites pertinentes o a los datos que los justifican.
- No definir la autoridad de liberación: debe existir una responsabilidad documentada sobre retención, liberación, rechazo, aprobación de desviaciones y cambios controlados.
Desarrolle una especificación de producto controlada con ZICAIL
Un proyecto de marca privada está listo para trabajar en la especificación cuando se han definido el formato del producto, la revisión de la fórmula, los mercados objetivo, las reivindicaciones, la configuración del envase, la vida útil prevista y los ensayos necesarios para respaldarlos. ZICAIL ofrece apoyo en I+D, producción y control de calidad durante la preparación de muestras, coordinación de fabricación, inspección y seguimiento de la calidad.
Prepare el documento de requisitos del producto, los mercados objetivo, los planos del envase o detalles de los componentes, las reivindicaciones necesarias, las muestras de referencia y cualquier norma específica del minorista. A continuación, contacte con ZICAIL para revisar el alcance del proyecto e identificar qué campos de la especificación y qué registros de apoyo deben acordarse antes de la producción.


