
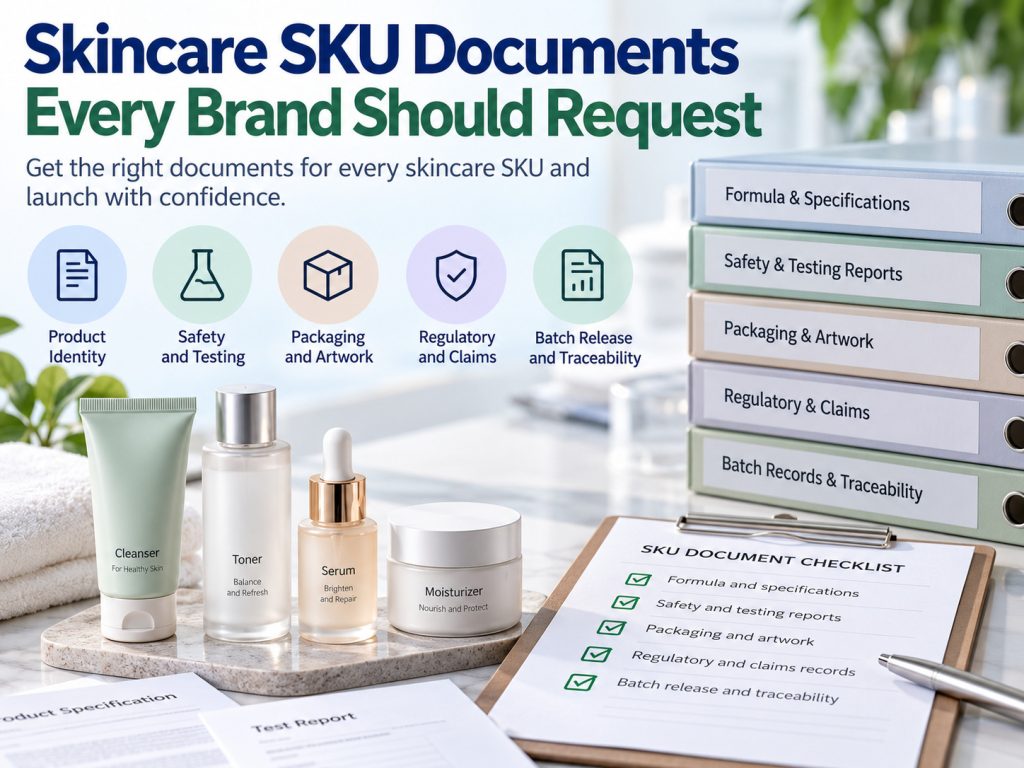


Une marque de soins de la peau n’a pas besoin d’un dossier où s’accumulent des certificats sans logique. Elle a besoin d’un ensemble documentaire maîtrisé indiquant précisément ce qu’est chaque SKU, comment il a été évalué, quels emballages et fichiers graphiques ont été approuvés et quel lot a été libéré. Cette distinction devient essentielle lorsqu’une même formule est vendue dans plusieurs contenances, parfums, emballages ou marchés.
La meilleure méthode consiste à créer un dossier maître pour chaque SKU commercial, puis à le relier aux dossiers de formule communs, aux certificats communs au fournisseur et aux enregistrements de libération propres à chaque lot. Ce guide explique quoi demander, ce qui peut être partagé et quels changements doivent déclencher une revue documentaire.
Créer un dossier maître maîtrisé pour chaque SKU
Un SKU correspond à la configuration exacte du produit commercialisé, et pas seulement à sa formule en vrac. Un sérum de 50 mL en flacon airless et le même sérum de 15 mL en compte-gouttes peuvent utiliser la même formule, mais leurs spécifications de composants, quantités de remplissage, fichiers graphiques, risques de compatibilité et dossiers de traçabilité diffèrent. Chacun doit donc disposer de son propre dossier SKU ou d’une annexe SKU clairement identifiée et maîtrisée.
Commencez le dossier par un registre documentaire. Consignez le titre du document, son numéro, son indice de révision, son émetteur, son responsable, la date d’approbation, le statut, les versions de formule et d’emballage auxquelles il s’applique, les marchés cibles, la date de réexamen ou d’expiration et l’emplacement de stockage. Si l’accès aux informations confidentielles sur la formule est restreint, indiquez qui peut y accéder et comment elles seront transmises à un évaluateur de la sécurité habilité ou à une autorité compétente.
| Groupe de documents | Exemples de documents | Déclencheur de mise à jour | Quand les obtenir |
|---|---|---|---|
| Identification du produit | Code SKU, code formule, liste INCI finale, usage prévu et spécification du produit fini | Modification de la formule, de l’usage, du nom ou de la spécification | Avant les essais et l’approbation du bon de commande |
| Sécurité et essais | Justification de la sécurité, stabilité, microbiologie, challenge test et preuves de compatibilité | Modification significative pouvant affecter la sécurité, l’efficacité de conservation, la durée de vie ou l’interaction avec l’emballage | Avant le lancement, avec des mesures provisoires convenues si les essais sont encore en cours |
| Emballage et fichiers graphiques | Spécifications des composants, fichiers graphiques approuvés, texte d’étiquette, emplacement du codage et nomenclature des composants d’emballage (BOM) | Modification d’un composant, fournisseur, décor, étiquette ou volume de remplissage | Avant l’autorisation de mise en production |
| Réglementation et allégations | Évaluation du marché, données de notification ou de référencement réglementaire, avertissements et preuves des allégations | Nouveau marché, nouvelle allégation, évolution juridique ou révision des fichiers graphiques | Avant la mise sur ce marché |
| Lot et traçabilité | Dossier de lot, résultats d’essai, COA ou décision de libération, écarts et lien avec les données de distribution | À chaque lot de production | Avant l’expédition ou la vente du lot |
Ces groupes constituent un système pratique de maîtrise documentaire, et non une liste légale universelle. Les documents requis varient selon la formule, les allégations, l’emballage, le marché de vente et le rôle juridique de chaque partie.
Demander les documents essentiels d’identité et de spécification du produit
Chaque dossier SKU doit permettre d’identifier le produit sans ambiguïté. Demandez le nom de produit approuvé, votre numéro SKU interne, le code produit ou formule du fabricant, la révision de la formule, la déclaration INCI finale, l’usage prévu, le mode d’emploi, les avertissements, le contenu nominal, la base utilisée pour la durée de conservation et la configuration exacte de l’emballage. Les codes figurant sur ces documents doivent correspondre au bon de commande, aux fichiers graphiques et au dossier de production.
La spécification du produit cosmétique fini doit définir les critères d’acceptation utilisés pour prononcer la libération du produit, par exemple l’aspect, l’odeur, le pH, la viscosité ou d’autres limites physiques, chimiques et microbiologiques pertinentes. Un brief marketing n’est pas une spécification, et l’approbation d’un échantillon ne suffit pas à fixer des critères objectifs de libération.
Demandez également une version signée ou autrement maîtrisée de la liste INCI finale. Vérifiez si cette liste est liée à la révision de la formule et si une dénomination propre à un marché ou des déclarations d’allergènes imposent une version d’étiquette distincte. Pour distinguer clairement les documents remis à la marque des documents conservés sous le contrôle de l’usine, consultez le guide plus complet de ZICAIL sur les documents qu’un fabricant de soins de la peau doit fournir.
Faire correspondre les rapports d’essai au SKU commercial exact
Un rapport n’est utile que si l’on sait clairement à quel produit il s’applique. La marque doit pouvoir relier chaque résultat à la révision de formule testée, au lot, à la configuration d’emballage, à la méthode d’essai, au laboratoire, aux dates, aux critères d’acceptation et à la conclusion. Un rapport portant sur une formule standard similaire ou sur un autre pot ne constitue pas automatiquement une justification pour le SKU lancé.
La FDA n’impose pas un ensemble universel de tests pour tous les cosmétiques. Le fabricant ou le distributeur reste responsable de la sécurité du produit, et les preuves nécessaires dépendent du produit et des données disponibles.[1] Une marque doit donc demander à la fois les rapports disponibles et une justification documentée expliquant pourquoi ils s’appliquent.
| Document | Points à vérifier | Situations pouvant nécessiter un nouvel essai ou une revue formelle |
|---|---|---|
| Rapport de stabilité | Formule, emballage, conditions, intervalles, paramètres, résultats et conclusion sur la durée de conservation | Modification significative de la formule, du procédé, du volume de remplissage ou des conditions de stockage |
| Rapport de qualité microbiologique | Identification du lot, méthode, limites, micro-organismes évalués et résultat | Selon le plan de libération et après toute modification pertinente de fabrication ou de spécification |
| Test d’efficacité du système conservateur (challenge test) | Révision de formule, protocole, points d’inoculation, critères de réduction et conclusion | Modification du système conservateur, de l’activité de l’eau, du pH, d’un ingrédient à risque élevé ou du mode d’utilisation |
| Rapport de compatibilité avec l’emballage | Matériaux exacts en contact, système de fermeture, pompe ou compte-gouttes, décoration, orientation et observations | Modification de l’emballage primaire, du liner, du joint, du décor, du fournisseur ou du volume de remplissage |
| Dossier de justification de la sécurité | Données sur les ingrédients et le produit fini, hypothèses d’exposition, qualifications de l’évaluateur et conclusion | Modification de la formule, de l’usage prévu, du groupe d’utilisateurs, du mode d’emploi, des avertissements ou du marché |
Les essais ne doivent pas toujours être repris de zéro. Un évaluateur qualifié peut s’appuyer sur des données existantes lorsque les formules et emballages sont suffisamment comparables, mais cette décision doit être documentée. Consignez par écrit pourquoi ces données sont applicables, plutôt que de vous fier à un courriel informel affirmant que le produit est « le même ». Pour établir un plan d’essais plus clair, comparez les essais de stabilité, de compatibilité et de challenge et consultez le rôle des essais microbiologiques des cosmétiques.
Conserver dans le même dossier SKU l’emballage, les fichiers graphiques et les preuves des allégations
Le dossier maître doit identifier chaque composant d’emballage primaire et secondaire susceptible d’influencer la qualité du produit ou son étiquetage. Demandez les plans ou spécifications des composants, la description des matériaux, les données de capacité et de tolérance, les détails du système de fermeture ou de la pompe, les exigences de décoration, les références couleur approuvées, la nomenclature des composants d’emballage (BOM) et les fichiers graphiques finaux approuvés.
Pour l’emballage primaire, reliez la spécification du composant à la configuration effectivement testée. Le passage d’une résine, d’un liner, d’une pompe ou d’un procédé de décoration à un autre peut modifier les fuites, la distribution du produit, la migration, l’odeur, la décoloration ou la stabilité de la formule. Le processus de maîtrise des changements doit donc imposer une revue de compatibilité documentée avant toute substitution. Le guide ZICAIL sur les essais de compatibilité emballage–produit pour les soins de la peau présente les principaux modes de défaillance.
Conservez une matrice des allégations avec les fichiers graphiques. Pour chaque allégation, consignez le libellé exact, son emplacement, les preuves utilisées, le marché concerné et la personne qui l’a approuvée. La seule littérature sur un ingrédient peut ne pas suffire à justifier une allégation de performance du produit fini. Si l’étiquette indique « testé cliniquement », « hydratation 24 heures » ou présente un pourcentage d’amélioration mesuré, le dossier SKU doit contenir des preuves qui étayent précisément cette présentation. Consultez le guide sur les tests instrumentaux, cliniques et consommateurs pour les allégations.
Séparer les dossiers par SKU des documents de libération par lot
Le dossier maître du SKU définit les exigences auxquelles le produit doit répondre. Le dossier de libération du lot consigne ce qui a réellement été fabriqué et confirme s’il respecte les exigences approuvées. Les deux sont nécessaires, mais ils sont établis à des moments différents.
| Document maître par SKU | Enregistrement de libération par lot |
|---|---|
| Code formule et révision approuvés | Numéro de lot et dossier de fabrication réel |
| Spécification finale du produit | Résultats d’essai du lot et statut de libération |
| Liste INCI et fichiers graphiques approuvés | Enregistrement de vide de ligne ou de rapprochement des étiquettes et emballages |
| Nomenclature approuvée des composants d’emballage (BOM) | Références des lots de composants et quantités utilisées |
| Rapports de sécurité et d’essais applicables | Écarts, investigations, reprises et décision finale sur le lot |
| Historique des modifications et approbations | Données de fabrication, date d’expiration ou de durabilité minimale, et lien avec l’expédition |
Demandez au fabricant de préciser ce qu’il fournira pour chaque lot. Selon l’accord qualité, il peut s’agir d’un certificat d’analyse, d’un certificat de conformité, d’un résumé de libération ou d’un accès à certains résultats, plutôt que du dossier complet de fabrication du lot. Un COA doit identifier le lot concerné et présenter les résultats convenus ou confirmer la conformité ; il ne se substitue pas à une SDS ni à une TDS. Les différences sont expliquées dans COA vs SDS vs TDS pour les cosmétiques.
Les lignes directrices de la FDA relatives aux inspections GMP des cosmétiques mettent l’accent sur les dossiers de production, de laboratoire et de distribution, notamment les lots de matières, les étapes de fabrication, le marquage du code de lot, les résultats du produit fini et les informations sur les destinataires.[2] La marque ne reçoit pas nécessairement tous les documents de l’usine, mais l’accord qualité doit définir les responsabilités d’accès, de conservation et de mise à disposition des dossiers. Un code de lot lisible doit relier l’unité aux dossiers correspondants ; consultez le guide ZICAIL des codes de lot et de la traçabilité des cosmétiques.
Ajouter les dossiers réglementaires propres à chaque marché sans les présenter comme universels
Un dossier documentaire n’est complet que lorsqu’il est rattaché au marché sur lequel le SKU sera vendu. Évitez de demander un « certificat de conformité mondiale » générique. Les différentes juridictions imposent des responsabilités différentes à la marque, à la personne responsable, au fabricant, à l’importateur ou à l’évaluateur de la sécurité.
| Marché | Document de la marque ou de la partie responsable | Données du fabricant couramment requises |
|---|---|---|
| États-Unis | Dossiers de justification de la sécurité, données de listing produit, fichier d’étiquette et traçabilité des événements indésirables | Informations sur les ingrédients, informations sur le site le cas échéant, éléments de sécurité et d’essais, dossiers de lot et d’étiquetage |
| Union européenne | PIF, CPSR, soutien à la notification CPNP, informations sur la personne responsable et étiquetage conforme | Données de formule et de matières premières, méthode de fabrication et déclaration GMP, preuves d’essais et éléments justificatifs des allégations |
| Grande-Bretagne | Dossier de la UK Responsible Person, soutien PIF/CPSR, données de notification SCPN et étiquetage conforme | Informations de formule, fabrication, essais, emballage et allégations nécessaires au dossier |
| Autres marchés cibles | Documents locaux de notification, d’enregistrement, de langue, d’ingrédients et d’étiquetage, selon le cas | Données techniques propres au marché demandées par le responsable réglementaire de la marque |
Aux États-Unis, la MoCRA oblige la personne responsable à conserver les documents étayant une justification adéquate de la sécurité et à lister auprès de la FDA chaque produit cosmétique commercialisé, sous réserve des dispositions et exemptions applicables.[3] La FDA n’approuve généralement pas les produits cosmétiques ni leurs ingrédients avant leur mise sur le marché, à l’exception des colorants ; une marque ne doit donc pas considérer un « certificat d’approbation FDA » comme un document normal pour un cosmétique fini.[1]
Dans l’UE, la personne responsable doit tenir un dossier d’information sur le produit, dont le rapport sur la sécurité du produit cosmétique constitue un élément central.[4] Le fabricant peut fournir une grande partie des preuves techniques sous-jacentes, mais la marque ou la personne responsable doit vérifier que le dossier assemblé couvre exactement le SKU commercialisé. Ne supposez pas qu’une déclaration standard du fournisseur remplace l’évaluation propre au marché.
En Grande-Bretagne, la personne responsable doit tenir à jour un PIF en anglais, notifier le produit avant sa mise à disposition des consommateurs et être en mesure d’étayer les allégations marketing.[6] Il s’agit d’un processus de marché distinct de la procédure CPNP de l’UE, même lorsqu’une grande partie du dossier technique sous-jacent est commune.
Ne pas dupliquer les documents relatifs au site dans chaque dossier SKU
Certains documents concernent tous les produits sans qu’il soit nécessaire d’en placer une copie distincte dans chaque dossier SKU. C’est notamment le cas du certificat GMP ou ISO 22716 en cours de validité, du rapport d’audit du site, de l’attestation d’assurance, de la licence commerciale, du résumé du manuel qualité et du questionnaire fournisseur général. ISO 22716 fournit des lignes directrices pour la production, le contrôle, le stockage et l’expédition des cosmétiques ; il décrit un cadre qualité applicable au site, et non une approbation propre à un produit.[5]
Conservez ces documents une seule fois dans un dossier fournisseur approuvé, puis référencez-les dans le registre SKU. La référence doit indiquer le nom du site, le périmètre du certificat, l’émetteur, le numéro du certificat et sa période de validité. Si le site de fabrication change, tous les SKU concernés doivent être réexaminés, même si le nouveau certificat n’est stocké qu’une seule fois.
Utiliser un registre documentaire pour maîtriser les versions et les documents manquants
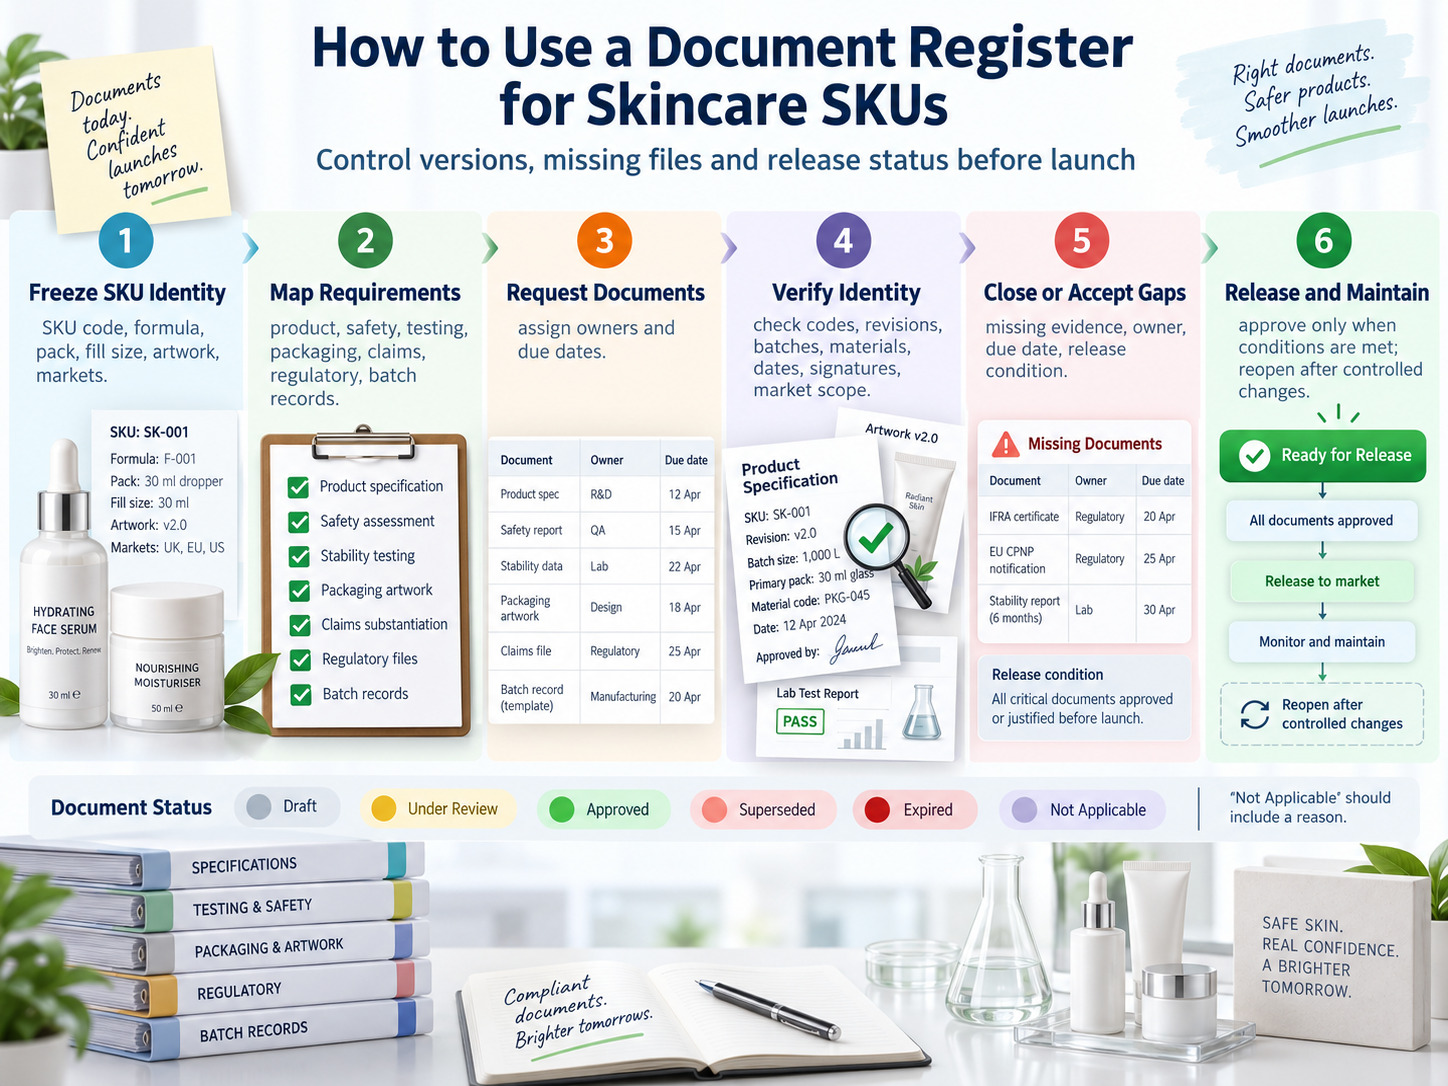
Un registre documentaire utile sert à la fois de liste de contrôle et d’outil de maîtrise de la libération. Créez-le avant le premier bon de commande, et non après l’expédition du produit.
- Définissez l’identité du SKU. Attribuez le code SKU commercial et enregistrez la formule, l’emballage, la contenance, les fichiers graphiques et les marchés prévus qui ont été approuvés.
- Recensez les exigences. Listez les documents relatifs au produit, à la sécurité, aux essais, à l’emballage, aux allégations, à la réglementation et aux lots requis pour la formule et pour chaque marché.
- Demandez les documents en précisant le responsable et l’échéance. Indiquez si chaque élément doit être émis ou approuvé par le fabricant, le fournisseur de composants, le laboratoire, la marque, la personne responsable ou l’évaluateur de la sécurité.
- Vérifiez l’identité et le champ d’application. Contrôlez les codes, indices de révision, lots, échantillons testés, matériaux d’emballage, dates, signatures et marchés concernés au lieu de vous fier uniquement aux noms de fichiers.
- Résolvez les lacunes ou acceptez-les formellement. Consignez les preuves manquantes, les mesures provisoires, le responsable, l’échéance et la condition de libération. Ne marquez pas comme complet, sans justification, un document non applicable ou indisponible.
- Approuvez le SKU et maintenez le dossier à jour. N’approuvez le SKU que lorsque les conditions requises sont remplies, joignez le dossier de libération de chaque lot et rouvrez l’évaluation à chaque modification maîtrisée.
Utilisez des statuts tels que Brouillon, En cours de revue, Approuvé, Remplacé, Expiré et Non applicable. « Non applicable » doit toujours être justifié. Un document manquant n’est pas équivalent à une exigence dûment jugée non applicable.
Éviter les erreurs courantes de gestion documentaire
- Demander un intitulé au lieu d’un livrable : « Besoin de stabilité » est trop vague ; définissez le rapport attendu, la version testée, les critères d’acceptation et le stade d’achèvement requis.
- Utiliser un seul dossier pour toute une gamme : les formules communes peuvent réduire les doublons, mais chaque configuration commercialisée doit rester reliée de façon maîtrisée à ses propres fichiers graphiques, composants et dossiers de lot.
- Accepter des rapports sans vérifier leur applicabilité : le dossier doit expliquer pourquoi des données issues d’un autre lot, d’une autre contenance ou d’un autre emballage étayent le SKU concerné.
- Confondre les certificats : un certificat GMP ne prouve pas qu’un lot donné respecte sa spécification, et le COA d’un lot ne démontre pas le statut GMP de l’ensemble du site.
- Ignorer les révisions : une mise à jour de formule, de pompe, d’étiquette ou d’allégation peut rendre les preuves antérieures partiellement ou totalement obsolètes.
- Attendre le lancement : les responsables réglementaires et les évaluateurs de la sécurité peuvent repérer des lacunes de données qui affectent la formule, l’emballage ou les allégations ; le calendrier documentaire doit donc commencer pendant le développement.
Établir avec ZICAIL un calendrier documentaire pour chaque SKU
Avant de confirmer une commande de soins de la peau en marque propre, transformez vos exigences documentaires en un calendrier écrit lié au développement, aux essais, à l’approbation des fichiers graphiques, à la production et à la libération des lots. ZICAIL peut aider les marques à aligner les dossiers de formule, d’emballage et de fabrication sur la configuration SKU convenue et le brief du marché cible.
Contactez ZICAIL en indiquant vos types de produits, formats d’emballage, marchés cibles et plan de lancement afin d’échanger sur les documents à remettre et les dossiers de libération requis pour votre projet.


