

Un devis et une liste d’ingrédients ne constituent pas un dossier documentaire complet remis par le fabricant. Lorsqu’un produit de soin se rapproche de la production commerciale, la marque peut avoir besoin d’informations provenant des équipes de formulation, de contrôle qualité, d’essais, d’emballage, de réglementation et de production, parfois des mois ou des années après l’approbation du premier échantillon.
La difficulté consiste à savoir quoi demander. Exiger chaque fichier détenu par l’usine crée un volume documentaire inutile et peut entrer en conflit avec la confidentialité légitime des fournisseurs. En demander trop peu peut empêcher la marque de réaliser une évaluation de sécurité, d’enquêter sur un lot non conforme, d’étayer une allégation ou de transférer ultérieurement la production.
Il est plus efficace de distinguer trois catégories : les documents que la marque doit recevoir, ceux que le fabricant doit pouvoir fournir lorsqu’ils sont requis, et les dossiers internes qui peuvent rester sous le contrôle du fabricant sauf si le contrat ou le rôle réglementaire impose leur communication.
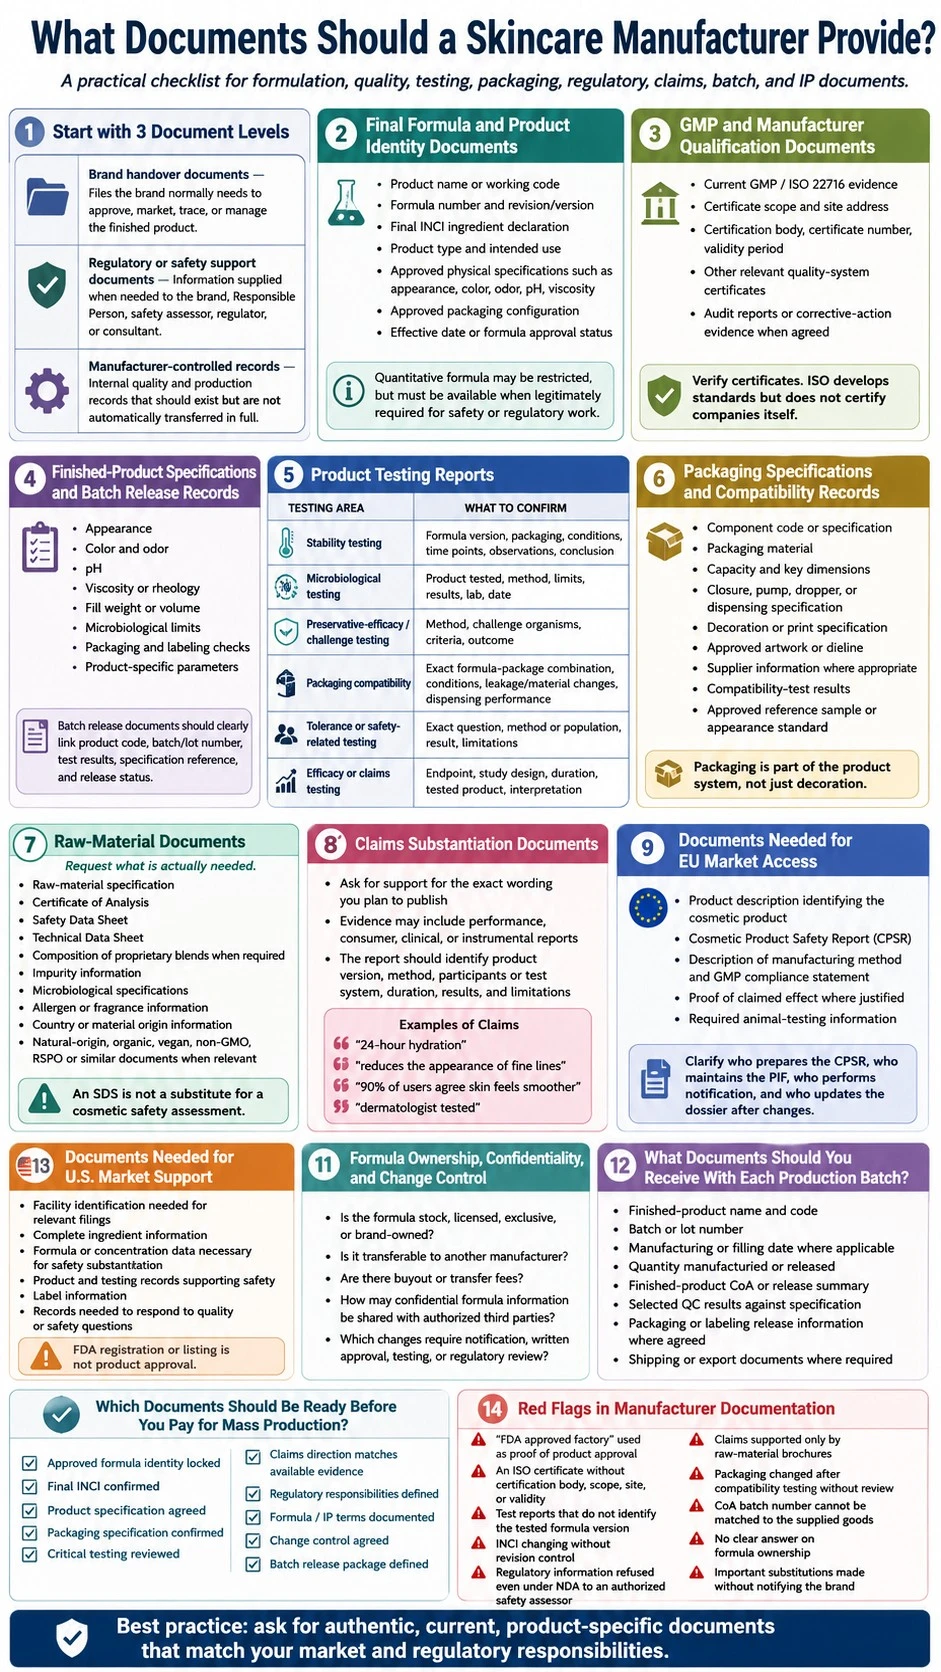
Commencez par classer les documents du fabricant en trois niveaux
| Niveau de document | Ce que cela signifie | Exemples |
|---|---|---|
| Documents remis à la marque | Fichiers dont la marque a normalement besoin pour approuver, commercialiser, tracer ou gérer le produit fini | INCI final, spécification produit approuvée, rapports d’essais pertinents, spécification d’emballage, identification du lot, preuves à l’appui des allégations |
| Documents nécessaires au travail réglementaire ou à l’évaluation de la sécurité | Informations qui peuvent devoir être fournies à la marque, à la Personne Responsable, à l’évaluateur de la sécurité, à l’autorité compétente ou à un consultant autorisé lorsque nécessaire | Formule quantitative, informations de sécurité sur les matières premières, informations sur la méthode de fabrication, données toxicologiques, certificats justificatifs |
| Dossiers sous le contrôle du fabricant | Dossiers internes de qualité et de production qui doivent exister et être maîtrisés, mais qui ne sont pas automatiquement transférés intégralement à chaque client | Dossiers détaillés de fabrication des lots, dossiers de qualification des fournisseurs, procédures opératoires normalisées internes, dossiers complets des fournisseurs de matières premières, enquêtes sur les écarts |
Cette distinction évite deux erreurs opposées : accepter une vague affirmation selon laquelle « tout est conforme », ou exiger chaque dossier confidentiel de l’usine sans avoir d’abord établi pourquoi il est nécessaire.
1. Documents relatifs à la formule finale et à l’identité du produit
La première exigence consiste à pouvoir identifier précisément le produit qui a été approuvé. Une formule commerciale ne doit pas exister uniquement sous la forme de « notre troisième échantillon préféré ».
La documentation du produit doit normalement établir :
- le nom du produit ou son code de travail ;
- le numéro de formule et sa révision/version ;
- la déclaration finale des ingrédients selon la nomenclature INCI appropriée ;
- le type de produit et son usage prévu ;
- les spécifications physiques approuvées, telles que l’aspect, la couleur, l’odeur, le pH, la viscosité ou d’autres paramètres pertinents ;
- la configuration d’emballage approuvée ;
- la date d’entrée en vigueur ou le statut d’approbation de la formule.
La formule quantitative est plus sensible. La remise à la marque des pourcentages complets dépend de la propriété de la formule, des clauses de confidentialité, des responsabilités réglementaires et des informations exigées par le marché de destination ou par l’évaluateur de la sécurité.
Par exemple, une Personne Responsable dans l’UE doit tenir un Dossier d’Information sur le Produit contenant notamment un Rapport sur la Sécurité du Produit Cosmétique ; l’évaluation de sécurité doit donc avoir accès à des données suffisamment détaillées sur la formule et les matières premières, même si le fabricant ne diffuse pas largement la formule quantitative au sein de l’organisation de la marque.[1]
Le Canada illustre également pourquoi une simple liste INCI destinée au consommateur peut être insuffisante pour le travail réglementaire : la Notification des cosmétiques exige les concentrations des ingrédients ou les fourchettes de concentration prescrites, ainsi que des informations sur le produit et sa fabrication.[7]
2. Documents BPF et qualification du fabricant
Avant de vous appuyer sur des rapports propres au produit, assurez-vous que l’usine elle-même fonctionne dans le cadre d’un système qualité approprié.
ISO 22716 fournit des lignes directrices de BPF pour les cosmétiques reconnues à l’échelle internationale et couvrant la production, le contrôle, le stockage et l’expédition.[2] Pour les cosmétiques dans l’UE, la fabrication doit respecter les bonnes pratiques de fabrication, et la conformité est présumée lorsque la fabrication suit les normes harmonisées pertinentes.[1]
Les éléments utiles à la qualification d’un fournisseur peuvent notamment comprendre :
- un certificat BPF ou ISO 22716 en cours de validité lorsque le fabricant recourt à une certification tierce ;
- le périmètre du certificat et l’adresse du site de fabrication ;
- l’organisme de certification émetteur ;
- le numéro du certificat et sa période de validité ;
- d’autres certificats de système qualité pertinents pour l’usine ou le projet ;
- des rapports d’audit d’usine ou des preuves d’actions correctives lorsque cela a été convenu dans le cadre de la qualification du fournisseur.
Vérifiez le certificat au lieu de vous contenter d’un logo dans une présentation commerciale. ISO élabore des normes mais ne certifie pas les entreprises et ne délivre pas elle-même de certification ISO ; la certification est réalisée par des organismes de certification externes.[8]
Si la qualification du fournisseur en est encore à un stade précoce, Questions à poser à un fabricant de produits de soin avant de commencer présente les questions commerciales et opérationnelles qui doivent accompagner l’examen des documents.
3. Spécifications du produit fini et dossiers de libération des lots
Une formule indique ce qui doit être fabriqué. Une spécification de produit fini indique selon quels critères le fabricant décide si un lot réel est acceptable.
Selon le produit, la spécification peut fixer des limites ou des critères d’acceptation pour :
- l’aspect ;
- la couleur et l’odeur ;
- le pH ;
- la viscosité ou d’autres propriétés rhéologiques ;
- le poids ou le volume de remplissage ;
- les limites microbiologiques ;
- les contrôles de l’emballage et de l’étiquetage ;
- d’autres paramètres propres au produit.
Pour les lots commerciaux, les marques doivent aussi convenir à l’avance des documents de libération de lot qu’elles recevront. Un certificat d’analyse (CoA) ou un document de libération équivalent peut résumer certains résultats d’essais au regard des spécifications approuvées, mais il n’existe pas un format universel unique de CoA cosmétique qui prouve automatiquement tous les aspects de la conformité du produit.
La documentation du lot doit être rattachable aux marchandises effectivement fournies. Vérifiez que le code produit, le numéro de lot, l’identité de fabrication, les résultats d’essais pertinents, les références aux spécifications et le statut de libération peuvent être reliés sans ambiguïté.
4. Rapports d’essais du produit
Une déclaration telle que « tous les tests sont réussis » est moins utile que de savoir ce qui a été testé, quelle version de la formule l’a été, quel emballage a été utilisé, quelle méthode a été suivie et ce que le résultat a réellement montré.
Le dossier d’essais requis dépend du type de formule, de l’usage prévu, de l’emballage, du marché cible et des allégations. Il peut comprendre :
| Document | Ce que la marque doit vérifier |
|---|---|
| Rapport d’essais de stabilité | Version de la formule, emballage, conditions de stockage, points de mesure, paramètres évalués, critères d’acceptation, observations et conclusion |
| Essais microbiologiques | Produit testé, méthode, limites, résultats, identité du laboratoire et date de l’essai |
| Essais d’efficacité du système conservateur ou challenge test | Formule finale pertinente, méthode d’essai, micro-organismes d’épreuve, critères d’acceptation et résultat lorsque ce type d’essai est approprié |
| Rapport de compatibilité avec l’emballage | Combinaison exacte formule/emballage, conditions de stockage, fuites ou modifications des matériaux, performance du système de distribution et observations sur la formule |
| Essais liés à la tolérance ou à la sécurité | Allégation précise ou question de sécurité étudiée, population ou méthode de l’étude, formule testée, résultat et limites |
| Essais d’efficacité ou d’allégations | Critère d’évaluation précis, plan d’étude, durée, participants, produit testé, interprétation des données et formulation d’allégation que le résultat peut raisonnablement étayer |
Les essais doivent rester rattachés à la formule commerciale approuvée. Si le fabricant modifie de manière substantielle le système conservateur, le niveau d’un actif, l’emballage ou une autre variable pertinente après les essais, demandez quels rapports antérieurs restent applicables et lesquels doivent être réévalués ou répétés.
La question plus générale des essais réellement nécessaires à un produit est traitée dans Guide des essais des produits de soin : ce que les marques doivent prévoir.
5. Spécifications d’emballage et dossiers de compatibilité
La documentation d’emballage doit identifier le composant commercial avec suffisamment de précision pour qu’un emballage approuvé ne puisse pas être remplacé discrètement par un autre, visuellement similaire mais techniquement différent.
Les dossiers utiles peuvent notamment comprendre :
- le code ou la spécification du composant ;
- le matériau d’emballage ;
- la capacité et les dimensions principales ;
- la spécification de la fermeture, de la pompe, de la pipette ou du système de distribution ;
- la spécification de décoration ou d’impression ;
- la maquette ou le tracé de découpe approuvé ;
- les informations sur le fournisseur lorsque le contrat le permet ;
- les résultats des essais de compatibilité ;
- un échantillon de référence approuvé ou un standard d’aspect.
Ces informations deviennent particulièrement importantes lorsque la formule est sensible à la lumière, à l’oxygène, à l’évaporation, aux matériaux des composants ou aux conditions de délivrance du produit. L’emballage fait partie intégrante du système produit ; il ne s’agit pas d’une simple décoration ajoutée après l’approbation de la formule.
Pour les décisions de sélection qui précèdent ces documents, consultez Guide de l’emballage des produits de soin : comment les marques choisissent leur emballage.
6. Documents sur les matières premières : que doit réellement demander une marque ?
Les marques demandent parfois le CoA, la FDS, la fiche technique, la déclaration d’origine, les informations sur les allergènes et la spécification de chaque matière première de la formule. Cela peut être nécessaire dans certains projets, mais ne doit pas devenir une collecte automatique de documents.
Le fabricant doit conserver dans son système qualité les dossiers appropriés de qualification et les informations techniques relatives aux matières premières. Les informations nécessaires à la mission réglementaire ou de sécurité concernée doivent être communiquées, selon le cas, à la marque, à la Personne Responsable, à l’évaluateur de la sécurité ou au consultant réglementaire.
Selon l’ingrédient et l’allégation, cela peut comprendre :
- la spécification de la matière première ;
- le certificat d’analyse ;
- la fiche de données de sécurité ;
- la fiche technique ;
- la composition des mélanges propriétaires lorsqu’elle est nécessaire à l’évaluation de la sécurité ;
- les informations sur les impuretés ;
- les spécifications microbiologiques ;
- les informations sur les allergènes ou les parfums ;
- les informations sur le pays d’origine ou l’origine de la matière ;
- les justificatifs relatifs à l’origine naturelle, au caractère biologique, au véganisme, à l’absence d’OGM, au référentiel RSPO ou à d’autres caractéristiques lorsque le produit revendique l’une de ces propriétés.
Une FDS ne remplace pas une évaluation de la sécurité cosmétique, et une brochure marketing du fournisseur ne prouve pas que le produit fini offre le même bénéfice que la matière première.
7. Documents d’étayage des allégations
Les preuves relatives aux allégations doivent faire partie du dossier produit et ne pas être dissociées de la documentation de fabrication dès lors que la marque commence à formuler des allégations objectives de performance.
Dans l’UE, les allégations cosmétiques doivent être étayées par des éléments de preuve adéquats et vérifiables, et les preuves portant sur un ingrédient ne peuvent pas être simplement transférées au produit fini sans justification suffisante.[6]
Pour des allégations telles que :
- « hydratation 24 heures » ;
- « réduit l’apparence des ridules » ;
- « 90 % des utilisateurs trouvent leur peau plus lisse » ;
- « testé sous contrôle dermatologique » ;
- « convient aux peaux sensibles » ;
- « cliniquement prouvé » ;
demandez le rapport qui étaye la formulation exacte que vous prévoyez de publier. Le document doit identifier le produit et la version testés, la méthodologie, les participants ou le système d’essai, la durée, le critère d’évaluation, les résultats et les limites pertinentes.
Allégations des produits de soin : types, preuves et conformité explique comment faire correspondre le niveau de preuve à la formulation de l’allégation avant la finalisation de la maquette.
8. Documents nécessaires à l’accès au marché de l’UE
L’une des distinctions les plus importantes pour les marques est que le fabricant ne remplace pas automatiquement la Personne Responsable dans l’UE. La Personne Responsable doit veiller à ce que l’évaluation de sécurité requise soit réalisée et tenir le Dossier d’Information sur le Produit.[1]
Le PIF de l’UE comprend :
- une description permettant d’identifier le produit cosmétique ;
- le Cosmetic Product Safety Report ;
- une description de la méthode de fabrication et une déclaration de conformité aux BPF ;
- la preuve de l’effet revendiqué lorsque cela est justifié par le produit ou l’allégation ;
- les informations spécifiées relatives aux essais sur les animaux.[1]
Le fabricant peut fournir une grande partie des informations techniques sous-jacentes nécessaires à la constitution de ces documents, mais la marque ne doit pas supposer que le simple fait de recevoir un dossier intitulé « PIF » signifie que toutes les obligations de la Personne Responsable sont automatiquement transférées ou remplies.
Avant le lancement, définissez clairement qui prépare le CPSR, qui tient le PIF, qui effectue la notification, à qui sont transmises les données confidentielles de la formule et qui met le dossier à jour si la formule ou l’emballage change.
9. Documents nécessaires pour le marché américain
Dans le cadre de la MoCRA, les établissements cosmétiques soumis à l’obligation d’enregistrement doivent s’enregistrer et renouveler leur enregistrement tous les deux ans, tandis que la Responsible Person doit déclarer les produits cosmétiques commercialisés et mettre à jour ces déclarations lorsque requis.[3][4]
La Responsible Person doit également veiller à disposer et à conserver des dossiers démontrant une justification adéquate de la sécurité du produit cosmétique. Les règles américaines ne prescrivent pas un protocole d’essais universel pour tous les cosmétiques ; le dossier de preuve doit donc être adapté au produit concerné et aux informations de sécurité disponibles.[3][5]
Pour un produit fabriqué sous contrat, la marque peut donc avoir besoin que le fabricant fournisse les éléments nécessaires pour :
- l’identification de l’établissement nécessaire aux déclarations pertinentes ;
- les informations complètes sur les ingrédients ;
- les données de formule ou de concentration nécessaires à la justification de la sécurité ;
- les dossiers produit et d’essais étayant la sécurité ;
- les informations d’étiquetage ;
- les dossiers nécessaires pour répondre aux questions relatives à la qualité ou à la sécurité du produit.
Méfiez-vous de toute personne qui vend un « certificat FDA » comme preuve qu’une usine ou un produit cosmétique a été approuvé. La FDA indique explicitement que l’enregistrement des établissements cosmétiques et la déclaration des produits ne sont pas des programmes d’approbation, et qu’elle ne délivre pas de certificats pour ces enregistrements ou déclarations.[4]
10. Propriété de la formule, confidentialité et documents de maîtrise des modifications
Les documents techniques ne répondent pas à l’une des principales questions commerciales : à qui appartient la formule ?
Le contrat de fabrication ou un accord de propriété intellectuelle distinct doit préciser si la formule est :
- une formule standard du fabricant ;
- concédée sous licence à la marque ;
- exclusive sur un marché ou une catégorie définis ;
- entièrement détenue par la marque ;
- transférable à un autre fabricant ;
- soumise à des frais supplémentaires de rachat ou de transfert.
L’accord doit également définir comment les informations confidentielles sur la formule peuvent être communiquées à un évaluateur de la sécurité, à une Personne Responsable, à un laboratoire d’essais, à une autorité réglementaire ou à un autre tiers autorisé.
La maîtrise des modifications est tout aussi importante. Le fabricant ne doit pas remplacer discrètement une matière première, un fournisseur, le système conservateur, un composant d’emballage, un parfum ou une autre variable matérielle lorsque ce changement peut affecter la sécurité, les allégations, la stabilité, le statut réglementaire ou les performances du produit.
Définissez les changements qui nécessitent une notification, ceux qui requièrent l’approbation écrite de la marque et ceux qui déclenchent de nouveaux essais ou une réévaluation réglementaire.
Quels documents devez-vous recevoir avec chaque lot de production ?
La majeure partie du dossier de développement n’a pas besoin d’être réémise à chaque expédition. Les documents propres au lot ont un autre objectif : assurer la traçabilité et la libération des marchandises effectivement fournies.
Selon votre accord qualité, le dossier du lot peut comprendre :
- le nom et le code du produit fini ;
- le numéro de lot ;
- la date de fabrication ou de remplissage, le cas échéant ;
- la quantité fabriquée ou libérée ;
- le CoA du produit fini ou un résumé de libération ;
- certains résultats de contrôle qualité comparés à la spécification ;
- les informations de libération relatives à l’emballage ou à l’étiquetage lorsqu’elles ont été convenues ;
- les documents d’expédition ou d’exportation lorsque requis.
Vous n’avez pas nécessairement besoin du dossier interne complet de fabrication du lot avec chaque expédition. En revanche, il vous faut un système permettant de rattacher un lot fourni aux enregistrements de production et de qualité maîtrisés du fabricant lorsqu’une enquête est nécessaire.
Quels documents doivent être prêts avant de payer la production en série ?
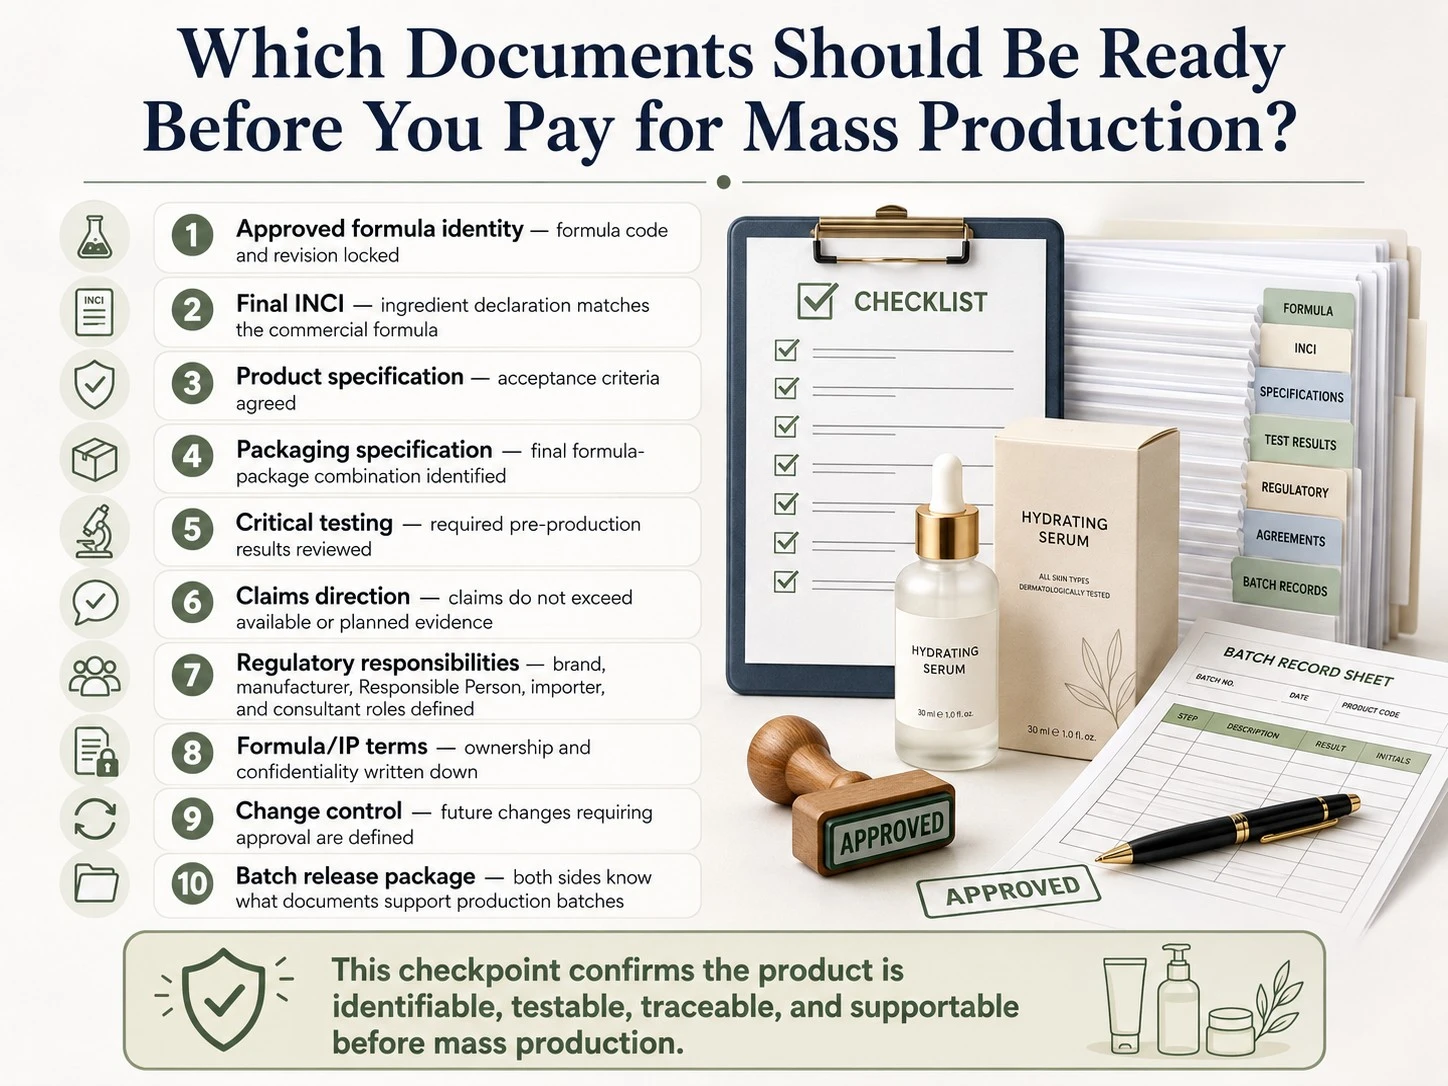
Avant de vous engager sur la commande de production, vérifiez que le projet a dépassé le stade d’une simple approbation informelle d’échantillon.
- Identité de la formule approuvée : le code de formule et la révision sont figés.
- INCI final : la déclaration des ingrédients correspond à la formule commerciale.
- Spécification produit : les critères d’acceptation sont convenus.
- Spécification d’emballage : la combinaison finale formule-emballage est identifiée.
- Essais critiques : les résultats requis avant production ont été examinés, tandis que les études de plus longue durée se poursuivent lorsqu’elles sont pertinentes.
- Allégations prévues : les allégations envisagées ne dépassent pas les preuves disponibles ou planifiées.
- Responsabilités réglementaires : les rôles de la marque, du fabricant, de la Personne Responsable, de l’importateur et du consultant sont définis pour les marchés cibles.
- Modalités relatives à la formule et à la propriété intellectuelle : la propriété et la confidentialité sont définies par écrit.
- Maîtrise des modifications : le fabricant sait quels changements futurs nécessitent une approbation.
- Dossier de libération des lots : les deux parties savent quels documents accompagneront ou étayeront les lots de production.
Ce point de contrôle est plus utile que de demander un nombre arbitraire de certificats. Il confirme que le produit que vous vous apprêtez à fabriquer est techniquement identifiable, testable, traçable et suffisamment documenté pour son marché cible.
Signaux d’alerte dans la documentation du fabricant
- Une « usine approuvée par la FDA » ou un certificat payant d’enregistrement FDA est présenté comme une approbation du produit. L’enregistrement et la déclaration des cosmétiques ne signifient pas une approbation par la FDA.[4]
- Un « certificat ISO » ne permet pas d’identifier l’organisme de certification externe, le périmètre, le site ou la validité. ISO ne certifie pas elle-même les entreprises.[8]
- Les rapports d’essais ne permettent pas d’identifier la version de la formule qui a été testée.
- L’INCI change entre l’échantillonnage, les essais, la maquette et la production sans maîtrise documentée des révisions.
- L’usine refuse de fournir les informations réglementaires, même sous accord de confidentialité, à un évaluateur de la sécurité autorisé.
- Les allégations ne sont étayées que par des brochures de fournisseurs de matières premières.
- Un changement d’emballage est proposé après les essais de compatibilité sans évaluer si les preuves antérieures restent applicables.
- Un CoA est fourni, mais son numéro de lot ne peut pas être rattaché aux marchandises reçues.
- Le fabricant ne peut pas expliquer à qui appartient la formule.
- Des substitutions importantes d’ingrédients ou de fournisseurs peuvent être effectuées sans en informer la marque.
Conclusion
Le bon dossier documentaire d’un fabricant n’est pas le classeur le plus épais. C’est l’ensemble de documents maîtrisés qui permet à une marque de répondre à cinq questions : Que vendons-nous exactement ? Le produit a-t-il été correctement fabriqué et libéré ? Dispose-t-il d’éléments suffisants pour étayer sa sécurité et ses allégations ? Pouvons-nous respecter les règles de notre marché cible ? Pouvons-nous tracer et gérer les modifications futures ?
Une liste INCI finale, une spécification, des preuves de BPF, les rapports d’essais pertinents, les dossiers d’emballage, les preuves relatives aux allégations, les informations nécessaires au dossier réglementaire, la traçabilité des lots et des modalités claires de propriété intellectuelle et de maîtrise des modifications constituent une base bien plus solide que l’accumulation de certificats sans en comprendre l’utilité.
Si votre marque développe un produit avec ZICAIL, définissez dès le début du projet les marchés cibles, le brief produit, les allégations, les choix d’emballage, le dossier documentaire attendu, les exigences relatives à la propriété de la formule ainsi que les contacts tiers chargés de la sécurité ou de la réglementation. Ces exigences peuvent alors être intégrées à la formulation sur mesure de produits de soin, aux essais, à la préparation réglementaire et au transfert en production, au lieu d’être reconstituées une fois la fabrication terminée.


