


顧客からの苦情を単なるカスタマーサービス案件として扱うと、規制上の問題につながります。報告は、マーケットプレイス、小売店、流通業者、サロン、SNS担当、海外拠点、受託製造業者などに最初に届くことがあります。その窓口が健康関連情報だと認識して速やかに転送しなければ、法的責任を負う事業者が重篤な案件を知る時点で、すでに報告期限が進んでいる可能性があります。
米国とEUでは、役割、重篤性の基準、報告先、期限が異なります。一方で、正確な製品特定、原情報の保存、フォローアップ、傾向分析、ロット・流通記録との紐付けはいずれの制度でも必要です。本ガイドは一般化粧品を対象としており、医薬品や医療機器には別の制度が適用される場合があります。
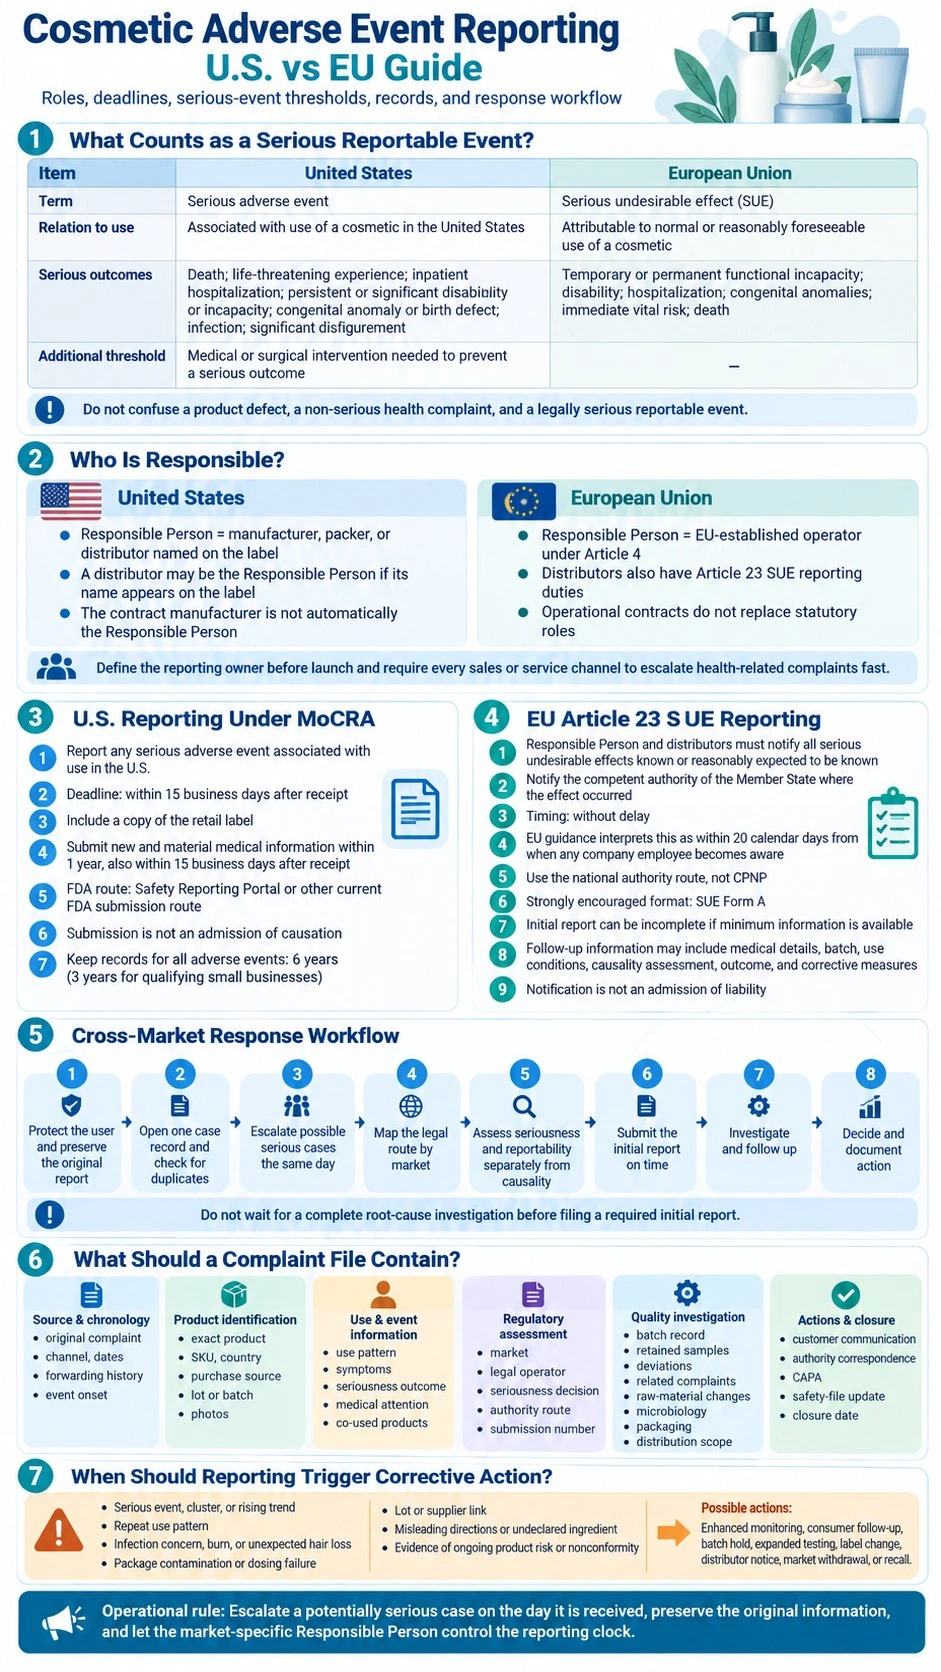
報告対象となる重篤な化粧品事象とは?
有害事象は製品不良と同じではなく、「深刻そうに聞こえる」だけで重篤な事象になるわけでもありません。健康影響のない品質苦情、非重篤な健康事象、適用される法的な重篤性基準を満たす事象を区別する必要があります。
| 判断項目 | 米国 | 欧州連合 |
|---|---|---|
| 規制上の用語 | 重篤な有害事象 | 重篤な望ましくない作用(SUE) |
| 製品との基本的な関係 | 米国内での化粧品使用に関連するもの | 化粧品の通常または合理的に予見可能な使用に起因する望ましくない作用 |
| 重篤な転帰 | 死亡、生命を脅かす状態、入院、持続的または重大な障害・機能不全、先天異常・出生異常、感染、または著しい外見の損傷 | 一時的または永久的な機能障害、身体障害、入院、先天異常、生命への即時の危険、または死亡 |
| 追加の判定基準 | 列挙された重篤な転帰を防ぐために、合理的な医学的判断に基づいて必要となる医学的または外科的介入 | EUガイダンスでは、重篤性評価と体系的な因果関係評価を組み合わせる。情報が不完全であることだけを理由に案件の通知を見送ってはならない |
| 規則で示される化粧品特有の例 | 著しい外見の損傷には、重篤かつ持続する発疹、第2度または第3度熱傷、著しい脱毛、外見の持続的または重大な変化などが含まれ得る | 法的定義は化粧品症状の一覧ではなく、事象の転帰を基準としている |
米国の定義には、感染と著しい外見の損傷に加え、重篤な転帰を防ぐために必要な介入も明示的に含まれます。[1] EUの定義には一時的な機能障害が含まれ、「生命への即時の危険」という表現が用いられています。[3] 短期間の軽い発疹は、重篤性基準を満たさなくても健康関連の苦情として記録対象になる場合があります。一方、入院を要する熱傷や持続的な機能障害を生じる反応は報告対象となる可能性があります。
カスタマーサービス上の呼び名だけで規制上の扱いを決めてはいけません。「アレルギー」「熱傷」「脱毛」「感染」という言葉があれば、臨床・規制の観点から追加確認が必要ですが、重篤性を決めるのは実際の転帰です。逆に、落ち着いた表現で書かれた苦情でも、入院、障害、その他の該当転帰が記載されていれば重篤な場合があります。
有害事象報告の責任を負うのは誰?
法的な報告主体は市場によって異なります。発売前に該当する事業者を特定し、顧客接点を持つすべてのパートナーから、適用期限内に評価できるよう有害事象の可能性がある情報を速やかに転送させる必要があります。
| 責任項目 | 米国 | 欧州連合 |
|---|---|---|
| 主な法的責任主体 | 責任者:化粧品ラベルに名称が記載された製造業者、包装業者、または流通業者 | 第4条に基づき指定または決定され、EU域内に設立された責任者 |
| 流通業者の役割 | 名称がラベルに記載される場合、流通業者が責任者となることがある。その他の取引先にも、情報を速やかに社内報告できる経路が必要 | 流通業者には、第23条に基づき、把握したSUEをその作用が発生した地域の当局へ報告する独自の義務がある |
| 製造業者の役割 | ラベルに別会社の名称が記載されている場合、受託製造業者が自動的に責任者になるわけではない | EU域外の製造業者は、EU域内に必要な拠点と当該役割の法的根拠を有しない限り、EUの責任者にはならない |
| ブランドが実務上管理すべき点 | ラベル記載のどの事業者が報告を受け、FDA提出、フォローアップ、記録保管の責任を負うか確認する | ブランド、EU責任者、輸入者、流通業者が、案件情報、評価、当局とのやり取り、是正措置をどのように共有するか定める |
米国では、誰がバルク製品を製造したかではなく、ラベルに記載された名称によって責任者が決まります。[1] EUでは責任者が第23条への適合を確保しますが、流通業者も報告主体として明記されています。[3] サービス契約で実務を分担することはできますが、法定上の役割を不明確にしてはいけません。
プライベートラベル契約では、安全関連の連絡先、転送期限、必要なデータ項目、翻訳・個人情報管理、記録管理責任者、調査責任者、提出責任者を明記します。この情報経路は、小売店、マーケットプレイス、カスタマーサポート、営業担当、流通業者、製造業者まで含める必要があります。
MoCRAに基づく米国の化粧品有害事象報告
米国の責任者は、自らが製造、包装、または流通した化粧品の米国内での使用に関連して受領した重篤な有害事象の報告を提出しなければなりません。報告は受領後15営業日以内に行い、小売包装上または包装内にあるラベルの写しを添付する必要があります。[2]
責任者がFDAへの初回報告から1年以内に新たな重要な医学情報を受け取った場合、その情報も受領後15営業日以内に提出しなければなりません。[2] したがって、初回提出後もフォローアップのため案件を継続管理する必要があります。
FDAへ何を提出する必要がある?
FDAは現在、データベース間送信またはSafety Reporting Portalによる電子提出を認めています。Form FDA 3500Aを用いる場合は、関連するラベル写しなどの補足資料を添え、指定された電子メールまたは郵送経路で提出します。FDAは電子提出を推奨しています。[1]
報告者の説明を改変せず、事象の経過、日付、製品識別情報、使用状況、転帰、報告者情報、入手できる医学情報、ラベル写し、補足資料を記録します。報告された事実と会社側の評価は分けて記載してください。
報告の提出は、その化粧品が事象を引き起こした、または事象に寄与したことを認めるものではありません。法律は使用に関連する事象の報告を求める一方、提出を因果関係の認定と解釈してはならないと明記しています。[2] したがって、因果関係の調査が完了していないことを理由に報告期限を逃してはいけません。
米国の責任者はどの記録を保管する必要がある?
責任者は、重篤な報告だけでなく、各有害事象報告に関する記録を6年間保管しなければなりません。指定された高リスク製品カテゴリーを製造・加工していない、要件を満たす小規模事業者には3年間の保管期間が適用されます。FDAは査察時に必要な有害事象記録へアクセスできます。[2]
原連絡、評価、FDAへの提出、フォローアップ情報、重複案件の判断、製品・ロット識別情報、調査結果、是正措置を保存します。米国のラベルには、責任者が有害事象報告を受け取るための米国内住所、米国内電話番号、または電子的な連絡先も表示しなければなりません。[2]
米国での役割分担、施設登録、製品リスティング、安全性の裏付け、ラベル管理については、ZICAILのMoCRAコンプライアンスチェックリストも参照してください。
第23条に基づくEUの重篤な望ましくない作用の報告
第23条では、EUの責任者と流通業者に対し、把握している、または合理的に知り得るすべての重篤な望ましくない作用を通知するよう求めています。通知先はSUEが発生した加盟国の所管当局で、製品と、実施した是正措置がある場合はその内容を特定する必要があります。[3]
これはCPNPへの提出ではありません。SUE報告は各国の所管当局へのルートで行うため、複数の加盟国で販売するブランドは、最新の所管当局・様式一覧を管理する必要があります。ZICAILのEU化粧品コンプライアンスガイドでは、責任者、CPSR、PIF、CPNPの役割の違いを解説しています。
EUのSUEはどこへ、いつまでに報告する?
規則では「遅滞なく」と定めています。欧州委員会のガイダンスでは、その期間を、職務や役割にかかわらず社内のいずれかの従業員がSUEを把握した日から20暦日以内と解釈しています。[4] そのため、規制担当者が後から確認した場合でも、営業担当者が受け取った小売店からのメールが報告期限の起算点に影響することがあります。
責任者または流通業者による初回、フォローアップ、最終通知には、SUE Form Aの使用が強く推奨されています。[4] 報告を受けた所管当局は、その情報を他の加盟国へ伝達し、最初の通知者が流通業者だった場合は責任者にも伝達します。[3]
EUへの初回通知にはどの情報が必要?
初回通知は、次の3つの最低限の要素がそろい次第行います。報告者を特定できること、申告されたSUEの内容と発現日、製品を具体的に特定できる化粧品名です。これらがまだそろっていない場合、通知者は合理的な範囲で情報収集を続け、入手でき次第、遅滞なく通知する必要があります。[4]
初回通知時の案件情報は不完全でも構いません。フォローアップで、医学情報、製品・ロット情報、使用条件、因果関係評価、調査結果、転帰、是正措置を追加できます。EUガイダンスでは、報告期限内に行った因果関係評価で「除外」と分類された案件を除き、すべてのSUEを通知すべきとしています。通知は責任を認めるものではありません。[4]
市販後情報も製品安全性管理に反映させる必要があります。関連する新たな情報が得られた場合はCPSRを最新の状態に保つ必要があるため、重篤または反復する望ましくない作用では、安全性評価者による再確認、PIFの更新、新たな警告、その他の措置が必要になる場合があります。苦情データベースへの記録だけで終わらせてはいけません。[3]
複数市場に対応する化粧品有害事象対応フロー
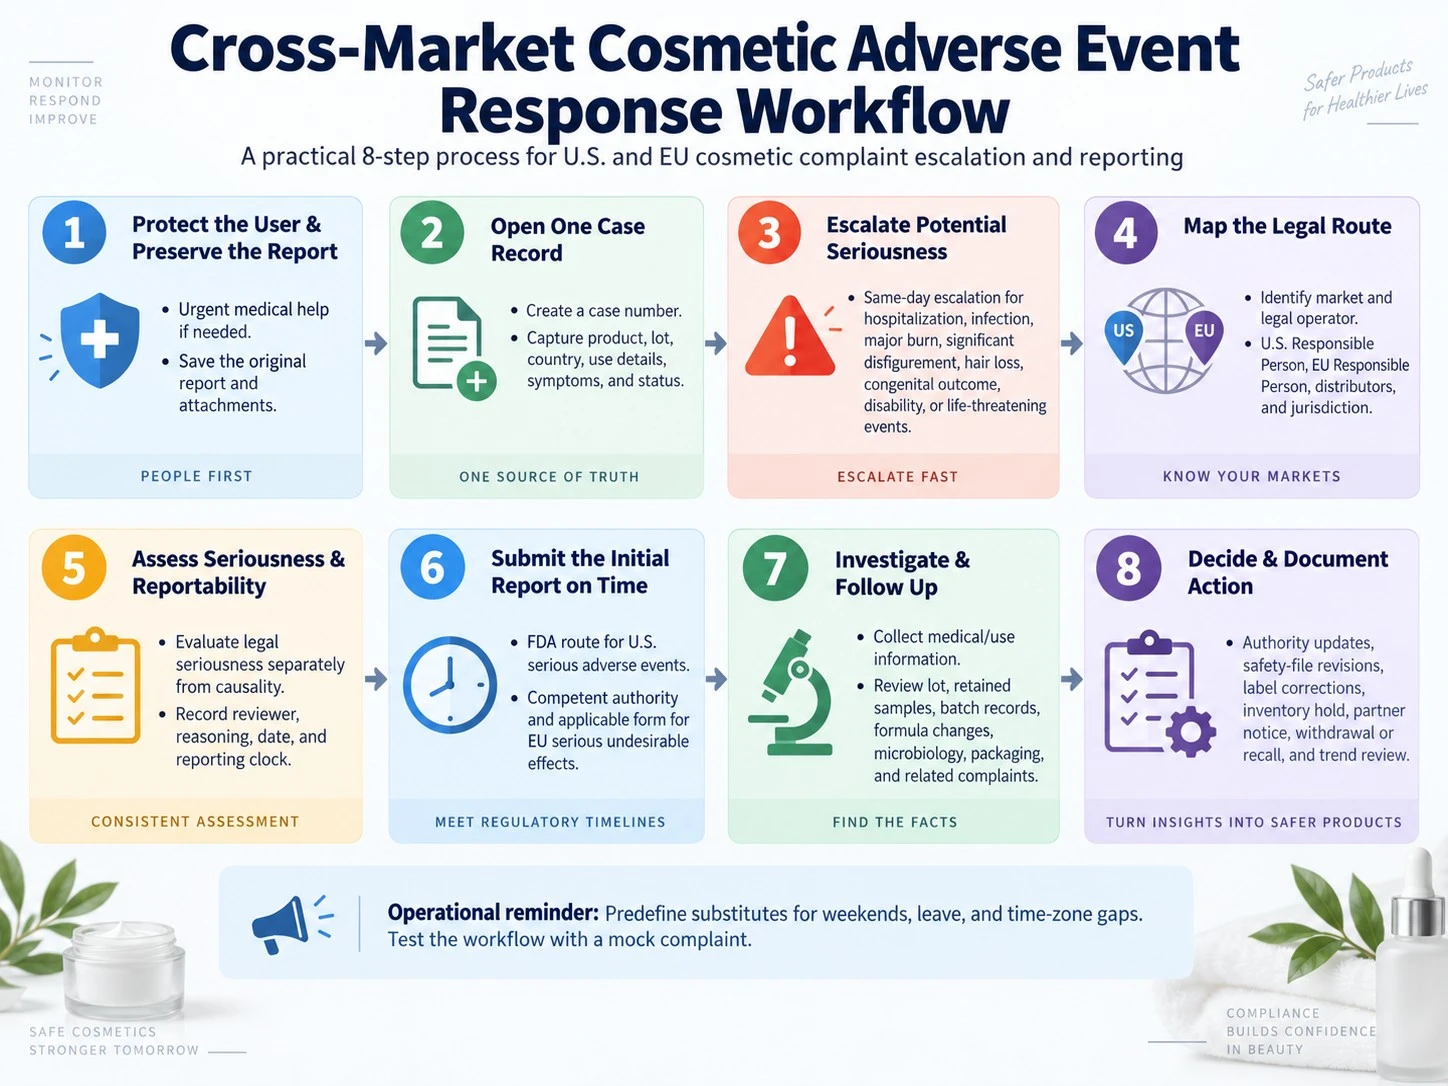
受付、証拠保全、調査は一つのグローバル手順で管理できますが、報告対象かどうかの判断、提出先・提出方法、期限は各市場の法的責任主体が管理しなければなりません。
- 利用者の安全を確保し、報告内容を保存する。 緊急性のある症状については、案件を診断しようとせず、適切な医療機関を受診するよう報告者に案内します。原文メッセージ、添付ファイル、連絡先、日付、時刻、受付チャネル、実際の表現を保存します。
- 案件ごとに記録を作成する。 一意の案件番号を付け、重複の有無を確認します。製品名、SKU、容量、国、購入先、ロット番号、使用日、使用部位、使用量と頻度、併用製品、発現日、転帰、現在の状態を記録します。
- 重篤な可能性がある案件は直ちにエスカレーションする。 死亡、入院、生命を脅かす状態または生命への即時の危険、機能不全、障害、先天異常、感染、著しい外見の損傷、重篤で持続する発疹、重大な熱傷、著しい脱毛、重篤な転帰を防ぐための医学的介入は、受領当日に規制責任者へ伝えます。
- 適用される法的ルートを確認する。 事象が発生した場所、製品の規制区分、米国ラベル上の責任者、EU責任者、関係する流通業者、その他適用される法域を確認します。一つの提出で全市場をカバーできると考えてはいけません。
- 重篤性と報告対象該当性は、因果関係とは分けて評価する。 販売先市場の法的基準を適用し、判断理由、レビュー担当者、日付、不足情報、報告期限の起算時点を記録します。ロット試験や最終的な医学的見解を待つために、必要な初回報告を遅らせてはいけません。
- 初回報告を期限内に提出する。 米国の重篤な有害事象には現行のFDA提出ルートを、EUのSUEには所管当局と適用される様式を使用します。実際に提出した内容、添付資料、受領確認、当局の案件番号、社内案件番号を保存します。
- 調査とフォローアップを行う。 報告者に圧力をかけず、必要な医学情報と使用情報を確認します。ロットを特定し、保存サンプルとバッチ記録を確認し、処方・原料変更を調べ、必要に応じて微生物学的要因や包装を評価し、関連する苦情を検索します。
- 措置を決定し記録する。 必要に応じて当局へ追加情報を提出し、該当する場合はCPSRその他の安全性資料を改訂し、ラベルや使用方法を修正し、対象在庫を保留し、関係先へ連絡し、妥当な場合は市場撤去または回収を行い、製品・市場横断で事象の傾向を分析します。
週末、休暇、時差に備えて代替担当者をあらかじめ定めてください。共有メールボックスを一人の担当者が開くかどうかで期限の遵守が左右されてはいけません。模擬苦情で手順をテストし、すべての窓口から規制責任者へ確実に連絡できることを確認します。
化粧品の苦情案件ファイルには何を含めるべきか?
判断根拠を説明できる案件ファイルには、報告された内容、判明したこと、判断したこと、実施したことが残っている必要があります。次の記録群を管理します。
- 情報源と時系列: 原苦情、報告者の身元と連絡経路、受領日、認知日、社内転送履歴、フォローアップの試み、事象発現日。
- 製品識別: 正確な製品名、SKU、容量、ラベル版、購入チャネルと国、ロット番号、該当する場合の製造・使用期限情報、製品写真。
- 使用状況と事象情報: 想定された使用方法と実際の使用方法、使用部位、使用量・頻度、併用製品、過去の使用歴、症状、重篤性に関わる転帰、受診、治療、現在の状態、入手可能な記録。
- 規制評価: 市場、法的責任主体、重篤性判定、必要に応じた因果関係評価の状況、報告期限の起算点、レビュー担当者、判断理由、当局への報告ルート、提出番号、フォローアップ義務。
- 品質調査: バッチ記録、最終製品規格と出荷判定データ、保存サンプルの確認、逸脱、同一ロットまたは同一処方の苦情、原料変更、微生物学的根拠、包装に関する所見、流通範囲。
- 措置と終結: 顧客対応、当局とのやり取り、流通業者・製造業者への通知、在庫保留、是正、撤去・回収判断、CPSRまたは安全性資料の更新、CAPA、トレンドコード、承認、終結日。
ロット識別情報は、健康に関する報告と生産・流通の証拠を結び付けます。ZICAILの化粧品のバッチコードとトレーサビリティガイドではこの関係を解説し、メーカー文書ガイドでは、発売後も入手可能にしておくべき記録をブランドが定める際の考え方を示しています。
報告を契機に是正措置を検討すべきなのはいつ?
規制当局への報告と製品回収の判断は、異なる問いに答えるものです。報告では事象が法定の通知基準を満たすかを判断します。是正措置では、現在得られている情報から、製品に残るリスク、不適合、流通範囲、利用者保護に必要な管理措置を判断します。
重篤事象、症例の集積や増加傾向、反復する使用パターン、感染懸念、熱傷、予期しない脱毛、包装汚染・吐出量の不具合、ロットや供給業者との関連、誤解を招く使用上の指示、未表示成分、または出荷済み製品が安全性評価の根拠と一致しなくなったことを示す証拠がある場合は、個別案件への対応にとどめず、より広い対応を検討します。重大なリスクを示す信頼できる証拠があるときは、因果関係の評価が未完了であることだけを理由に流通を継続してはいけません。
検討の結果、製品に対して特別な措置を取らない、監視を強化する、消費者へフォローアップする、ロットを保留する、追加試験を行う、ラベル・使用方法を変更する、流通業者へ連絡する、市場から撤去する、回収するといった対応につながる可能性があります。EUでは、製品が不適合だと考える責任者は、状況に応じて是正、撤去、回収を行い、製品が人の健康にリスクを及ぼす場合は当局へ直ちに通知しなければなりません。[3] 米国では、一定の重大リスク状況において責任者が自主的に対応しない場合、FDAが強制回収を命じる権限を有します。[5]
調査目的の試験は、案件で確認すべき具体的な問いに答えるよう設計します。安定性、微生物、適合性、安全性、訴求関連の根拠を検討する際は、ZICAILのスキンケア製品試験ガイドを参照し、案件固有のプロトコルは資格を持つ規制・技術担当者が設定します。
ZICAILプロジェクトに市販後対応の責任を組み込む
ZICAILでは、プライベートラベルまたはカスタムスキンケアプロジェクトについて、処方識別、製造・バッチ記録、最終製品規格、品質管理データ、試験調整、包装情報、文書引渡しを相談できます。ブランド側は該当する法的責任主体を指定し、苦情、報告、安全性、是正措置の手順について市場ごとの規制確認を受ける必要があります。
生産前に、米国またはEUの責任者、流通業者網、苦情窓口、転送期限、ロットコード形式、メーカーから必要な記録、保存サンプル計画、調査支援、変更通知ルール、当局対応の責任者を明確にしてください。


