


Uma reclamação de cliente se torna um problema regulatório quando a marca a trata como uma ocorrência isolada de atendimento ao cliente. Um relato pode chegar primeiro a um marketplace, varejista, distribuidor, salão, equipe de redes sociais, escritório no exterior ou fabricante contratado. Se esse canal não reconhecer e encaminhar informações relacionadas à saúde, o responsável legal pode tomar conhecimento de um caso grave somente depois que o prazo regulatório já começou a correr.
Os sistemas dos EUA e da UE usam funções, critérios de gravidade, destinos de notificação e prazos diferentes. Ambos exigem identificação exata do produto, preservação das informações originais, acompanhamento, análise de tendências e vínculo com registros de lote e distribuição. Este guia trata de cosméticos comuns; medicamentos e dispositivos podem seguir sistemas diferentes.
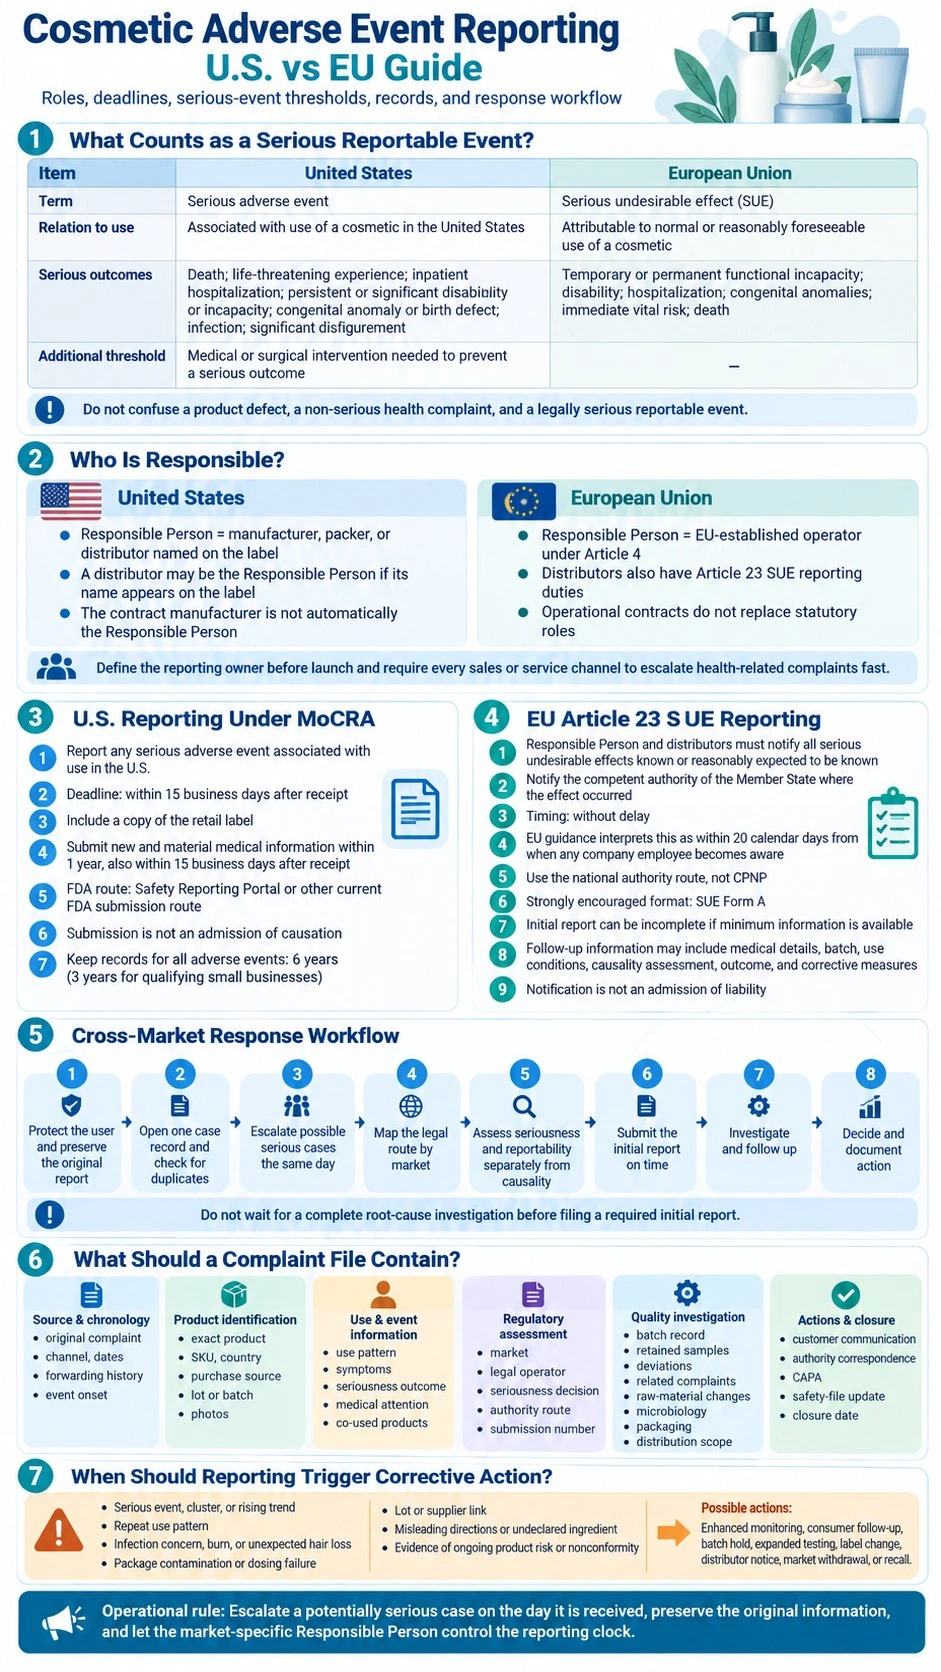
O que é considerado um evento cosmético grave sujeito a relato?
Um evento adverso não é o mesmo que um defeito do produto, e um evento grave não é simplesmente aquele que parece alarmante. Separe uma reclamação de qualidade sem efeito à saúde, um evento adverso não grave e um evento que atenda ao critério legal aplicável de gravidade.
| Campo de decisão | Estados Unidos | União Europeia |
|---|---|---|
| Termo regulatório | Evento adverso grave | Efeito indesejável grave, ou SUE |
| Relação principal com o produto | Associado ao uso de um produto cosmético nos Estados Unidos | Efeito indesejável atribuível ao uso normal ou razoavelmente previsível de um produto cosmético |
| Desfechos graves | Morte, evento com risco de vida, hospitalização, deficiência ou incapacidade persistente ou significativa, anomalia congênita ou defeito de nascimento, infecção ou desfiguração significativa | Incapacidade funcional temporária ou permanente, deficiência, hospitalização, anomalias congênitas, risco vital imediato ou morte |
| Critério adicional | Intervenção médica ou cirúrgica necessária, com base em avaliação médica razoável, para evitar um dos desfechos graves listados | A orientação da UE combina a avaliação de gravidade com uma avaliação estruturada de causalidade; os casos não devem deixar de ser notificados apenas porque as informações estão incompletas |
| Exemplos específicos de cosméticos citados na regra | Desfiguração significativa pode incluir erupções cutâneas graves e persistentes, queimaduras de segundo ou terceiro grau, queda significativa de cabelo ou alteração persistente ou significativa da aparência | A definição legal se baseia no desfecho, e não em uma lista de sintomas cosméticos |
A definição dos EUA inclui expressamente infecção e desfiguração significativa, além de intervenção necessária para evitar um desfecho grave.[1] A definição da UE inclui incapacidade funcional temporária e utiliza a expressão “risco vital imediato”.[3] Uma erupção leve e de curta duração pode ser uma reclamação de saúde que deve ser registrada sem atingir o limiar de gravidade, enquanto uma queimadura que exija hospitalização ou uma reação que cause incapacidade persistente pode ser notificável.
Não deixe que as classificações usadas pelo atendimento ao cliente determinem a classificação regulatória. “Alergia”, “queimadura”, “queda de cabelo” ou “infecção” devem gerar perguntas clínicas e regulatórias de acompanhamento, mas é o desfecho real que determina a gravidade. Por outro lado, uma reclamação escrita em tom tranquilo ainda pode ser grave se descrever hospitalização, deficiência ou outro desfecho qualificável.
Quem é responsável pelo relato de eventos adversos?
Quem tem a responsabilidade legal pelo relato varia conforme o mercado. Identifique essa parte antes do lançamento e exija que todos os parceiros em contato com clientes encaminhem possíveis eventos adversos com rapidez suficiente para que ela possa avaliá-los dentro do prazo aplicável.
| Responsabilidade | Estados Unidos | União Europeia |
|---|---|---|
| Principal responsável legal | Pessoa Responsável: o fabricante, embalador ou distribuidor cujo nome aparece no rótulo do cosmético | Pessoa Responsável estabelecida na UE, designada ou determinada nos termos do Artigo 4 |
| Função do distribuidor | Um distribuidor pode ser a Pessoa Responsável quando seu nome aparece no rótulo; outros parceiros comerciais ainda precisam de um fluxo rápido de encaminhamento | Os distribuidores têm sua própria obrigação, nos termos do Artigo 23, de relatar SUEs conhecidos à autoridade do local onde o efeito ocorreu |
| Função do fabricante | O fabricante contratado não é automaticamente a Pessoa Responsável se outra empresa estiver indicada no rótulo | Um fabricante de fora da UE não é, por si só, a Pessoa Responsável da UE, a menos que tenha o estabelecimento exigido na UE e base legal para exercer essa função |
| O que a marca deve controlar | Confirme qual entidade indicada no rótulo recebe os relatos e é responsável pela submissão à FDA, pelo acompanhamento e pelos registros | Defina como a marca, a RP da UE, os importadores e os distribuidores trocam casos, avaliações, correspondência com autoridades e ações corretivas |
Nos Estados Unidos, a Pessoa Responsável é determinada pelo nome no rótulo, e não simplesmente por quem fabricou a fórmula a granel.[1] Na UE, a Pessoa Responsável garante o cumprimento do Artigo 23, mas os distribuidores também são expressamente responsáveis por notificações.[3] Um contrato de serviços pode distribuir tarefas operacionais, mas não deve obscurecer a função prevista em lei.
Contratos de marca própria devem indicar contatos de segurança, prazo de encaminhamento, campos de dados obrigatórios, controles de tradução e privacidade, quem mantém o registro, quem conduz a investigação e quem é responsável pela submissão. O fluxo deve abranger varejistas, marketplaces, atendimento ao cliente, equipes de vendas, distribuidores e o fabricante.
Relato de eventos adversos de cosméticos nos EUA segundo a MoCRA
A Pessoa Responsável nos EUA deve enviar todo relato recebido de evento adverso grave associado ao uso, nos Estados Unidos, de um cosmético que tenha fabricado, embalado ou distribuído. O relato deve ser enviado no máximo 15 dias úteis após o recebimento, acompanhado de uma cópia do rótulo presente na embalagem de varejo ou dentro dela.[2]
Se a Pessoa Responsável receber informações médicas novas e relevantes no prazo de um ano após o relato inicial à FDA, essas informações devem ser enviadas em até 15 dias úteis após o recebimento.[2] Portanto, o caso deve permanecer aberto para acompanhamento mesmo depois da primeira submissão.
O que deve ser enviado à FDA?
Atualmente, a FDA permite submissões eletrônicas por transmissão direta entre bancos de dados ou pelo Safety Reporting Portal. Para submissão em papel, utiliza-se o Form FDA 3500A com informações de apoio, incluindo cópias ou imagens pertinentes do rótulo, enviadas pelo endereço de e-mail ou correio indicado. A agência incentiva a submissão eletrônica.[1]
Registre a narrativa do evento, datas, identificação do produto, uso, desfecho, dados do notificante, informações médicas disponíveis, cópia do rótulo e documentos de apoio sem alterar o relato do notificante. Separe os fatos relatados da avaliação da empresa.
A submissão não constitui admissão de que o cosmético causou ou contribuiu para o evento. A lei exige relatos associados ao uso e afirma expressamente que a submissão não deve ser interpretada como admissão de causalidade.[2] Isso impede que uma marca use uma investigação de causalidade ainda inconclusa como motivo para perder o prazo de relato.
Quais registros a Pessoa Responsável nos EUA deve manter?
A Pessoa Responsável deve conservar por seis anos os registros relacionados a cada relato de evento adverso — e não apenas aos relatos graves. Para uma empresa de pequeno porte que se enquadre nos critérios e não fabrique nem processe as categorias especificadas de produtos de maior risco, o período é de três anos. A FDA pode acessar os registros obrigatórios de eventos adversos durante uma inspeção.[2]
Preserve as comunicações originais, avaliações, submissões à FDA, informações de acompanhamento, decisões sobre casos duplicados, identificação do produto e do lote, resultados da investigação e ações corretivas. Os rótulos nos EUA também devem informar um endereço nos Estados Unidos, um número de telefone nos Estados Unidos ou um contato eletrônico pelo qual a Pessoa Responsável receba relatos de eventos adversos.[2]
Para uma visão mais ampla sobre atribuição de responsabilidades nos EUA, registro de instalações, listagem de produtos, comprovação de segurança e controles de rotulagem, consulte o checklist de conformidade com a MoCRA da ZICAIL.
Relato de efeitos indesejáveis graves na UE segundo o Artigo 23
O Artigo 23 exige que a Pessoa Responsável da UE e os distribuidores notifiquem todos os efeitos indesejáveis graves que conheçam ou que razoavelmente se espere que conheçam. A notificação deve ser enviada à autoridade competente do Estado-Membro onde o SUE ocorreu e deve identificar o produto e quaisquer medidas corretivas tomadas.[3]
Esses relatos não são enviados pelo CPNP. Os SUEs seguem a via da autoridade competente nacional; por isso, marcas que vendem em vários Estados-Membros precisam manter atualizado um mapa de autoridades e formulários. O guia da ZICAIL sobre conformidade de cosméticos na UE explica as funções distintas da Pessoa Responsável, do CPSR, do PIF e do CPNP.
Onde e quando um SUE na UE deve ser relatado?
O Regulamento determina que a notificação seja feita “sem demora”. A orientação da Comissão Europeia interpreta esse prazo como até 20 dias corridos a partir da data em que qualquer funcionário da empresa, independentemente da função, toma conhecimento do SUE.[4] Portanto, um e-mail de varejista recebido por um funcionário de vendas pode ser relevante mesmo que a equipe regulatória só o veja posteriormente.
O uso do Formulário A de SUE é fortemente recomendado para notificações iniciais, de acompanhamento e finais apresentadas por uma Pessoa Responsável ou distribuidor.[4] Após receber um relato, a autoridade competente transmite as informações aos demais Estados-Membros e, quando o notificante inicial é um distribuidor, também à Pessoa Responsável.[3]
Quais informações são necessárias para a notificação inicial na UE?
A notificação inicial deve ser enviada quando estiverem disponíveis três elementos mínimos: um notificante identificável; a natureza do suposto SUE e sua data de início; e o nome do produto cosmético que permita identificá-lo especificamente. Se esses elementos ainda não estiverem disponíveis, o notificante deve continuar realizando esforços razoáveis para obtê-los e notificar sem demora assim que estiverem disponíveis.[4]
A notificação inicial pode estar incompleta. O acompanhamento pode acrescentar informações médicas, detalhes do produto e do lote, condições de uso, avaliação de causalidade, resultados da investigação, desfecho e medidas corretivas. A orientação da UE estabelece que todos os SUEs devem ser notificados, exceto os casos classificados como excluídos na avaliação de causalidade dentro do prazo de notificação; a notificação não constitui admissão de responsabilidade.[4]
As informações pós-comercialização também integram o sistema de segurança do produto. O CPSR deve ser mantido atualizado quando surgirem informações relevantes; por isso, efeitos indesejáveis graves e recorrentes podem exigir revisão pelo avaliador de segurança, atualização do PIF, novas advertências ou outras medidas, em vez de permanecerem apenas em um banco de dados de reclamações.[3]
Fluxo de resposta a eventos adversos de cosméticos em vários mercados
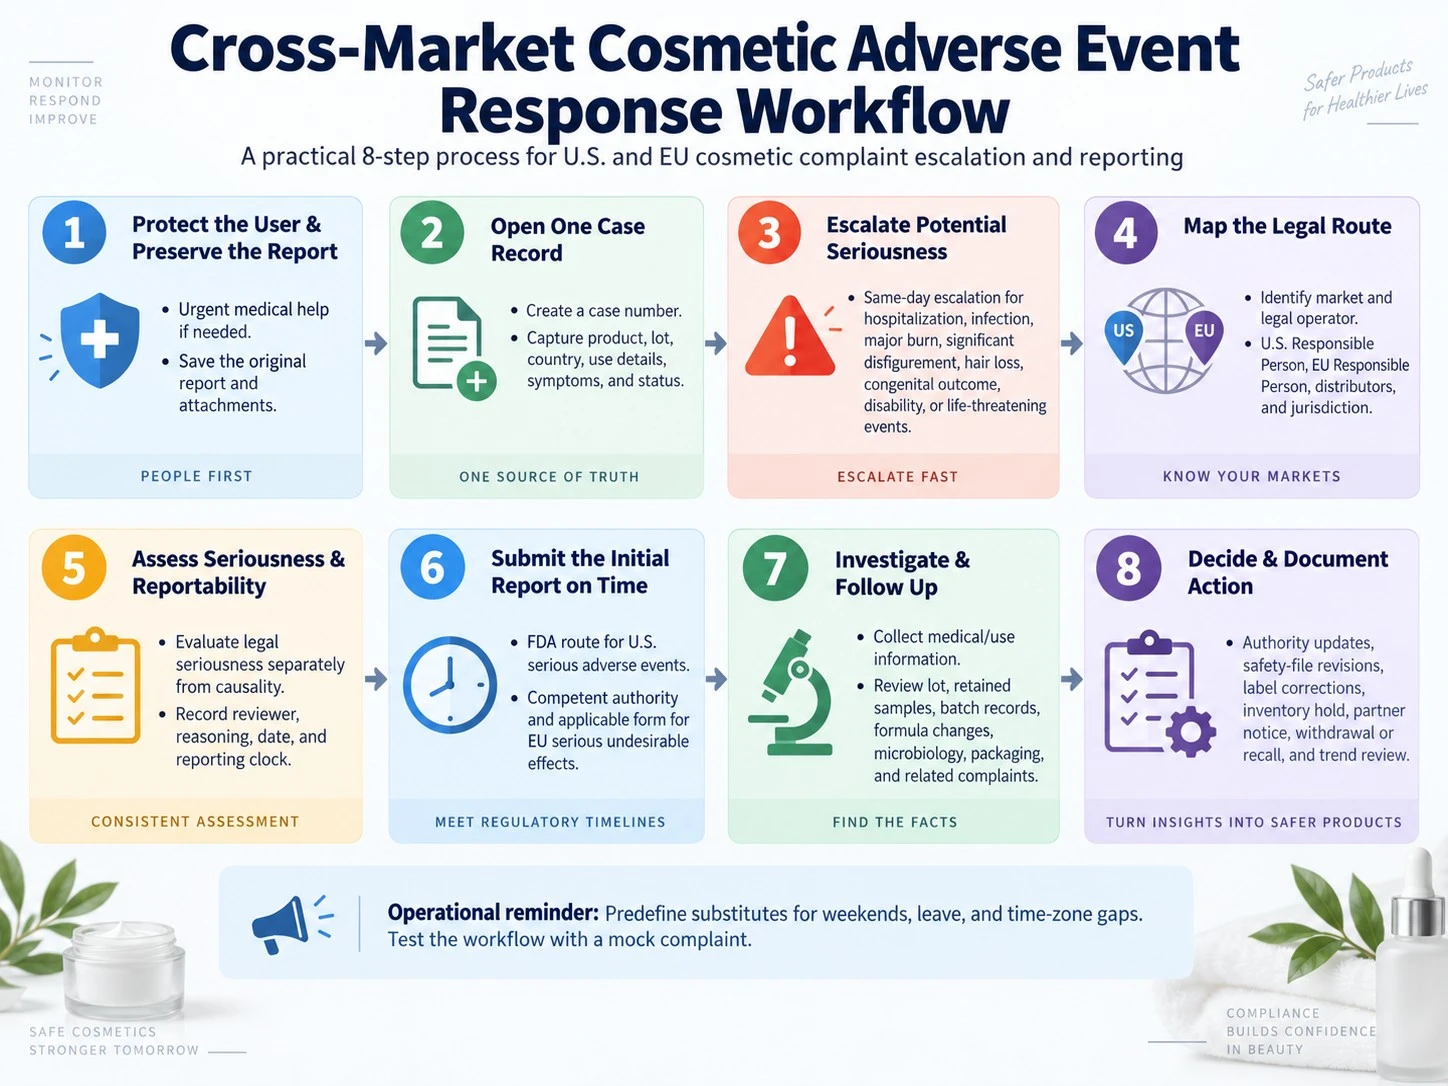
Um procedimento global pode controlar o recebimento, as evidências e a investigação, mas cabe ao responsável legal de cada mercado decidir se o caso deve ser relatado, definir a via de submissão e controlar o prazo.
- Proteja o usuário e preserve o relato. Oriente o notificante a procurar atendimento médico adequado em caso de sintomas urgentes, sem tentar diagnosticar o caso. Salve a mensagem original, anexos, dados de contato, data, hora, canal e redação exata.
- Abra um único registro de caso. Atribua um número único ao caso e verifique duplicidades. Registre nome do produto, SKU, tamanho, país, origem da compra, código de lote, datas de uso, área de aplicação, quantidade e frequência, outros produtos usados, início do evento, desfecho e situação atual.
- Encaminhe imediatamente casos potencialmente graves. No mesmo dia, encaminhe ao responsável regulatório casos de morte, hospitalização, evento com risco de vida ou risco vital, incapacidade, deficiência, desfecho congênito, infecção, desfiguração significativa, erupção grave e persistente, queimadura importante, queda significativa de cabelo ou intervenção médica preventiva.
- Defina a rota regulatória aplicável. Confirme onde o evento ocorreu, a categoria regulatória do produto, a Pessoa Responsável indicada no rótulo nos EUA, a Pessoa Responsável na UE, os distribuidores envolvidos e qualquer outra jurisdição aplicável. Não presuma que uma única submissão abrange todos os mercados.
- Avalie gravidade e obrigatoriedade de relato separadamente da causalidade. Aplique os critérios legais do mercado de destino. Registre a justificativa, o revisor, a data, as lacunas de informação e o momento em que começa a contagem do prazo de notificação. Não adie um relato inicial obrigatório enquanto aguarda testes do lote ou uma opinião médica final.
- Envie o relato inicial dentro do prazo. Use a via atual da FDA para um evento adverso grave nos EUA ou a autoridade competente e o formulário aplicável para um SUE na UE. Preserve a submissão exata, anexos, confirmação, número do caso da autoridade e número interno do caso.
- Investigue e faça o acompanhamento. Solicite informações médicas e de uso relevantes sem pressionar o notificante, identifique o lote, avalie amostras de retenção e registros de lote, verifique alterações de fórmula e matérias-primas, avalie microbiologia e embalagem quando pertinente e pesquise reclamações relacionadas.
- Decida e documente as medidas. Atualize a autoridade quando exigido, revise o CPSR ou outro arquivo de segurança quando aplicável, corrija rótulos ou instruções, bloqueie o estoque afetado, notifique parceiros, retire ou recolha o produto quando justificado e monitore tendências de eventos entre produtos e mercados.
Defina previamente responsáveis substitutos para fins de semana, férias e diferenças de fuso horário. Um prazo nunca deve depender de um único funcionário abrir uma caixa de entrada compartilhada. Teste o processo com uma reclamação simulada e verifique se todos os canais conseguem chegar ao responsável regulatório.
O que um arquivo de reclamação de cosmético deve conter?
Um arquivo que resista a uma revisão regulatória preserva o que foi relatado, apurado, decidido e feito. Controle estes grupos de registros:
- Origem e cronologia: reclamação original, identidade do notificante e meio de contato, data de recebimento, data de ciência, histórico de encaminhamento interno, tentativas de acompanhamento e início do evento.
- Identificação do produto: nome exato do produto, SKU, tamanho, versão do rótulo, canal e país de compra, código de lote, informações de fabricação e validade quando aplicável e fotografias do produto.
- Informações de uso e do evento: uso pretendido e uso real, local de aplicação, quantidade e frequência, produtos usados em conjunto, exposição anterior, sintomas, desfechos de gravidade, atendimento médico, tratamento, situação atual e registros disponíveis.
- Avaliação regulatória: mercado, responsável legal, determinação de gravidade, status da avaliação de causalidade quando aplicável, início da contagem do prazo, revisor, justificativa da decisão, via de submissão à autoridade, número da submissão e obrigações de acompanhamento.
- Investigação de qualidade: registro do lote, especificação do produto acabado e dados de liberação, avaliação de amostras de retenção, desvios, reclamações do mesmo lote ou fórmula, alterações de matérias-primas, evidências microbiológicas, observações sobre embalagem e abrangência da distribuição.
- Medidas e encerramento: comunicação com o cliente, correspondência com a autoridade, avisos ao distribuidor ou fabricante, bloqueio de estoque, correção, decisão de retirada ou recall, atualização do CPSR ou arquivo de segurança, CAPA, código de tendência, aprovações e data de encerramento.
A identificação do lote conecta um relato de saúde às evidências de produção e distribuição. O guia da ZICAIL sobre códigos de lote e rastreabilidade de cosméticos explica essa conexão, enquanto o guia de documentos do fabricante ajuda as marcas a definir quais registros devem continuar disponíveis após o lançamento.
Quando o relato deve desencadear uma ação corretiva?
Um relato regulatório e uma decisão de recall respondem a perguntas diferentes. O relato verifica se o evento atinge um limiar legal de notificação. A ação corretiva avalia o que as evidências disponíveis indicam sobre o risco que o produto continua representando, a não conformidade, a abrangência da distribuição e os controles necessários para proteger os usuários.
Amplie a avaliação além do tratamento de um caso individual diante de evento grave, conjunto de casos ou tendência crescente, padrão recorrente de uso, preocupação com infecção, queimadura, queda inesperada de cabelo, contaminação da embalagem ou falha de dosagem, vínculo com lote ou fornecedor, instrução enganosa, ingrediente não declarado ou evidência de que o produto liberado já não corresponde à sua base de segurança. Não continue a distribuição apenas porque a causalidade ainda não foi concluída quando houver evidência confiável de risco relevante.
A revisão pode resultar em nenhuma ação sobre o produto, monitoramento reforçado, acompanhamento do consumidor, bloqueio de lote, testes ampliados, alterações de rótulo ou instruções, comunicação a distribuidores, retirada do mercado ou recall. Pelas regras da UE, uma Pessoa Responsável que considere o produto não conforme deve adotar medidas corretivas, retirada ou recall conforme apropriado e informar imediatamente as autoridades quando o produto representar risco à saúde humana.[3] Nos Estados Unidos, a FDA tem autoridade para determinar recall em situações definidas de risco grave se a Pessoa Responsável não agir voluntariamente.[5]
Os testes realizados durante a investigação devem responder a uma pergunta definida do caso. Consulte o guia da ZICAIL sobre testes de produtos para cuidados com a pele ao planejar evidências de estabilidade, microbiologia, compatibilidade, segurança ou alegações, enquanto revisores regulatórios e técnicos qualificados definem o protocolo específico do caso.
Inclua as responsabilidades pós-comercialização no seu projeto com a ZICAIL
A ZICAIL pode discutir identificação da fórmula, registros de fabricação e lote, especificações do produto acabado, dados de controle de qualidade, coordenação de testes, informações de embalagem e transferência de documentos para um projeto de cuidados com a pele de marca própria ou de desenvolvimento personalizado. A marca deve nomear os responsáveis legais aplicáveis e obter revisão regulatória específica de cada mercado para seus procedimentos de reclamações, relato, segurança e ações corretivas.
Antes da produção, defina a Pessoa Responsável nos EUA ou na UE, a rede de distribuidores, contatos para reclamações, prazo de encaminhamento, formato de codificação de lotes, registros obrigatórios do fabricante, plano de amostras retidas, apoio à investigação, regras de notificação de mudanças e responsabilidade pelas respostas às autoridades.


