


如果品牌把客戶投訴只當成一宗獨立客服個案,便可能演變成監管問題。報告可能最先到達網上市集、零售商、分銷商、美容院、社交媒體團隊、海外辦事處或合約製造商。如果這些渠道未能識別並轉交與健康有關的資料,依法負責的一方可能要到報告期限已開始計算後,才知道發生了嚴重個案。
美國與歐盟制度在角色、嚴重程度準則、報告目的地及時限方面均不同。兩者都要求準確識別產品、保存原始資料、進行後續跟進、趨勢審查,以及把個案與批次及分銷記錄連繫起來。本指南適用於一般化妝品;藥物及醫療器械可能採用不同制度。
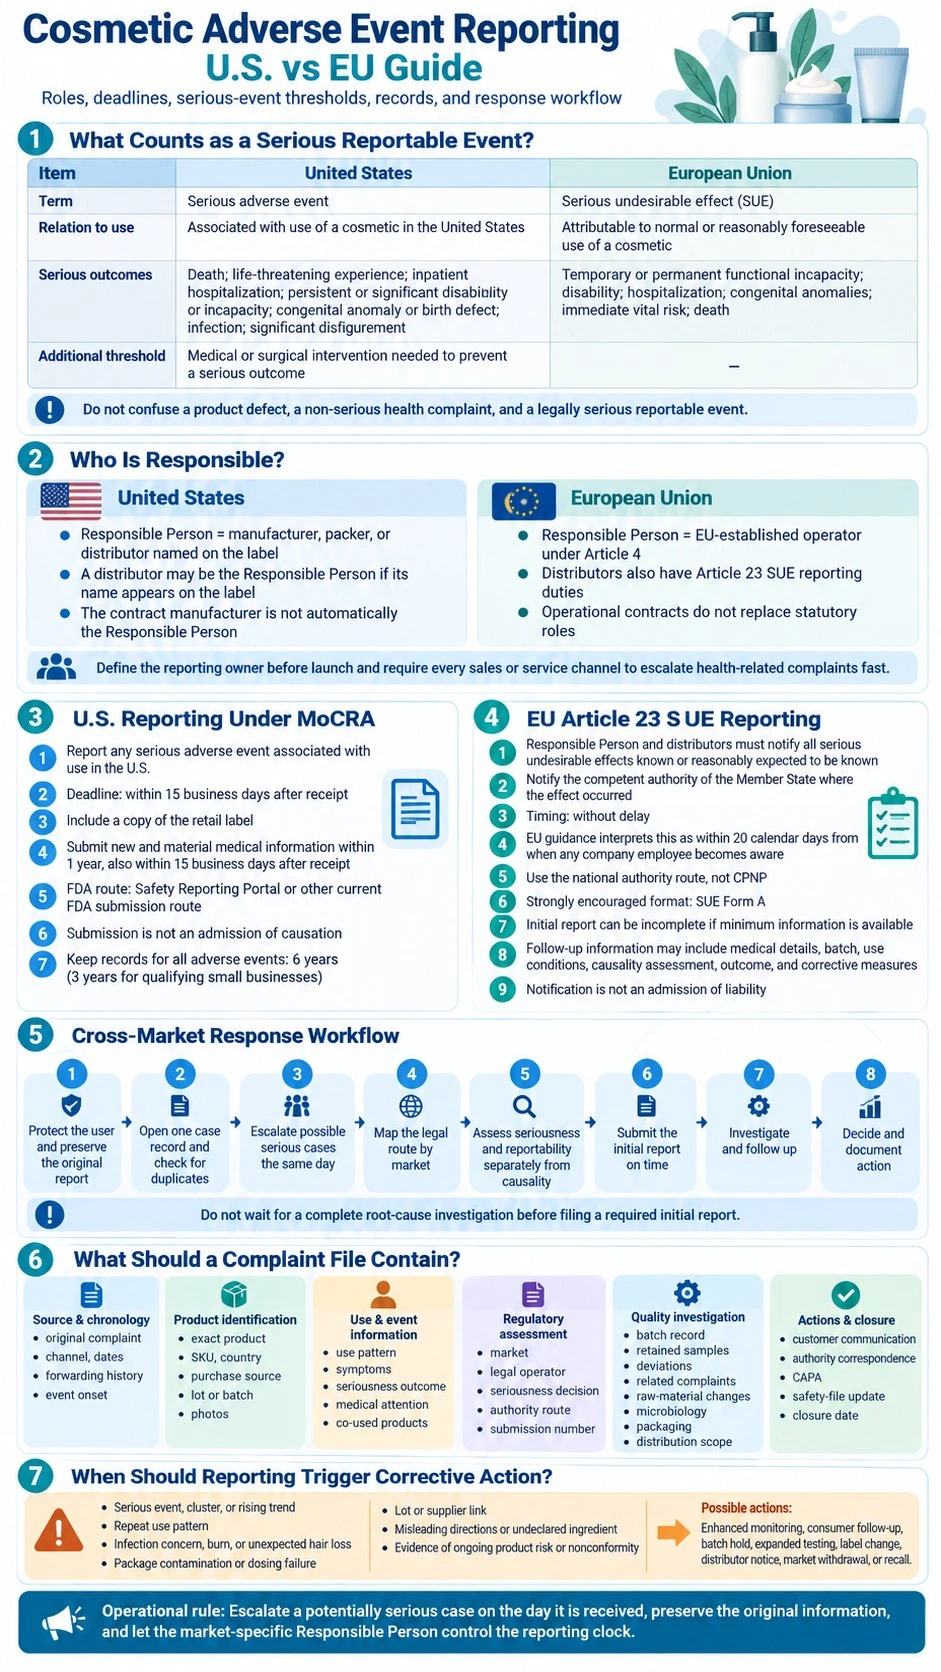
甚麼情況屬須報告的嚴重化妝品事件?
不良事件不等同產品缺陷,而嚴重事件亦不是單憑描述聽起來是否嚴重來判斷。應分開處理沒有健康影響的品質投訴、未達嚴重程度的不良事件,以及符合適用法律嚴重程度準則的事件。
| 判斷項目 | 美國 | 歐盟 |
|---|---|---|
| 監管用語 | 嚴重不良事件 | 嚴重不良反應(SUE) |
| 與產品的核心關係 | 與在美國使用化妝品有關 | 可歸因於正常或合理可預見使用化妝品的不良反應 |
| 嚴重結果 | 死亡、危及生命的情況、住院、持續或重大的殘疾或喪失能力、先天異常或出生缺陷、感染,或明顯毀容 | 暫時或永久喪失功能、殘疾、住院、先天異常、即時生命危險或死亡 |
| 額外門檻 | 按合理醫療判斷,為防止上述嚴重結果而需要進行的醫療或手術介入 | 歐盟指引把嚴重程度評估與結構化因果關係評估結合;不能只因資料未完整便不作報告 |
| 規則明確列出的化妝品例子 | 明顯毀容可包括嚴重而持續的皮疹、二度或三度燒傷、明顯脫髮,或持續或重大的外觀改變 | 法律定義按結果判斷,而不是列出一套化妝品症狀清單 |
美國定義明確包括感染及明顯毀容,以及為防止嚴重結果而需要的介入措施。[1] 歐盟定義包括暫時喪失功能,並使用「即時生命危險」的表述。[3] 短暫輕微皮疹可能屬需要記錄的健康投訴,但未達嚴重門檻;相反,需要住院的燒傷或造成持續喪失能力的反應,便可能需要報告。
不要讓客服分類直接決定監管狀態。「過敏」、「燒傷」、「脫髮」或「感染」都應進一步提出臨床及法規方面的跟進問題,但真正決定嚴重程度的是實際結果。反過來,即使投訴語氣平靜,如內容描述住院、殘疾或其他符合條件的結果,仍可能屬嚴重個案。
誰負責報告不良事件?
依法負責報告的一方視乎市場而定。應在上市前先確認該角色,並要求所有與客戶接觸的合作方及時轉交可能的不良事件,讓負責一方可在適用時限內完成評估。
| 責任 | 美國 | 歐盟 |
|---|---|---|
| 主要法律責任方 | 責任人:化妝品標籤上列名的製造商、包裝商或分銷商 | 按第 4 條指定或確定、並設於歐盟的責任人 |
| 分銷商角色 | 如分銷商名稱列於標籤上,該分銷商可能就是責任人;其他商業合作方仍需建立快速轉交渠道 | 分銷商本身亦有第 23 條責任,須把已知 SUE 報告予事件發生地的主管機關 |
| 製造商角色 | 如標籤列出另一家公司,合約製造商不會自動成為責任人 | 非歐盟製造商本身不會成為歐盟責任人,除非具備所需的歐盟設立條件及相應角色依據 |
| 品牌實務上應控制的事項 | 確認標籤上哪個實體接收報告,並負責向 FDA 提交、後續跟進及保存記錄 | 訂明品牌、歐盟責任人、進口商及分銷商如何交換個案、評估、主管機關往來資料及糾正措施 |
在美國,責任人是按標籤上列出的名稱決定,而不是單看誰生產散裝產品。[1] 在歐盟,責任人須確保符合第 23 條,但分銷商亦是法例明確列出的報告責任方。[3] 服務協議可以分配操作工作,但不應模糊法定角色。
自有品牌合約應列明安全聯絡人、轉交時限、必填資料欄位、翻譯及私隱控制、記錄管理責任人、調查負責人及提交負責人。流程必須涵蓋零售商、網上市集、客服、銷售團隊、分銷商及製造商。
MoCRA 下的美國化妝品不良事件報告
美國責任人收到與其在美國製造、包裝或分銷的化妝品使用有關的嚴重不良事件報告後,必須提交報告。報告最遲須在收到後 15 個工作天內提交,並附上零售包裝上或包裝內的標籤副本。[2]
如責任人在向 FDA 提交初次報告後一年內,收到新的重大醫療資料,必須在收到後 15 個工作天內提交該資料。[2] 因此,即使首次提交已完成,個案仍應保持開放作後續跟進。
必須向 FDA 提交甚麼?
FDA 目前接受資料庫直接傳輸或透過 Safety Reporting Portal 作電子提交。如以紙本提交,須使用 Form FDA 3500A,連同相關標籤副本等支援資料,按指定電郵或郵寄途徑提交。FDA 鼓勵使用電子提交。[1]
應記錄事件敘述、日期、產品身份、使用方式、結果、報告人資料、可取得的醫療資料、標籤副本及支援文件,不要改寫報告人的原話。已報告的事實與公司本身的評估應分開記錄。
提交報告並不等於承認化妝品造成或促成該事件。法例要求報告與使用有關的個案,並明確指出提交報告不得被解讀為承認因果關係。[2] 因此,品牌不能以因果調查尚未完成為理由錯過報告期限。
美國責任人必須保存哪些記錄?
責任人必須保存與每宗不良事件報告有關的記錄六年,而不只是嚴重事件報告。符合小型企業資格、且沒有製造或加工指定較高風險產品類別的企業,保存期為三年。FDA 在檢查期間可查閱法定須保存的不良事件記錄。[2]
保留原始通訊、評估、FDA 提交資料、後續資料、重複個案判斷、產品及批次識別、調查結果及糾正措施。美國標籤亦必須提供美國境內地址、美國境內電話號碼或電子聯絡方式,讓責任人接收不良事件報告。[2]
如要了解更完整的美國角色分工、設施註冊、產品列名、安全佐證及標籤控制,可參閱 ZICAIL 的MoCRA 合規清單。
歐盟第 23 條下的嚴重不良反應報告
第 23 條要求歐盟責任人及分銷商,報告所有已知或在合理情況下應已知悉的嚴重不良反應。報告須提交予 SUE 發生地所在成員國的主管機關,並識別產品及任何已採取的糾正措施。[3]
這類報告並非透過 CPNP 提交。SUE 報告須按各國主管機關的途徑處理,因此在多個成員國銷售的品牌,需要維持最新的主管機關及表格清單。ZICAIL 的歐盟化妝品合規指南說明責任人、CPSR、PIF 及 CPNP 各自不同的角色。
歐盟 SUE 應在何處及何時報告?
法規要求「毫不延誤」作出報告。歐盟委員會指引把此期限解釋為:公司任何員工,不論職位或職能,得知 SUE 後 20 個曆日內。[4] 因此,即使監管團隊稍後才看到,銷售員工收到的零售商電郵亦可能已開始計算時限。
強烈建議責任人或分銷商使用 SUE Form A 作初次、跟進及最終通知。[4] 主管機關收到報告後,會把資料轉交其他成員國;如最初報告人是分銷商,亦會轉交責任人。[3]
歐盟初次通知需要哪些資料?
當具備三項最低資料時,便應進行初次通知:可識別的報告人;所指 SUE 的性質及發生日期;以及可用作具體識別的化妝品名稱。如尚未取得這些資料,報告方應繼續作出合理努力收集,並在資料齊備後毫不延誤地通知。[4]
初次通知可以在資料尚未完整時提交。後續資料可加入醫療資料、產品及批次詳情、使用情況、因果關係評估、調查結果、事件結果及糾正措施。歐盟指引指出,除非個案在報告時限內經因果關係評估分類為排除個案,所有 SUE 都應通知;作出通知並不等於承認法律責任。[4]
上市後資料亦會納入產品安全監察。出現相關新資料時,CPSR 必須保持更新,因此嚴重或重複出現的不良反應,可能需要安全評估員重新審核、更新 PIF、加入新警告或採取其他措施,而不能只留在投訴資料庫內。[3]
跨市場化妝品不良事件應對流程
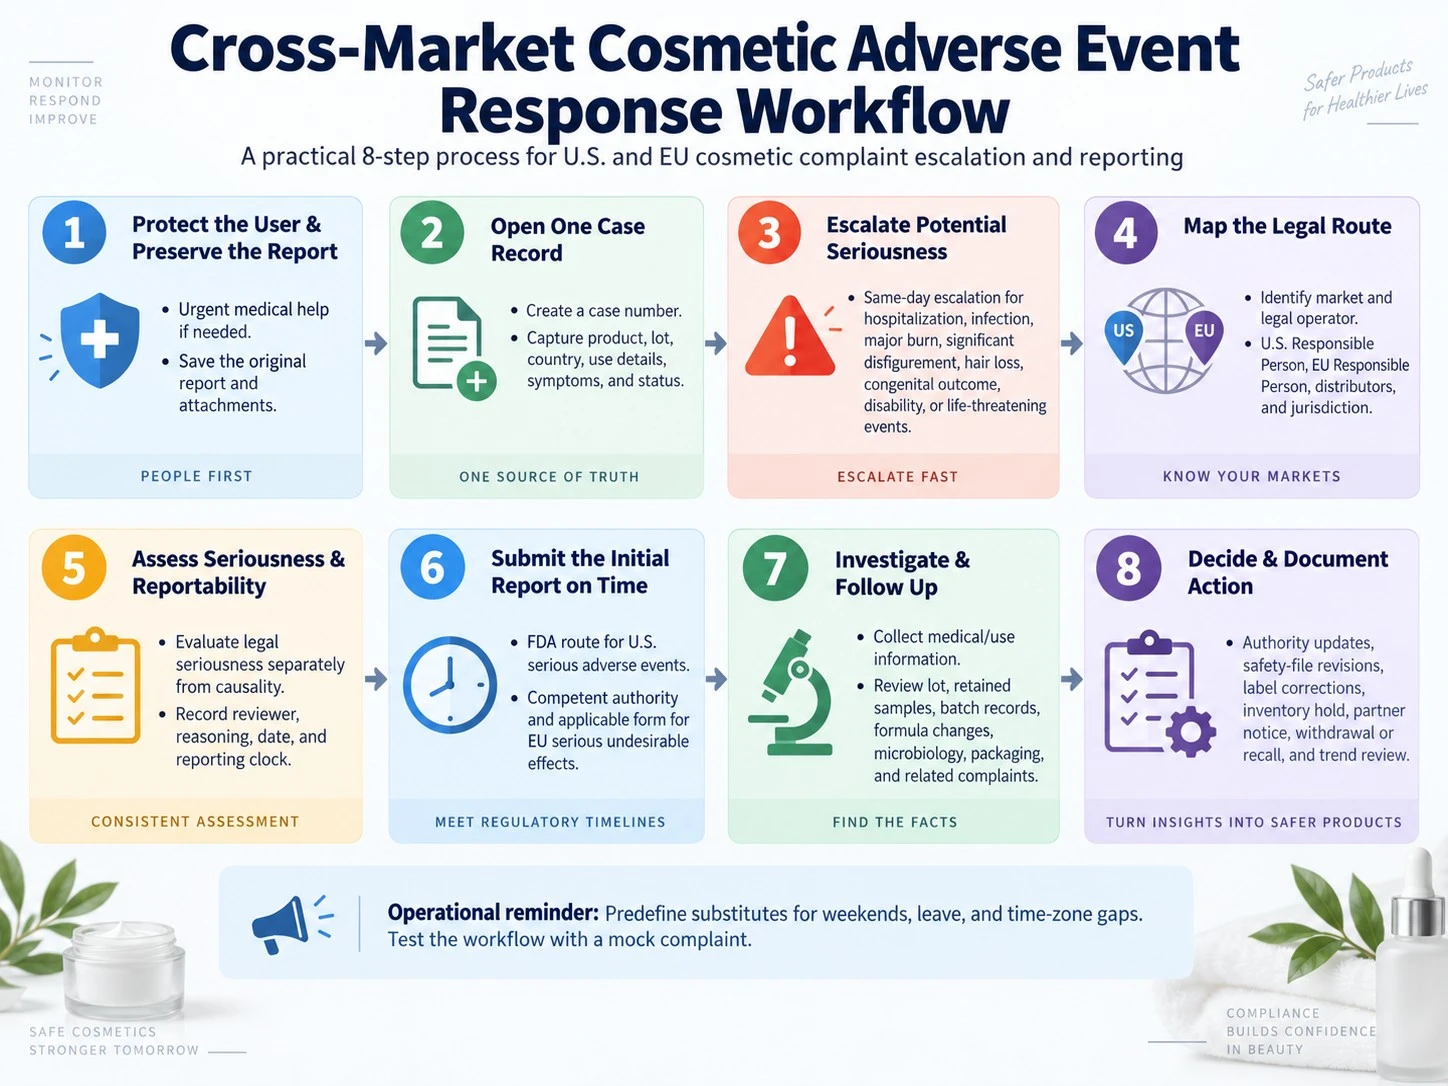
一套全球程序可以統一管理資料接收、證據及調查,但各市場依法負責的一方,必須決定個案是否需要報告、採用哪條提交途徑及如何控制時限。
- 先保障使用者並保存原始報告。如有緊急症狀,應建議報告人尋求適當醫療協助,不要嘗試替個案作診斷。保存原始訊息、附件、聯絡資料、日期、時間、渠道及原文。
- 建立單一個案記錄。編配唯一個案編號並檢查重複個案。記錄產品名稱、SKU、容量、國家、購買來源、批次編號、使用日期、使用部位、用量及頻率、同時使用的其他產品、事件開始時間、結果及目前狀況。
- 可能屬嚴重的個案應立即上報。如涉及死亡、住院、危及生命或即時生命風險、喪失能力、殘疾、先天異常、感染、明顯毀容、嚴重持續皮疹、嚴重燒傷、明顯脫髮,或為預防嚴重結果而進行的醫療介入,應在同日交由法規事務負責人處理。
- 確認適用的監管路線。確認事件發生地、產品監管類別、美國標籤上列明的責任人、歐盟責任人、涉及的分銷商,以及其他適用司法管轄區。不要假定一次提交可以涵蓋所有市場。
- 嚴重程度及是否需要報告,應與因果關係分開評估。按相關市場的法律準則判斷。記錄理據、審核人、日期、資料缺口及報告時限起算點。不要因等待批次測試或最終醫療意見,而延遲法定初次報告。
- 按時提交初次報告。美國嚴重不良事件應使用 FDA 當前適用路線;歐盟 SUE 則使用主管機關及適用表格。保留實際提交內容、附件、確認資料、主管機關個案編號及公司個案編號。
- 進行調查及後續跟進。在不向報告人施壓的情況下索取相關醫療及使用資料,識別批次,檢查留樣及批次記錄,核對配方及原材料變更,視乎情況評估微生物及包裝問題,並搜尋相關投訴。
- 決定並記錄措施。在需要時更新主管機關資料、修訂 CPSR 或其他安全檔案、修正標籤或說明、暫停受影響存貨、通知合作方、在有理據時撤回或召回產品,並跨產品及市場追蹤同類事件趨勢。
應預先安排週末、休假及時區差異下的後備人員。法定期限不應取決於某一名員工有沒有打開共用郵箱。可用模擬投訴測試流程,確認每個渠道都可以把個案送到法規事務負責人。
化妝品投訴檔案應包括甚麼?
一份經得起審查的檔案,應保存已報告、已查明、已決定及已採取措施的資料。應管理以下記錄組別:
- 來源及時間線:原始投訴、報告人身份及聯絡渠道、收到日期、知悉日期、內部轉交記錄、跟進嘗試及事件開始時間。
- 產品識別:準確產品名稱、SKU、容量、標籤版本、購買渠道及國家、批次編號、適用時的生產及有效期資料,以及產品照片。
- 使用及事件資料:預期及實際使用方式、使用部位、用量及頻率、同時使用的產品、過往接觸、症狀、嚴重結果、醫療處理、治療、目前狀況及可取得的記錄。
- 監管評估:市場、法定責任方、嚴重程度判斷、如有進行的因果關係評估狀態、時限起算點、審核人、決策理據、向主管機關提交的途徑、提交編號及後續責任。
- 品質調查:批次記錄、成品規格及放行資料、留樣審查、偏差、同批次或同配方投訴、原材料變更、微生物檢測資料、包裝觀察及分銷範圍。
- 措施及結案:客戶溝通、主管機關往來、分銷商或製造商通知、暫停相關存貨放行、糾正措施、撤回或召回決定、CPSR 或安全檔案更新、CAPA、趨勢代碼、批准及結案日期。
批次識別把健康報告與生產及分銷證據連繫起來。ZICAIL 的化妝品批次編碼及追溯指南說明這項連繫,而製造商文件指南則協助品牌界定哪些記錄在上市後仍必須可以取得。
甚麼情況下報告應觸發糾正措施?
監管報告與召回決定處理的是不同問題。報告是判斷事件是否達到法定通知門檻;糾正措施則評估現有證據顯示產品是否仍存在風險、是否不合規、分銷範圍,以及需要哪些控制措施保障使用者。
如出現嚴重事件、個案群組或上升趨勢、重複使用模式、感染疑慮、燒傷、非預期脫髮、包裝污染或出料失誤、與批次或供應商有關聯、誤導性說明、未申報成分,或有證據顯示已放行產品不再符合其安全依據,便不應只處理單一個案,而應升級審查。即使因果關係尚未完成判斷,只要可信證據顯示存在重大風險,也不應因此繼續分銷。
審查結果可以是毋須採取產品層面的措施、加強監察、跟進消費者、暫停批次、擴大測試、修改標籤或說明、通知分銷商、撤回市場或召回。按歐盟規則,如責任人認為產品不合規,須視乎情況採取糾正、撤回或召回措施;如產品對人體健康構成風險,亦須立即通知主管機關。[3] 在美國,如責任人在指定嚴重風險情況下沒有自願採取行動,FDA 具有強制召回權力。[5]
調查期間進行的測試應回答一個明確的個案問題。規劃穩定性、微生物、相容性、安全或聲稱相關證據時,可參閱 ZICAIL 的護膚品測試指南;具資格的法規及技術審核人員則應按個案訂明具體方案。
把上市後責任納入你的 ZICAIL 項目
ZICAIL 可就自有品牌或訂製護膚項目,討論配方識別、生產及批次記錄、成品規格、品質控制資料、測試協調、包裝資料及文件交接。品牌必須委任適用的法定責任方,並就投訴、報告、安全及糾正措施程序取得各市場所需的法規審核。
生產前,應界定美國或歐盟責任人、分銷商網絡、投訴聯絡方式、轉交時限、批次編碼格式、製造商必備記錄、留樣計劃、調查支援、變更通知規則,以及由誰負責回應主管機關。


