


Una reclamación de un cliente se convierte en un problema regulatorio cuando una marca la trata como una incidencia aislada de atención al cliente. El informe puede llegar primero a una plataforma de comercio electrónico, un minorista, un distribuidor, un salón, el equipo de redes sociales, una oficina en otro país o un fabricante por contrato. Si ese canal no reconoce y remite la información relacionada con la salud, el operador legal puede conocer un caso grave cuando el plazo de notificación ya ha empezado a contar.
Los sistemas de EE. UU. y la UE utilizan funciones, criterios de gravedad, destinos y plazos distintos. Ambos exigen una identificación exacta del producto, conservación de la información original, seguimiento, revisión de tendencias y vínculos con los registros de lote y distribución. Esta guía trata de cosméticos ordinarios; los medicamentos y dispositivos pueden seguir sistemas diferentes.
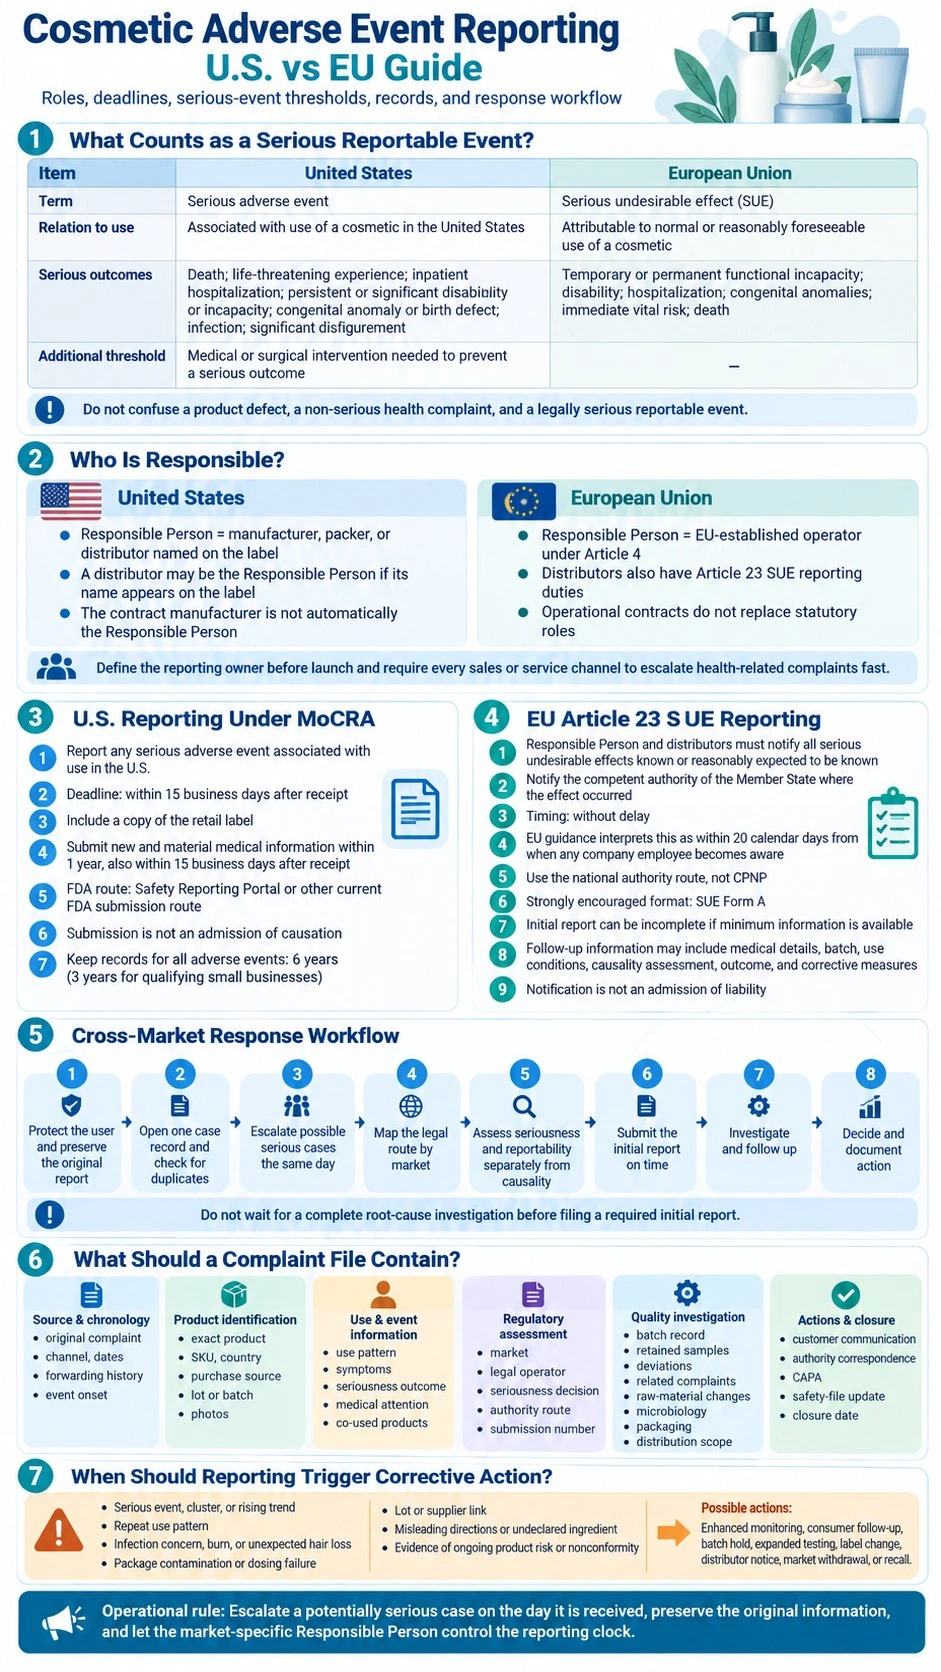
¿Qué se considera un acontecimiento cosmético grave de notificación obligatoria?
Un acontecimiento adverso no es lo mismo que un defecto del producto, y un acontecimiento grave no es simplemente aquel que suena alarmante. Distingue entre una reclamación de calidad sin efecto sobre la salud, un acontecimiento sanitario no grave y un acontecimiento que cumple los criterios legales de gravedad aplicables.
| Campo de decisión | Estados Unidos | Unión Europea |
|---|---|---|
| Término regulatorio | Acontecimiento adverso grave | Efecto no deseado grave, o SUE |
| Relación básica con el producto | Asociado al uso de un producto cosmético en Estados Unidos | Efecto no deseado atribuible al uso normal o razonablemente previsible de un producto cosmético |
| Desenlaces graves | Muerte, situación potencialmente mortal, hospitalización, discapacidad o incapacidad persistente o significativa, anomalía congénita o defecto de nacimiento, infección o desfiguración significativa | Incapacidad funcional temporal o permanente, discapacidad, hospitalización, anomalías congénitas, riesgo vital inmediato o muerte |
| Criterio adicional | Intervención médica o quirúrgica necesaria, según un criterio médico razonable, para prevenir uno de los desenlaces graves enumerados | Las directrices de la UE combinan la evaluación de la gravedad con una evaluación estructurada de causalidad; los casos no deben retenerse únicamente porque la información esté incompleta |
| Ejemplos específicos de cosméticos citados expresamente en la norma | La desfiguración significativa puede incluir erupciones graves y persistentes, quemaduras de segundo o tercer grado, pérdida importante de cabello o una alteración persistente o significativa del aspecto | La definición legal se basa en el desenlace, no en una lista de síntomas cosméticos |
La definición estadounidense incluye expresamente la infección y la desfiguración significativa, así como la intervención necesaria para prevenir un desenlace grave.[1] La definición de la UE incluye la incapacidad funcional temporal y utiliza el concepto de «riesgo vital inmediato».[3] Una erupción leve y de corta duración puede ser una reclamación sanitaria que deba registrarse sin alcanzar el umbral de gravedad, mientras que una quemadura que requiera hospitalización o una reacción que cause incapacidad persistente puede ser notificable.
No dejes que las clasificaciones internas de atención al cliente determinen la situación regulatoria. «Alergia», «quemadura», «pérdida de cabello» o «infección» deben desencadenar preguntas de seguimiento clínicas y regulatorias, pero el desenlace real determina la gravedad. A la inversa, una reclamación redactada en tono tranquilo puede seguir siendo grave si describe hospitalización, discapacidad u otro desenlace que cumpla los criterios.
¿Quién es responsable de notificar los acontecimientos adversos?
El titular legal de la obligación de notificación depende del mercado. Identifica a ese operador antes del lanzamiento y exige después que todos los socios que tratan con clientes remitan los posibles acontecimientos adversos con rapidez suficiente para que pueda evaluarlos dentro del plazo aplicable.
| Responsabilidad | Estados Unidos | Unión Europea |
|---|---|---|
| Operador legal principal | Persona Responsable: el fabricante, envasador o distribuidor cuyo nombre aparece en la etiqueta del cosmético | Persona Responsable establecida en la UE, designada o determinada conforme al artículo 4 |
| Función del distribuidor | Un distribuidor puede ser la Persona Responsable cuando su nombre figura en la etiqueta; los demás socios comerciales siguen necesitando una vía rápida de remisión | Los distribuidores tienen su propia obligación, conforme al artículo 23, de notificar los SUE conocidos a la autoridad del lugar donde se produjo el efecto |
| Función del fabricante | El fabricante por contrato no es automáticamente la Persona Responsable si en la etiqueta aparece el nombre de otra empresa | Un fabricante no establecido en la UE no es por sí mismo la Persona Responsable de la UE salvo que cuente con el establecimiento exigido en la Unión y una base jurídica válida para asumir esa función |
| Gestión operativa de la marca | Confirma qué entidad identificada en la etiqueta recibe los informes y se responsabiliza de la presentación a la FDA, el seguimiento y los registros | Define cómo intercambian la marca, la Persona Responsable de la UE, los importadores y los distribuidores los casos, las evaluaciones, la correspondencia con las autoridades y las medidas correctivas |
En Estados Unidos, la Persona Responsable viene determinada por el nombre que figura en la etiqueta, no simplemente por quién fabricó la fórmula a granel.[1] En la UE, la Persona Responsable vela por el cumplimiento del artículo 23, pero los distribuidores también están expresamente incluidos entre los sujetos obligados a notificar.[3] Un contrato de servicios puede repartir tareas operativas, pero no debe ocultar la función legal.
Los contratos de marca privada deben identificar los contactos de seguridad, el plazo interno de remisión, los campos de datos obligatorios, los controles de traducción y privacidad, el responsable de los registros, el responsable de la investigación y el responsable de la presentación. La vía debe abarcar minoristas, plataformas de comercio electrónico, atención al cliente, equipos comerciales, distribuidores y fabricante.
Notificación de acontecimientos adversos cosméticos en EE. UU. conforme a MoCRA
La Persona Responsable estadounidense debe presentar cualquier informe recibido de un acontecimiento adverso grave asociado al uso en Estados Unidos de un cosmético que haya fabricado, envasado o distribuido. La notificación vence como máximo 15 días hábiles después de su recepción y debe ir acompañada de una copia de la etiqueta situada en el envase de venta al por menor o dentro de él.[2]
Si la Persona Responsable recibe información médica nueva y relevante dentro del año siguiente a la notificación inicial a la FDA, debe presentarla dentro de los 15 días hábiles posteriores a su recepción.[2] Por tanto, el caso debe permanecer abierto para seguimiento incluso después de la primera presentación.
¿Qué debe presentarse a la FDA?
La FDA permite actualmente presentaciones electrónicas mediante transmisión directa entre bases de datos o a través del Safety Reporting Portal. La vía en papel utiliza el Form FDA 3500A con la información de respaldo, incluidas las copias pertinentes de la etiqueta, enviado por el correo electrónico o postal indicado. La agencia recomienda la presentación electrónica.[1]
Registra el relato del acontecimiento, las fechas, la identidad del producto, el uso, el desenlace, los datos de la persona que informa, la información médica disponible, la copia de la etiqueta y los documentos de respaldo sin alterar el relato del informante. Separa los hechos comunicados de la evaluación de la empresa.
Presentar la notificación no supone admitir que el cosmético haya causado o contribuido al acontecimiento. La ley exige notificar los casos asociados al uso y establece expresamente que la presentación no debe interpretarse como una admisión de causalidad.[2] Esto impide que una marca utilice una investigación causal aún incompleta como motivo para incumplir el plazo.
¿Qué registros debe conservar la Persona Responsable estadounidense?
La Persona Responsable debe conservar durante seis años los registros relacionados con cada informe de acontecimiento adverso, no solo con los informes graves. Una pequeña empresa que reúna los requisitos y no fabrique ni procese las categorías especificadas de productos de mayor riesgo debe conservar esos registros durante tres años. La FDA puede acceder durante una inspección a los registros de acontecimientos adversos exigidos.[2]
Conserva las comunicaciones originales, las evaluaciones, las presentaciones a la FDA, la información de seguimiento, las decisiones sobre casos duplicados, la identificación del producto y el lote, los resultados de la investigación y las medidas correctivas. Las etiquetas estadounidenses también deben incluir una dirección nacional, un número de teléfono nacional o un contacto electrónico por el que la Persona Responsable reciba informes de acontecimientos adversos.[2]
Para una asignación más amplia de funciones en EE. UU., el registro de instalaciones, el listado de productos, la justificación de seguridad y los controles de etiquetado, consulta la lista de comprobación de cumplimiento de MoCRA de ZICAIL.
Notificación de efectos no deseados graves en la UE conforme al artículo 23
El artículo 23 exige que la Persona Responsable de la UE y los distribuidores notifiquen todos los efectos no deseados graves que conozcan o que razonablemente quepa esperar que conozcan. La notificación se dirige a la autoridad competente del Estado miembro donde se produjo el SUE y debe identificar el producto y las medidas correctivas adoptadas.[3]
No se trata de una presentación en CPNP. Los SUE siguen la vía de la autoridad nacional competente, por lo que las marcas que venden en varios Estados miembros necesitan un listado actualizado de las autoridades competentes y los formularios aplicables. La guía de ZICAIL sobre cumplimiento cosmético en la UE explica por separado las funciones de la Persona Responsable, el CPSR, el PIF y el CPNP.
¿Dónde y cuándo debe notificarse un SUE en la UE?
El Reglamento exige notificar «sin demora». Las directrices de la Comisión Europea interpretan ese periodo como un máximo de 20 días naturales desde la fecha en que cualquier empleado de la empresa, con independencia de su cargo o función, tenga conocimiento del SUE.[4] Por tanto, un correo de un minorista recibido por un empleado de ventas puede ser relevante para el cómputo aunque el equipo regulatorio lo vea más tarde.
Se recomienda encarecidamente utilizar el Formulario A de SUE para las notificaciones iniciales, de seguimiento y finales realizadas por una Persona Responsable o un distribuidor.[4] Tras recibir una notificación, la autoridad competente transmite la información a los demás Estados miembros y, cuando el primer notificante es un distribuidor, a la Persona Responsable.[3]
¿Qué información se necesita para la notificación inicial en la UE?
La notificación inicial debe iniciarse cuando estén disponibles tres elementos mínimos: una persona informante identificable; la naturaleza del supuesto SUE y su fecha de inicio; y el nombre del producto cosmético que permita identificarlo inequívocamente. Si esos elementos aún no están disponibles, el notificante debe seguir realizando esfuerzos razonables para obtenerlos y notificar sin demora una vez disponibles.[4]
El expediente inicial puede estar incompleto. El seguimiento puede añadir información médica, datos del producto y del lote, condiciones de uso, evaluación de causalidad, hallazgos de la investigación, desenlace y medidas correctivas. Las directrices de la UE establecen que deben notificarse todos los SUE salvo los casos clasificados como excluidos en la evaluación de causalidad dentro del plazo de notificación; notificar no supone admitir responsabilidad.[4]
La información posterior a la comercialización también alimenta el sistema de seguridad del producto. El CPSR debe mantenerse actualizado cuando haya información relevante disponible, por lo que los efectos no deseados graves o recurrentes pueden requerir revisión por el evaluador de seguridad, actualización del PIF, nuevas advertencias u otras medidas, en lugar de quedar únicamente en una base de datos de reclamaciones.[3]
Flujo de respuesta a acontecimientos adversos cosméticos en varios mercados
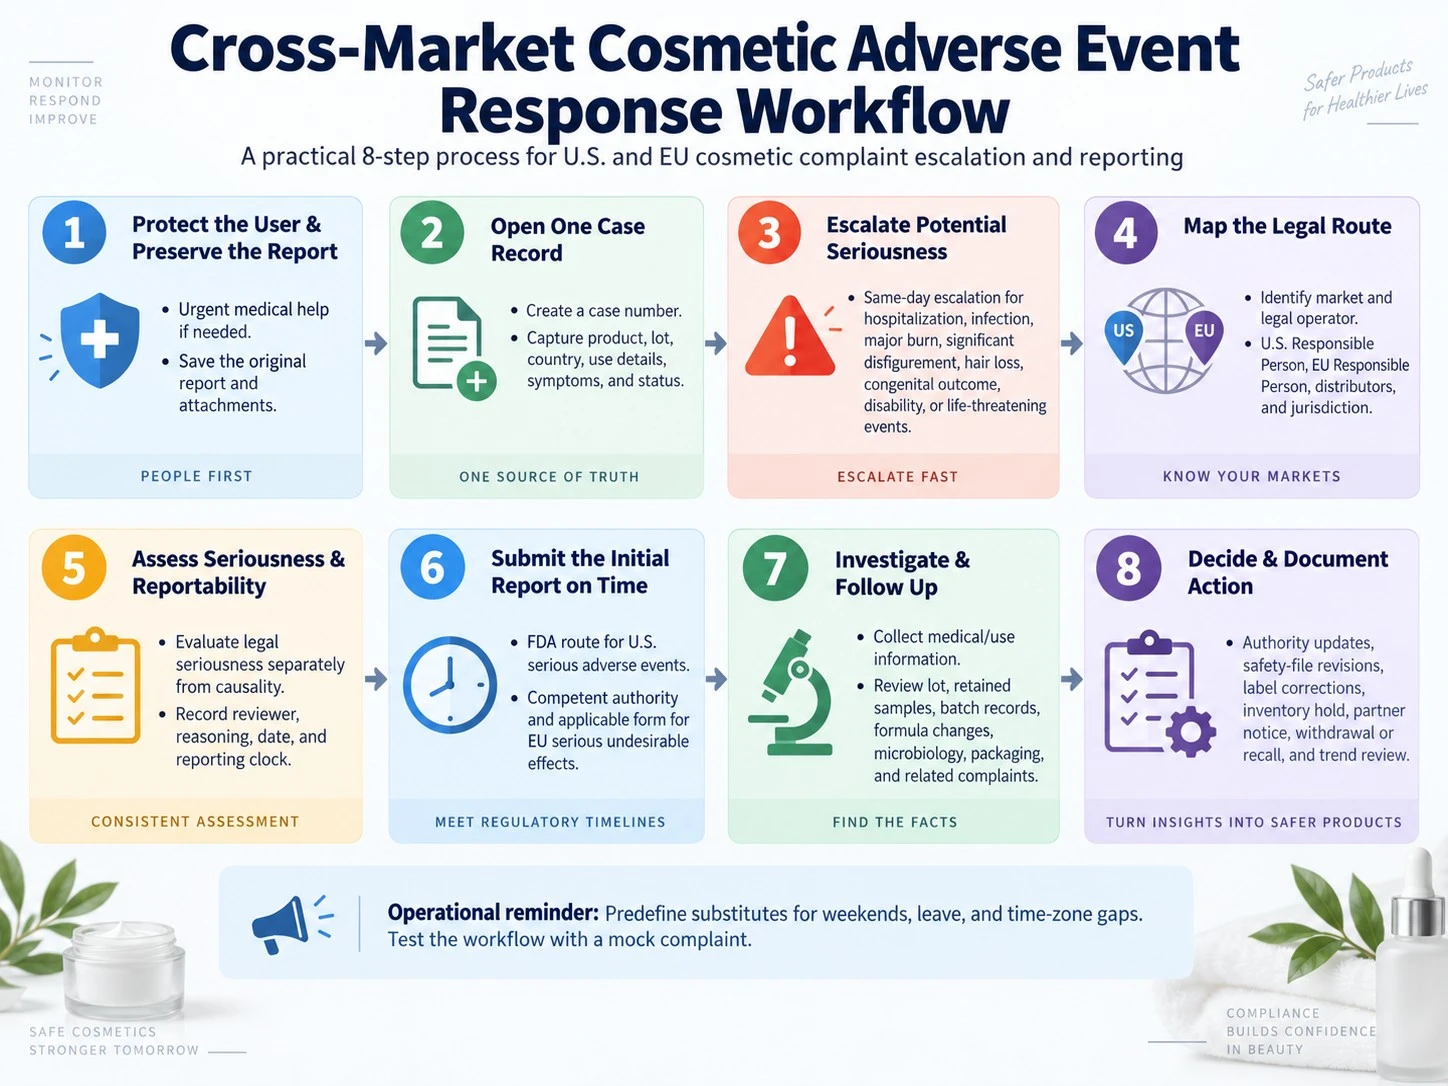
Un único procedimiento global puede gestionar la recepción, la conservación de la evidencia y la investigación, pero el operador legal específico de cada mercado debe seguir siendo responsable de decidir si el caso es notificable, qué vía de presentación corresponde y cuál es el plazo.
- Protege al usuario y conserva el informe. Indica a la persona que informa que busque atención médica adecuada si presenta síntomas urgentes, sin intentar diagnosticar el caso. Guarda el mensaje original, los archivos adjuntos, los datos de contacto, la fecha, la hora, el canal y el texto exacto.
- Abre un único registro de caso. Asigna un número de caso único y comprueba si hay duplicados. Registra el nombre del producto, SKU, tamaño, país, lugar de compra, código de lote, fechas de uso, zona de aplicación, cantidad y frecuencia, otros productos utilizados, inicio del acontecimiento, desenlace y estado actual.
- Escala de inmediato los casos potencialmente graves. Remite ese mismo día al responsable regulatorio los casos de muerte, hospitalización, situación potencialmente mortal o riesgo vital, incapacidad, discapacidad, desenlace congénito, infección, desfiguración significativa, erupción grave y persistente, quemadura importante, pérdida significativa de cabello o intervención médica preventiva.
- Determina la vía legal aplicable. Confirma dónde ocurrió el acontecimiento, la categoría regulatoria del producto, la Persona Responsable indicada en la etiqueta estadounidense, la Persona Responsable de la UE, los distribuidores implicados y cualquier otra jurisdicción aplicable. No des por hecho que una única presentación cubre todos los mercados.
- Evalúa la gravedad y la obligación de notificar por separado de la causalidad. Aplica los criterios legales del mercado de destino. Registra el razonamiento, el revisor, la fecha, las lagunas de información y el inicio del cómputo del plazo. No retrases una notificación inicial obligatoria mientras esperas pruebas de lote o una opinión médica definitiva.
- Presenta la notificación inicial dentro de plazo. Utiliza la vía vigente de la FDA para un acontecimiento adverso grave en EE. UU. o la autoridad competente y el formulario aplicable para un SUE de la UE. Conserva una copia exacta de la notificación presentada, los anexos, la confirmación, el número de caso de la autoridad y el número de caso de la empresa.
- Investiga y realiza el seguimiento. Solicita información médica y de uso pertinente sin presionar a la persona que informa, identifica el lote, revisa muestras retenidas y registros de lote, comprueba cambios en la fórmula y materias primas, evalúa microbiología y envase cuando proceda y busca reclamaciones relacionadas.
- Decide y documenta las medidas. Actualiza a la autoridad cuando sea necesario, revisa el CPSR u otro expediente de seguridad cuando proceda, corrige etiquetas o instrucciones, bloquea el inventario afectado, informa a los socios, retira o recupera el producto cuando esté justificado y analiza la tendencia del acontecimiento entre productos y mercados.
Define por adelantado suplencias para fines de semana, vacaciones y diferencias horarias. Un plazo nunca debe depender de que una sola persona abra un buzón compartido. Prueba el proceso con una reclamación simulada y verifica que todos los canales puedan llegar al responsable regulatorio.
¿Qué debe contener un expediente de reclamación cosmética?
Un expediente bien documentado, que pueda sustentarse ante una revisión, conserva lo que se notificó, se averiguó, se decidió y se hizo. Organiza estos grupos de registros:
- Origen y cronología: reclamación original, identidad y vía de contacto de la persona que informa, fecha de recepción, fecha de conocimiento, historial de remisión interna, intentos de seguimiento e inicio del acontecimiento.
- Identificación del producto: nombre exacto del producto, SKU, tamaño, versión de etiqueta, canal y país de compra, código de lote, información de fabricación y caducidad cuando proceda y fotografías del producto.
- Información de uso y del acontecimiento: uso previsto y real, zona de aplicación, cantidad y frecuencia, productos utilizados conjuntamente, exposición previa, síntomas, desenlaces de gravedad, atención médica, tratamiento, estado y registros disponibles.
- Evaluación regulatoria: mercado, operador legal, determinación de gravedad, evaluación de causalidad cuando proceda, inicio del plazo, revisor, fundamento de la decisión, vía de notificación a la autoridad, número de presentación y obligaciones de seguimiento.
- Investigación de calidad: registro de lote, especificación y datos de liberación del producto terminado, revisión de muestras retenidas, desviaciones, reclamaciones del mismo lote o fórmula, cambios de materias primas, pruebas microbiológicas, observaciones sobre el envase y alcance de la distribución.
- Medidas y cierre: comunicación con el cliente, correspondencia con autoridades, avisos al distribuidor o fabricante, bloqueo de inventario, corrección, decisión de retirada o recuperación, actualización del CPSR o expediente de seguridad, CAPA, código de tendencia, aprobaciones y fecha de cierre.
La identidad del lote conecta un informe sanitario con las pruebas de producción y distribución. La guía de ZICAIL sobre códigos de lote y trazabilidad de cosméticos explica esa conexión, mientras que la guía de documentación del fabricante ayuda a las marcas a definir qué registros deben seguir disponibles después del lanzamiento.
¿Cuándo debe una notificación desencadenar medidas correctivas?
Una notificación regulatoria y una decisión de retirada responden a preguntas distintas. La decisión de notificar determina si el acontecimiento alcanza el umbral legal de notificación. Las medidas correctivas dependen de lo que indiquen las pruebas disponibles sobre el riesgo persistente del producto, la no conformidad, el alcance de la distribución y los controles necesarios para proteger a los usuarios.
Escala más allá de la gestión individual del caso cuando haya un acontecimiento grave, un grupo de casos o una tendencia al alza, un patrón de uso repetido, sospecha de infección, quemadura, pérdida inesperada de cabello, contaminación del envase o fallo de dosificación, vínculo con un lote o proveedor, instrucciones engañosas, ingrediente no declarado o pruebas de que el producto liberado ya no coincide con la base de seguridad evaluada. No mantengas la distribución únicamente porque la causalidad siga sin resolverse cuando haya pruebas creíbles de un riesgo importante.
La revisión puede concluir que no hace falta actuar sobre el producto o que procede reforzar la vigilancia, hacer seguimiento al consumidor, bloquear un lote, ampliar las pruebas, cambiar la etiqueta o las instrucciones, comunicar con distribuidores, retirar el producto del mercado o recuperarlo. Conforme a las normas de la UE, una Persona Responsable que considere que un producto no cumple debe adoptar las medidas correctivas, retirada o recuperación que correspondan e informar inmediatamente a las autoridades cuando el producto presente un riesgo para la salud humana.[3] En Estados Unidos, la FDA dispone de autoridad para ordenar una retirada obligatoria en determinadas circunstancias de riesgo grave si la Persona Responsable no actúa voluntariamente.[5]
Las pruebas de investigación deben responder a una pregunta definida del caso. Consulta la guía de ZICAIL sobre ensayos de productos para el cuidado de la piel al planificar pruebas de estabilidad, microbiología, compatibilidad, seguridad o alegaciones; revisores regulatorios y técnicos cualificados deben fijar el protocolo específico del caso.
Integra las responsabilidades poscomercialización en tu proyecto con ZICAIL
ZICAIL puede tratar la identificación de la fórmula, los registros de fabricación y lote, las especificaciones del producto terminado, los datos de control de calidad, la coordinación de ensayos, la información del envase y la entrega de documentación para un proyecto de cuidado de la piel de marca privada o desarrollo personalizado. La marca debe designar a los operadores legales aplicables y obtener una revisión regulatoria específica de cada mercado para sus procedimientos de reclamaciones, notificación, seguridad y medidas correctivas.
Antes de producir, define la Persona Responsable de EE. UU. o la UE, la red de distribuidores, los contactos para reclamaciones, el plazo interno de remisión, el formato de codificación de lotes, los registros exigidos al fabricante, el plan de muestras retenidas, el apoyo a la investigación, las reglas de notificación de cambios y quién es responsable de responder a las autoridades.


