

Eine Fertigproduktspezifikation überführt ein Produktbriefing in einen verbindlichen, kontrollierten Maßstab für die Chargenfreigabe. Ohne sie können sich Marke und Hersteller zwar darauf einigen, dass eine Creme „glatt“, „stabil“ oder „im pH-Bereich“ sein soll, dabei aber unterschiedliche Methoden, Bedingungen oder Kriterien für bestanden bzw. nicht bestanden anwenden.
Eine brauchbare Spezifikation ist weder ein Marketingblatt noch eine Sammlung willkürlicher Zahlen. Sie führt Entwicklungsnachweise, Prozessfähigkeit, Sicherheit, Verpackungsleistung und Marktanforderungen in einem einzigen versionsgelenkten Maßstab für die Freigabe zusammen.
Was ist eine Spezifikation für kosmetische Fertigprodukte?
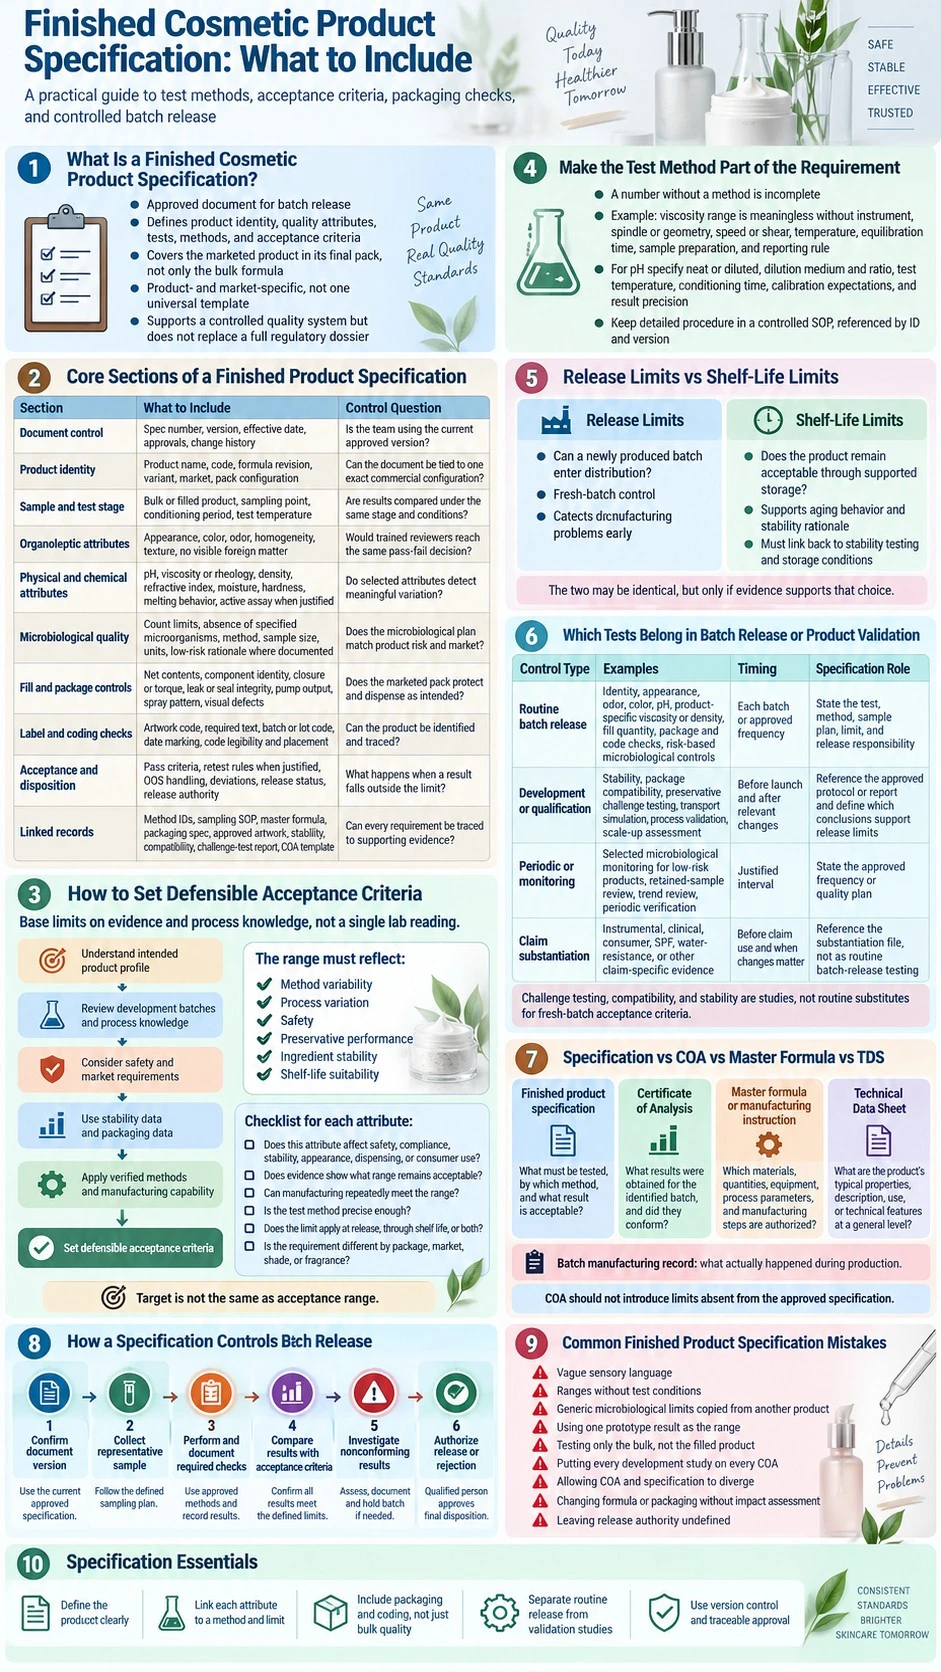
Eine Spezifikation für kosmetische Fertigprodukte ist ein genehmigtes Dokument, das Identität, Qualitätsmerkmale, Prüfungen, Methoden und Akzeptanzkriterien aufführt, anhand derer entschieden wird, ob eine hergestellte Charge freigegeben werden kann. Das Dokument kann zwischen Anforderungen an das Bulkprodukt und das abgefüllte Produkt unterscheiden; „Fertigprodukt“ sollte letztlich jedoch das Produkt im vorgesehenen Behälter-Verschluss-System bezeichnen.
Leitlinien zur kosmetischen GMP umfassen Herstellung, Kontrolle, Lagerung und Versand kosmetischer Produkte. [2] Die FDA-Checkliste für GMP-Inspektionen bei Kosmetika erwartet außerdem, dass Fertigproduktunterlagen Probenahme, einzelne Laborkontrollen, Prüfergebnisse und Kontrollstatus dokumentieren. [1] Diese Quellen stützen ein kontrolliertes Qualitätssystem, liefern jedoch weder eine universelle Spezifikationsvorlage noch einen einheitlichen Satz von Grenzwerten für alle Kosmetika.
Die Spezifikation sollte daher produkt- und marktspezifisch sein. Ein wasserarmer Balsam, ein Gesichtsspray, ein Serum für die Augenpartie und ein abspülbarer Reiniger haben unterschiedliche Risiken, relevante Prüfungen, Verpackungsfunktionen und akzeptable Bereiche.
Verwechseln Sie eine Freigabespezifikation nicht mit einem vollständigen regulatorischen Dossier. Bei einem EU-Kosmetikum berücksichtigt der Sicherheitsbericht Zusammensetzung, physikalische und chemische Eigenschaften, Stabilität, mikrobiologische Qualität, Ergebnisse des Konservierungsbelastungstests, Verunreinigungen und relevante Verpackungseigenschaften. [5] Eine Fertigproduktspezifikation kann auf Nachweise aus dieser Arbeit verweisen, ersetzt aber weder den Sicherheitsbericht für kosmetische Mittel noch die Produktinformationsdatei.
Kernabschnitte einer Spezifikation für kosmetische Fertigprodukte
Die folgende Tabelle ist ein praktischer Rahmen und kein allgemeingültiges gesetzliches Formblatt. Nehmen Sie ein Feld nur auf, wenn es das Produkt identifiziert, ein relevantes Risiko kontrolliert, die Freigabe unterstützt oder die Rückverfolgbarkeit sicherstellt.
| Spezifikationsabschnitt | Was enthalten sein sollte | Praktische Kontrollfrage |
|---|---|---|
| Dokumentenlenkung | Spezifikationsnummer, Version, Gültigkeitsdatum, Seitenkennzeichnung, erstellt von, geprüft von, freigegeben von und Änderungshistorie | Verwendet das Team die aktuell freigegebene Version? |
| Produktidentität | Marken- oder Projektname, Produktname, interner Code, Formulierungscode und Revision, Farbton- oder Duftvariante, Produktkategorie, Zielmarkt und Verpackungskonfiguration | Lässt sich das Dokument eindeutig einer konkreten kommerziellen Konfiguration zuordnen? |
| Probe und Prüfphase | Bulk- oder abgefülltes Produkt, Probenahmestelle, Konditionierungszeit nach der Herstellung, Prüftemperatur, Probenmenge und Lagerbedingungen vor der Prüfung | Werden Ergebnisse aus derselben Produktionsstufe und unter denselben Bedingungen verglichen? |
| Organoleptische Merkmale | Aussehen, Farbe, Geruch, Homogenität, Textur und Abwesenheit sichtbarer Fremdstoffe, gegebenenfalls mit freigegebener Referenz | Würde ein geschulter Prüfer zur gleichen Entscheidung über Bestehen oder Nichtbestehen kommen? |
| Physikalische und chemische Merkmale | Produktrelevante Parameter wie pH-Wert, Viskosität oder Rheologie, Dichte oder spezifisches Gewicht, Brechungsindex, Feuchte, Härte, Schmelzverhalten oder Wirkstoffgehalt, sofern begründet | Erkennen die ausgewählten Merkmale relevante Schwankungen der Formulierung oder des Prozesses? |
| Mikrobiologische Qualität | Anwendbare Keimzahlgrenzen, Abwesenheit festgelegter Mikroorganismen, Prüfmethode, Probenmenge, Einheiten und gegebenenfalls dokumentierte Begründung für ein geringes Risiko | Passt der mikrobiologische Plan zum Produkt, zur Anwendergruppe, zum Anwendungsbereich und zum Markt? |
| Füll- und Verpackungskontrollen | Nettoinhalt oder Füllgewicht, Identität der Komponenten, Verschluss- oder Drehmomentprüfung, Dichtheit bzw. Siegelintegrität, Pumpenausstoß, Sprühbild, Sitz des Abstreifers, sichtbare Mängel und relevante kritische Abmessungen | Schützt die Verkaufsverpackung das Produkt und gibt sie es wie vorgesehen ab? |
| Etiketten- und Codierkontrollen | Code der Druckvorlage oder des Etiketts, Prüfung vorgeschriebener Texte, Format des Chargen- oder Loscodes, Datumskennzeichnung soweit erforderlich, Lesbarkeit und Positionierung des Codes | Kann das Produkt identifiziert, zurückverfolgt und mit der freigegebenen Druckvorlage abgeglichen werden? |
| Akzeptanz und Chargenentscheidung | Akzeptanzkriterien, Regeln für Wiederholungsprüfungen bei wissenschaftlicher Begründung, Umgang mit Ergebnissen außerhalb der Spezifikation, Verweis auf Abweichungen, Freigabestatus und Freigabebefugnis | Was geschieht, wenn ein Ergebnis außerhalb des freigegebenen Grenzwerts liegt? |
| Verknüpfte Unterlagen | IDs der Prüfmethoden, Probenahme-SOP, Masterformel, Verpackungsspezifikation, freigegebene Druckvorlage, Stabilitätsprotokoll oder -bericht, Kompatibilitätsbericht, Bericht zum Konservierungsbelastungstest und COA-Vorlage | Kann ein Auditor jede Anforderung bis zur maßgeblichen Methode oder zum zugrunde liegenden Nachweis zurückverfolgen? |
Mikrobiologische Kriterien sollten nicht unkritisch von einem anderen Produkt übernommen werden. ISO 17516 unterstützt die Bewertung der mikrobiologischen Qualität kosmetischer Mittel; bei Produkten mit geringem Risiko kann anstelle automatischer Routineprüfungen ein dokumentierter risikobasierter Ansatz angewendet werden. [3] ISO 29621 gibt Hinweise zur Identifizierung mikrobiologisch risikoarmer Fertigprodukte. [4] Eine Anwendung im Augenbereich, auf Schleimhäuten, auf geschädigter Haut oder durch besonders gefährdete Anwender kann eine strengere Bewertung rechtfertigen. [5]
Die Verpackung gehört in die Spezifikation, wenn sie Identität, Schutz, Dosierung, Dichtheit oder Rückverfolgbarkeit beeinflusst. Verpackungskompatibilitätsprüfungen in der Entwicklungsphase sollten diese Kontrollen am fertig verpackten Produkt stützen und nicht auf eine reine Sichtprüfung am Freigabetag reduziert werden.
Wie belastbare Akzeptanzkriterien festgelegt werden
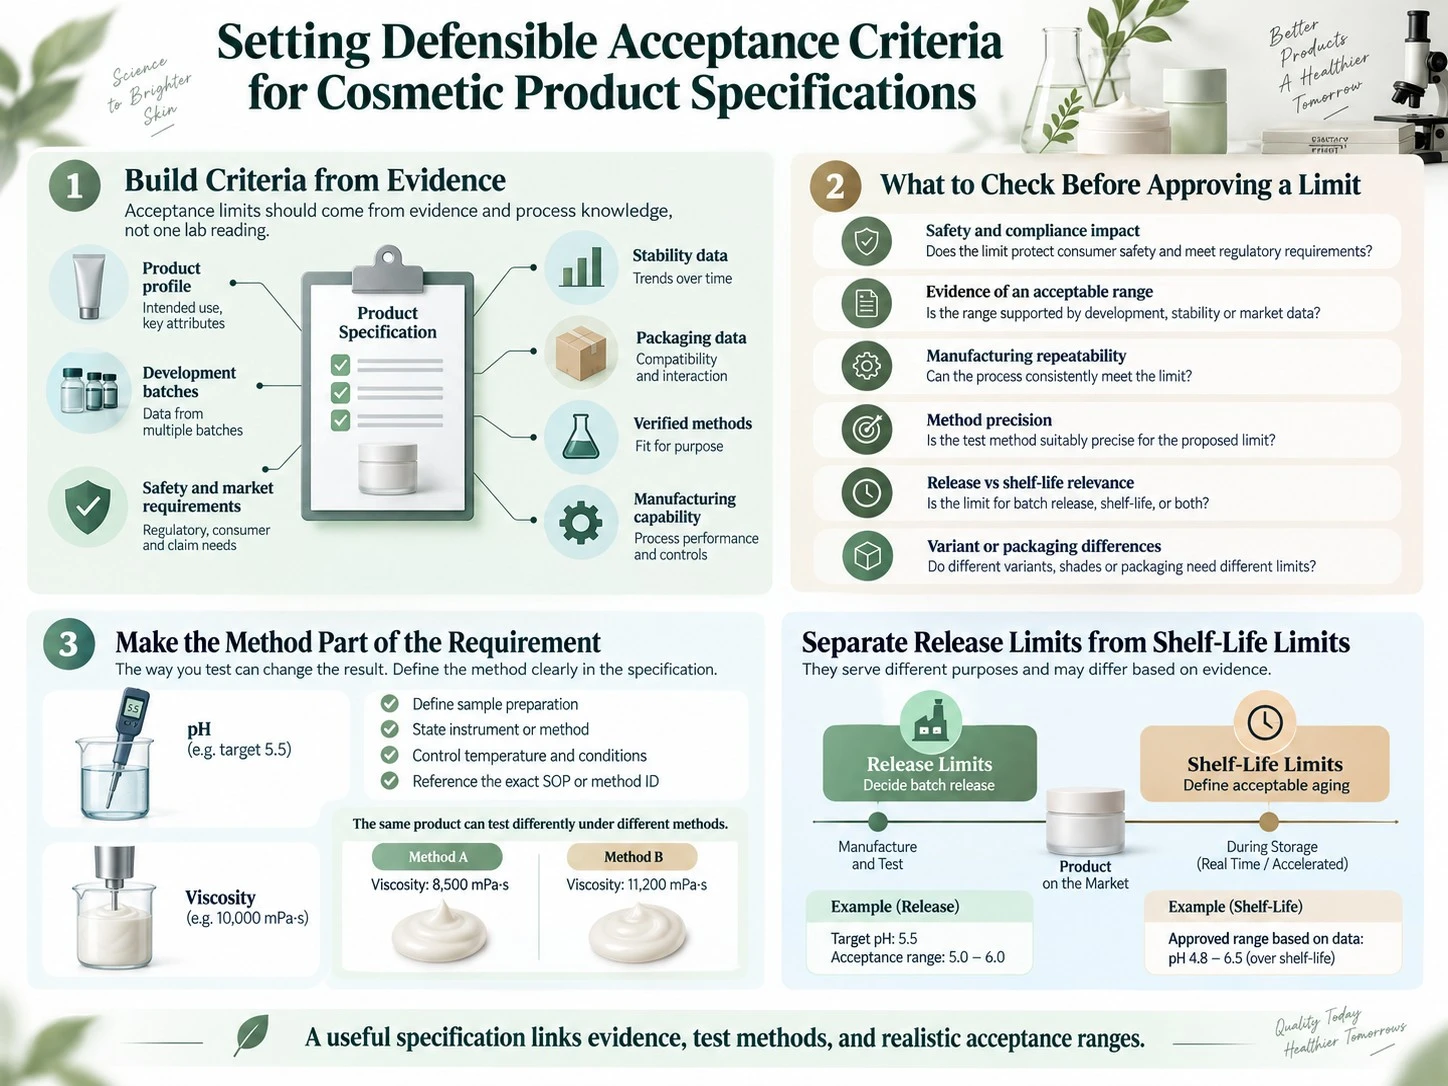
Akzeptanzkriterien sollten aus Daten und Prozesswissen abgeleitet werden, nicht aus einer einzelnen Labormessung. Ausgangspunkte sind das vorgesehene Produktprofil, Entwicklungschargen, Sicherheits- und Marktanforderungen, Stabilitäts- und Verpackungsdaten, verifizierte Methoden sowie die nachgewiesene Prozessfähigkeit.
Ein Zielwert und ein Akzeptanzbereich sind nicht dasselbe. Ein Formulierer kann beispielsweise pH 5,5 anstreben, während der freigegebene Freigabebereich Methodenvariabilität, Prozessschwankungen, Sicherheit, Konservierungsleistung, Inhaltsstoffstabilität und den Bereich berücksichtigt, der sich über die Haltbarkeitsdauer als geeignet erwiesen hat. Der größtmögliche herstellbare Bereich ist nicht automatisch der richtige, und ein unrealistisch enger Bereich kann vermeidbare Nichtkonformitäten oder Zurückweisungen verursachen, ohne die Qualität zu verbessern.
Prüfen Sie Folgendes, bevor Sie einen numerischen Grenzwert freigeben:
- Beeinflusst das Merkmal Produktsicherheit, regulatorische Konformität, Stabilität, Aussehen, Dosierung oder Anwendung durch den Verbraucher?
- Zeigen Entwicklungs- oder Stabilitätsdaten, welcher Bereich akzeptabel bleibt?
- Kann der Herstellprozess den vorgeschlagenen Bereich wiederholt einhalten?
- Ist die Messmethode präzise genug, um eine reale Verschiebung von Prüfstreuung zu unterscheiden?
- Gilt der Grenzwert bei Freigabe, während der gesamten Haltbarkeitsdauer oder für beides?
- Unterscheidet sich die Anforderung bei einem neuen Verpackungsformat, Markt, Farbton oder einer neuen Duftvariante?
Machen Sie die Prüfmethode zum Bestandteil der Anforderung
Eine Zahl ohne Methode ist unvollständig. „Viskosität: 20.000–30.000 cP“ ist mehrdeutig, wenn das Dokument nicht auch Gerät oder Methode, Spindel oder Messgeometrie, Drehzahl oder Scherbedingung, Temperatur, Äquilibrierungszeit, Probenvorbereitung und Regel zur Ergebnisangabe festlegt. Dasselbe Produkt kann unter unterschiedlichen Bedingungen erheblich abweichende Viskositätswerte liefern.
Dasselbe Prinzip gilt für den pH-Wert. Legen Sie fest, ob die Probe unverdünnt oder verdünnt geprüft wird, gegebenenfalls Verdünnungsmedium und -verhältnis, Prüftemperatur, Konditionierungszeit, Anforderungen an die Kalibrierung des Messgeräts und Ergebnisgenauigkeit. Für Farbe oder Geruch definieren Sie Referenz, Beleuchtung bzw. Bewertungsbedingungen und die zulässige Abweichung, wenn subjektive Beurteilungen variieren können.
Ausführliche Verfahrensdetails gehören in eine kontrollierte Prüfmethode oder SOP; in der Spezifikation sollten die genaue Kennung und Version angegeben werden. So bleibt die Spezifikation lesbar und undokumentierte Methodenänderungen werden verhindert.
Freigabegrenzen und Haltbarkeitsgrenzen trennen
Freigabekriterien beantworten die Frage, ob eine neu hergestellte Charge in den Vertrieb gehen darf. Haltbarkeitskriterien beantworten, ob das Produkt über den belegten Lagerzeitraum akzeptabel bleibt. Beide können identisch sein, doch dies sollte eine datenbasierte Entscheidung und keine Annahme sein.
Beispielsweise kann eine Viskositätsdrift, die am Ende der Haltbarkeitsdauer akzeptabel ist, dennoch zu weit außerhalb des normalen Freigabebereichs liegen und bei einer frischen Charge auf ein Herstellproblem hindeuten. Umgekehrt darf ein Freigabebereich nicht so eng sein, dass normale, sichere Alterung als Nichtkonformität gilt. Verknüpfen Sie die Spezifikation mit dem Programm zur Stabilitätsprüfung von Kosmetika, das Haltbarkeitsdauer und Lagerbedingungen begründet.
Welche Prüfungen gehören zur Chargenfreigabe oder Produktvalidierung?
Routineprüfungen zur Freigabe und Validierungen in der Entwicklung beantworten unterschiedliche Fragen. Eine Chargenprüfung zeigt, ob diese Charge die freigegebenen Kriterien erfüllt. Eine Validierungs- oder Qualifizierungsstudie zeigt, ob Formulierung, Konservierungssystem, Verpackung, Werbeaussage oder Prozess über die Zeit bzw. unter definierten Bedingungen wie vorgesehen funktionieren.
| Kontrollart | Typische Beispiele | Üblicher Zeitpunkt | Was die Spezifikation festlegen sollte |
|---|---|---|---|
| Routinemäßige Chargenfreigabe | Identität, Aussehen, Geruch, Farbe, pH-Wert, produktspezifische Viskosität oder Dichte, Füllmenge, Verpackungs- und Codeprüfungen sowie risikobasierte mikrobiologische Kontrollen | Jede Charge oder eine freigegebene Probenahmefrequenz | Prüfung, Methode, Probenahmeplan, Grenzwert und Freigabeverantwortung festlegen |
| Entwicklung oder Qualifizierung | Stabilität, Verpackungskompatibilität, Konservierungsbelastungstest, Transportsimulation, Prozessvalidierung oder Bewertung der Übertragung in den Produktionsmaßstab | Vor Markteinführung und nach relevanten Änderungen | Auf das freigegebene Protokoll oder den Bericht verweisen und festlegen, welche Schlussfolgerungen die Freigabegrenzen stützen |
| Periodische Kontrolle oder Überwachung | Ausgewählte mikrobiologische Überwachung für dokumentierte Produkte mit geringem Risiko, Rückstellmusterprüfung, Trendanalyse, regelmäßige Verifizierung oder lieferantenbezogene Kontrollen | In einem begründeten Intervall | Freigegebene Häufigkeit angeben oder auf den maßgeblichen Qualitätsplan verweisen |
| Begründung von Werbeaussagen | Instrumentelle, klinische, verbraucherbezogene, SPF-, Wasserfestigkeits- oder sonstige aussagespezifische Nachweise | Vor Nutzung der Werbeaussage und wenn Änderungen deren Relevanz beeinflussen könnten | Auf die Nachweisakte verweisen; nicht den Eindruck erwecken, jede Studie zu Werbeaussagen sei eine routinemäßige Chargenfreigabeprüfung |
Der Konservierungsbelastungstest bewertet, ob eine Formulierung einer gezielt eingebrachten mikrobiellen Kontamination nach der gewählten Methode widerstehen kann; er wird normalerweise nicht als einzige Freigabeprüfung für jede Charge wiederholt. Der Leitfaden zum Konservierungsbelastungstest erläutert seine Rolle in der Entwicklung. Auch Verpackungskompatibilität und Stabilität sind Studien und kein Ersatz für klare Akzeptanzkriterien für frisch hergestellte Chargen.
Der mikrobiologische Plan muss risikobasiert bleiben. Wasseraktivität, Formulierungstyp, Herstellkontrollen, Verpackung, vorgesehene Anwender, Anwendungsbereich und Markterwartungen können das angemessene Programm verändern. „Nicht jede Charge wird geprüft“ muss dennoch bedeuten, dass die Kontrolle über eine dokumentierte Risikobewertung, eine Überwachungsstrategie und eine Freigabeentscheidung erfolgt.
Spezifikation vs. COA, Masterformel und TDS
Diese Unterlagen wirken zusammen, beantworten jedoch jeweils eine andere Frage:
- Fertigproduktspezifikation: Was muss geprüft oder kontrolliert werden, mit welcher Methode und welches Ergebnis ist akzeptabel?
- Analysenzertifikat: Welche Ergebnisse wurden für die identifizierte Charge oder Probe erzielt und entsprachen sie der Spezifikation?
- Masterformel oder Herstellanweisung: Welche Materialien, Mengen, Anlagen, Prozessparameter und Herstellungsschritte sind freigegeben?
- Technisches Datenblatt: Welche typischen Eigenschaften, Beschreibungen, Anwendungen oder technischen Merkmale hat das Produkt auf allgemeiner und nicht chargenspezifischer Ebene?
- Chargenherstellprotokoll: Was ist während der Produktion tatsächlich geschehen, einschließlich Materialien, Mengen, Prozessbeobachtungen, Ausbeuten, Kontrollen, Abweichungen und Freigaben?
Ein COA sollte keine neuen Grenzwerte einführen, die in der freigegebenen Spezifikation nicht vorhanden sind. Ein TDS sollte nicht als Nachweis dienen, dass eine einzelne Charge die Prüfungen bestanden hat. Der ZICAIL-Leitfaden zu COA-, SDS- und TDS-Dokumenten erläutert, welche Nachweiskraft die einzelnen Unterlagen haben und wo ihre Grenzen liegen.
Wie eine Spezifikation die Chargenfreigabe steuert
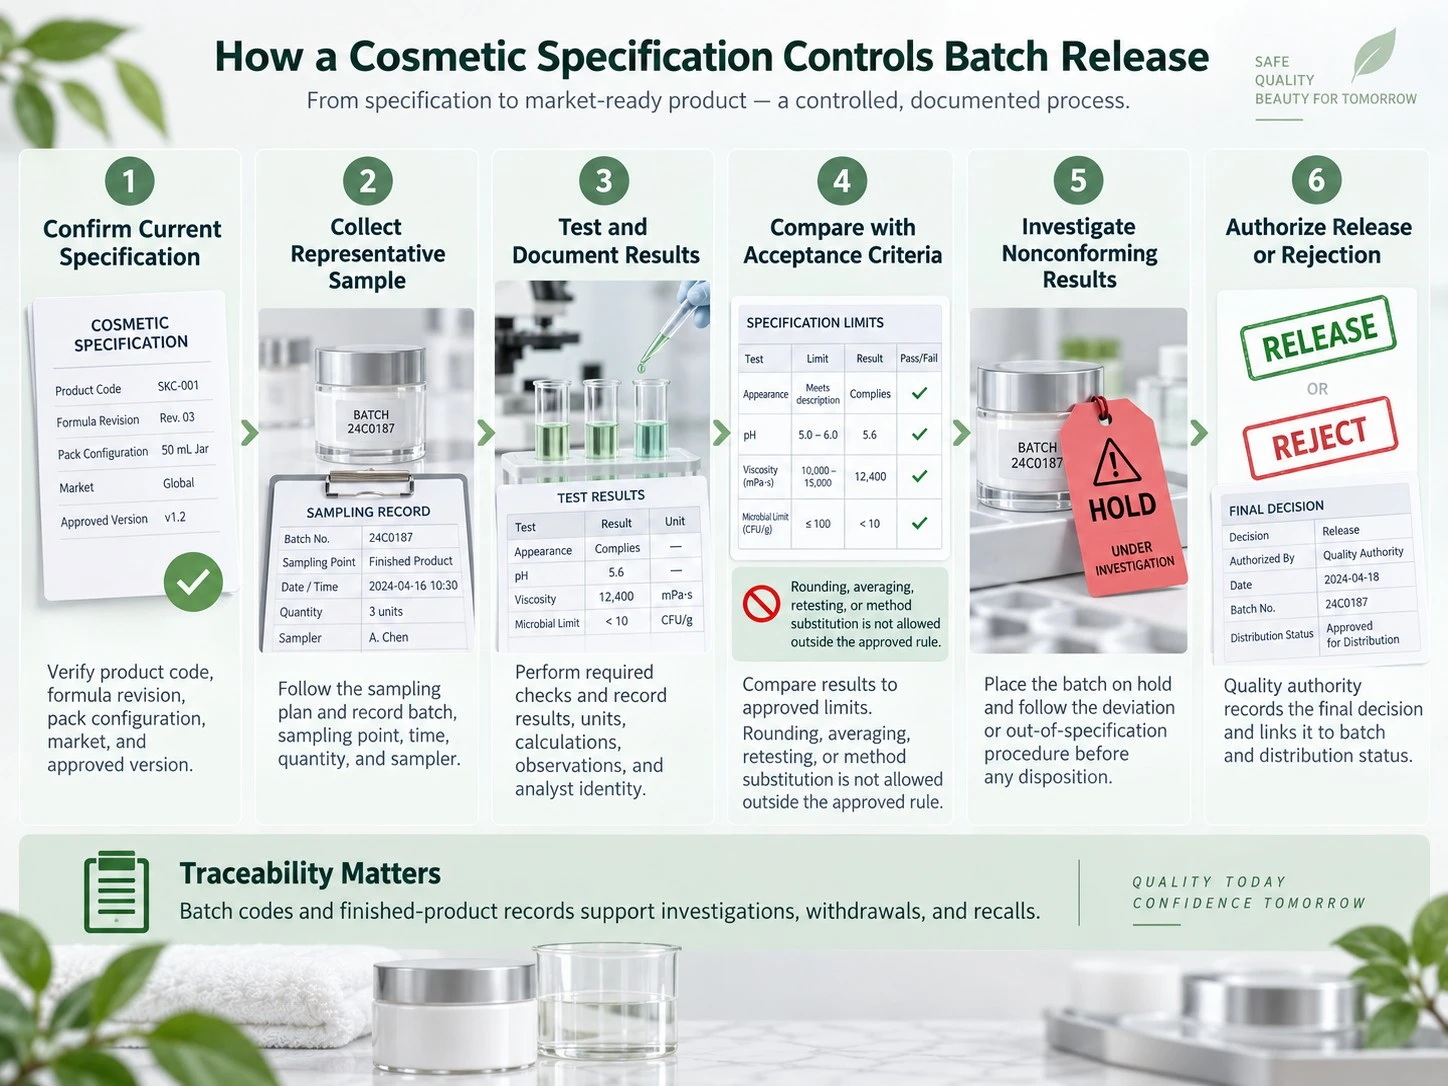
Ein kontrollierter Freigabeablauf sollte die Entscheidung von der Probe bis zur Autorisierung nachvollziehbar machen:
- Dokumentversion bestätigen. Produktcode, Formulierungsrevision, Verpackungskonfiguration, Markt und aktuell freigegebene Spezifikation abgleichen.
- Repräsentative Probe entnehmen. Dem freigegebenen Probenahmeplan folgen und Charge, Probenahmestelle, Zeitpunkt, Menge und Probenehmer dokumentieren.
- Jede erforderliche Prüfung durchführen und dokumentieren. Die referenzierte Methode verwenden und Ist-Ergebnisse, Einheiten, Berechnungen, Beobachtungen und Identität des Analytikers dokumentieren.
- Ergebnisse mit den Akzeptanzkriterien vergleichen. Ergebnisse dürfen nur gerundet oder gemittelt, Prüfungen wiederholt oder Methoden ersetzt werden, wenn die freigegebenen Regeln dies ausdrücklich zulassen.
- Nichtkonforme Ergebnisse untersuchen. Die Charge sperren und vor jeder Entscheidung über ihren weiteren Status das kontrollierte Verfahren für Ergebnisse außerhalb der Spezifikation oder Abweichungen befolgen.
- Freigabe oder Zurückweisung genehmigen. Die dafür benannte Qualitätsstelle dokumentiert die Entscheidung und verknüpft sie mit der Charge und ihrem Vertriebsstatus.
Chargen- und Fertigproduktcodes unterstützen Untersuchungen, Marktrücknahmen und Rückrufe. Halten Sie die Spezifikation mit dem im Leitfaden zu Chargencodes und Rückverfolgbarkeit bei Kosmetika beschriebenen System verknüpft, statt Codierung lediglich als Druckkontrolle zu behandeln.
Häufige Fehler bei Fertigproduktspezifikationen
- Unklare sensorische Begriffe verwenden: „normal“, „angenehm“ oder „Standard“ lassen sich ohne freigegebene Referenz oder klarere Beschreibung nur schwer reproduzieren.
- Einen Bereich ohne Prüfbedingungen angeben: Methodenänderungen können eine scheinbare Chargenverschiebung erzeugen, obwohl sich das Produkt nicht verändert hat.
- Generische mikrobiologische Grenzwerte kopieren: Die Kriterien müssen Produktrisiko, Anwendungsbereich, Anwender und Zielmarkt berücksichtigen.
- Ein einzelnes Prototypergebnis als Zielbereich behandeln: Ein einzelner Datenpunkt definiert weder die normale Prozessstreuung noch das Verhalten über die Haltbarkeitsdauer.
- Nur das Bulkprodukt prüfen: Ein konformes Bulkprodukt bestätigt weder Füllgenauigkeit, Verpackungsintegrität, Pumpenausstoß, Codierung noch die Identität der Druckvorlage.
- Jede Entwicklungsstudie auf jedem COA aufführen: Studien zu Stabilität, Kompatibilität, Konservierungsbelastung und Werbeaussagen unterstützen in der Regel die Kontrollstrategie, statt für jede Charge ein neues Ergebnis zu erzeugen.
- Abweichungen zwischen COA und Spezifikation zulassen: Prüfbezeichnungen, Methoden, Einheiten, Grenzwerte und Revisionsstatus sollten übereinstimmen.
- Formulierung oder Verpackung ohne Auswirkungsbewertung ändern: Ein neuer Duft, eine andere Konzentration des Konservierungsmittels, ein anderer Lieferant, eine neue Flasche, Pumpe oder Füllgröße kann relevante Grenzwerte oder stützende Nachweise beeinflussen.
- Freigabebefugnis nicht definieren: Die Verantwortung für Sperrung, Freigabe, Zurückweisung, Genehmigung von Abweichungen und Änderungskontrolle muss dokumentiert sein.
Erstellen Sie mit ZICAIL eine kontrollierte Produktspezifikation
Ein Private-Label-Projekt ist bereit für die Spezifikationsarbeit, wenn Produktformat, Formulierungsrevision, Zielmärkte, Werbeaussagen, Verpackungskonfiguration, vorgesehene Haltbarkeitsdauer und erforderliche unterstützende Prüfungen festgelegt sind. ZICAIL bietet Unterstützung bei F&E, Produktion und Qualitätskontrolle von der Probenvorbereitung über die Fertigungskoordination und Inspektion bis zur Qualitätsüberwachung.
Bereiten Sie das Produktbriefing, die Zielmärkte, Verpackungszeichnungen oder Komponentendetails, erforderliche Werbeaussagen, Referenzmuster und etwaige händlerspezifische Standards vor. Kontaktieren Sie anschließend ZICAIL, um den Projektumfang zu prüfen und festzulegen, welche Spezifikationsfelder und unterstützenden Unterlagen vor der Produktion abgestimmt werden müssen.


