

Une spécification de produit fini transforme un cahier des charges produit en référentiel maîtrisé pour la libération des lots. Sans elle, une marque et un fabricant peuvent s’accorder pour dire qu’une crème doit être « lisse », « stable » ou « dans la plage de pH », tout en utilisant des méthodes, des conditions ou des critères de réussite différents.
Une spécification utile n’est ni une fiche marketing ni une liste de chiffres arbitraires. Elle convertit les données de développement, la capabilité du procédé, la sécurité, les performances de l’emballage et les exigences du marché en un référentiel unique de libération, maîtrisé par version.
Qu’est-ce qu’une spécification de produit cosmétique fini ?
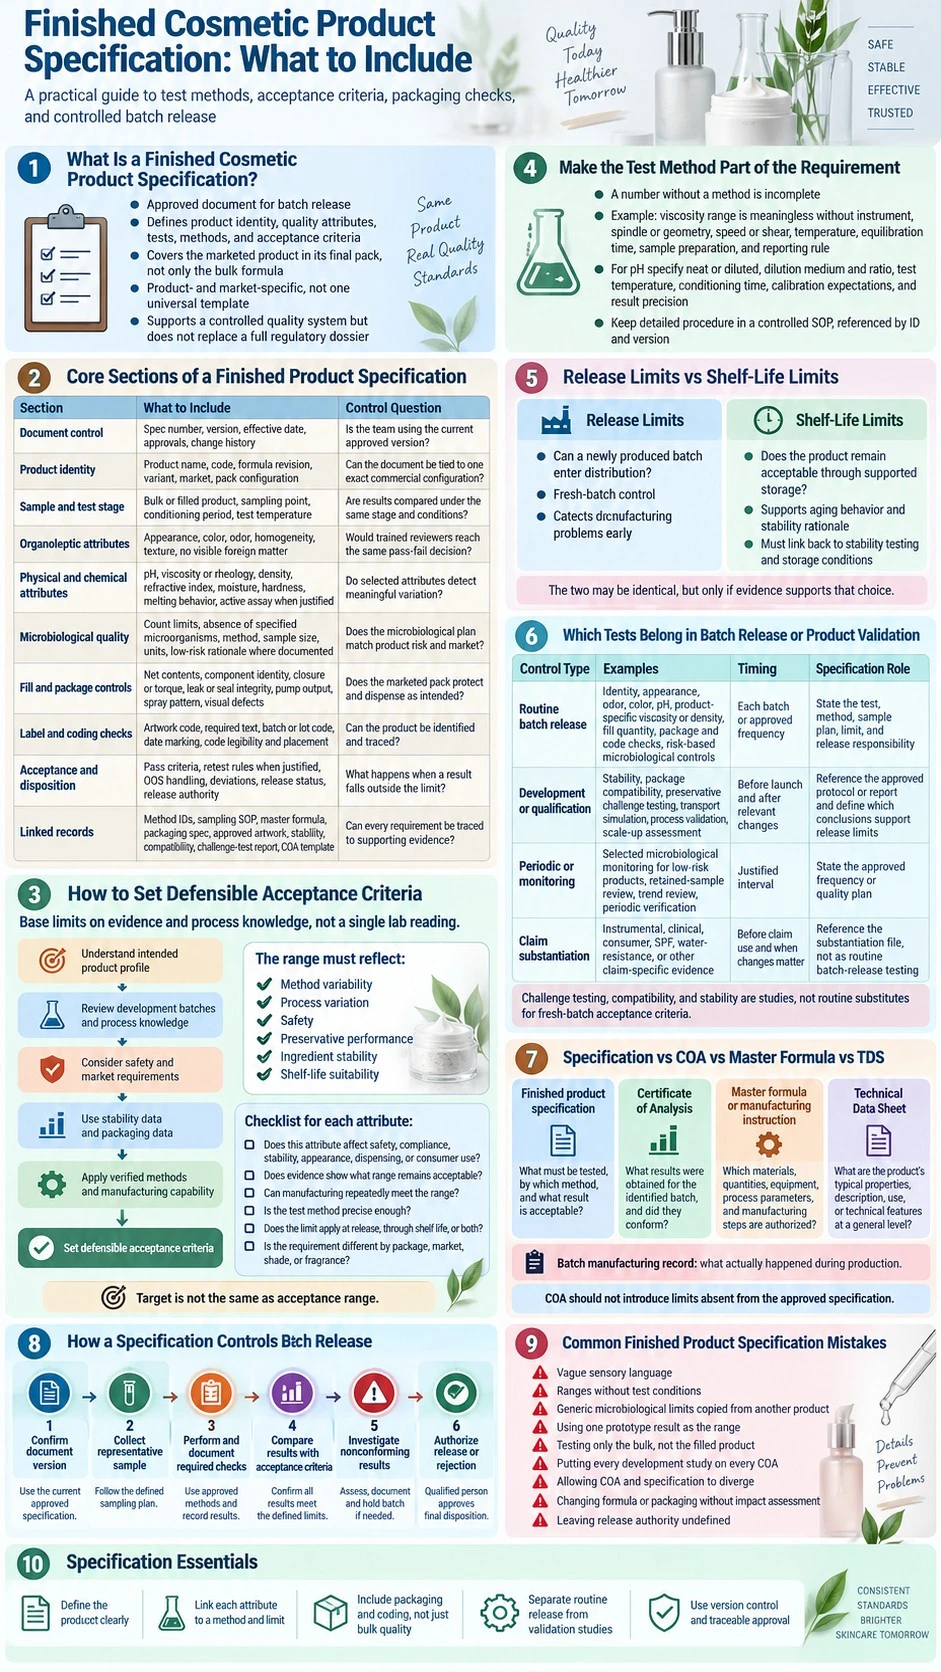
Une spécification de produit cosmétique fini est un document approuvé qui répertorie l’identité, les caractéristiques de qualité, les essais, les méthodes et les critères d’acceptation utilisés pour déterminer si un lot fabriqué peut être libéré. Le document peut distinguer les exigences applicables au vrac de celles applicables au produit conditionné, mais le « produit fini » doit, au final, désigner le produit présenté dans le système récipient-fermeture prévu.
Les lignes directrices relatives aux BPF cosmétiques couvrent la production, le contrôle, le stockage et l’expédition des produits cosmétiques. [2] La liste de contrôle d’inspection des BPF cosmétiques de la FDA prévoit également que les dossiers des produits finis documentent l’échantillonnage, les contrôles individuels de laboratoire, les résultats d’essais et le statut de contrôle. [1] Ces sources étayent un système qualité maîtrisé, mais ne fournissent ni modèle universel de spécification ni ensemble unique de limites applicable à tous les cosmétiques.
La spécification doit donc être adaptée au produit et au marché. Un baume à faible teneur en eau, une brume visage, un sérum contour des yeux et un nettoyant à rincer présentent des risques, des essais pertinents, des fonctions d’emballage et des plages acceptables différents.
Ne confondez pas une spécification de libération avec un dossier réglementaire complet. Pour un cosmétique destiné à l’UE, le rapport de sécurité prend en compte la composition, les caractéristiques physiques et chimiques, la stabilité, la qualité microbiologique, les résultats du challenge test, les impuretés et les caractéristiques pertinentes de l’emballage. [5] Une spécification de produit fini peut renvoyer aux données issues de ces travaux, mais elle ne remplace ni le Rapport sur la Sécurité du Produit Cosmétique ni le Dossier d’Information Produit.
Sections essentielles d’une spécification de produit cosmétique fini
Le tableau ci-dessous constitue un cadre pratique, et non un formulaire juridique universel. N’incluez un champ que s’il sert à identifier le produit, maîtriser un risque significatif, étayer la libération ou préserver la traçabilité.
| Section de la spécification | Éléments à inclure | Question de contrôle pratique |
|---|---|---|
| Maîtrise documentaire | Numéro de spécification, version, date d’entrée en vigueur, pagination, préparé par, vérifié par, approuvé par et historique des modifications | L’équipe utilise-t-elle la version approuvée en vigueur ? |
| Identification du produit | Nom de marque ou de projet, nom du produit, code interne, code et révision de la formule, variante de teinte ou de parfum, catégorie de produit, marché visé et configuration d’emballage | Le document peut-il être rattaché à une configuration commerciale précise ? |
| Échantillon et étape d’essai | Produit en vrac ou conditionné, lieu d’échantillonnage, durée de conditionnement après fabrication, température d’essai, quantité d’échantillon et conditions de stockage avant essai | Les résultats comparés proviennent-ils de la même étape de production et des mêmes conditions ? |
| Caractéristiques organoleptiques | Aspect, couleur, odeur, homogénéité, texture et absence de matières étrangères visibles, avec une référence approuvée lorsque cela est utile | Un évaluateur formé arriverait-il à la même décision conforme/non conforme ? |
| Caractéristiques physiques et chimiques | Paramètres pertinents pour le produit, tels que pH, viscosité ou rhéologie, densité ou densité relative, indice de réfraction, humidité, dureté, comportement à la fusion ou dosage d’un actif lorsqu’il est justifié | Les caractéristiques retenues permettent-elles de détecter une variation significative de la formule ou du procédé ? |
| Qualité microbiologique | Limites de dénombrement applicables, absence de micro-organismes spécifiés, méthode d’essai, taille d’échantillon, unités et, le cas échéant, justification documentée d’un faible risque | Le plan microbiologique est-il adapté au produit, à l’utilisateur, à la zone d’application et au marché ? |
| Contrôles du remplissage et de l’emballage | Contenu net ou poids de remplissage, identification des composants, contrôle de fermeture ou de couple, étanchéité, débit de pompe, forme de pulvérisation, ajustement de l’essoreur, défauts visuels et dimensions critiques si nécessaire | L’emballage commercial protège-t-il et délivre-t-il le produit comme prévu ? |
| Contrôles de l’étiquetage et du codage | Code du visuel ou de l’étiquette, vérification des mentions requises, format du code de lot, marquage de date le cas échéant, lisibilité et emplacement du code | Le produit peut-il être identifié, tracé et vérifié par rapport au visuel approuvé ? |
| Acceptation et décision de lot | Critères d’acceptation, règles de contre-essai lorsqu’elles sont scientifiquement justifiées, gestion des résultats hors spécifications, référence à l’écart, statut de libération et autorité de libération | Que se passe-t-il lorsqu’un résultat se situe hors de la limite approuvée ? |
| Documents liés | Identifiants des méthodes d’essai, SOP d’échantillonnage, formule maîtresse, spécification d’emballage, visuel approuvé, protocole ou rapport de stabilité, rapport de compatibilité, rapport de challenge test et modèle de COA | Un auditeur peut-il relier chaque exigence à la méthode ou aux données qui la régissent ? |
Les critères microbiologiques ne doivent pas être repris aveuglément d’un autre produit. L’ISO 17516 encadre l’évaluation de la qualité microbiologique des cosmétiques, tandis que les produits à faible risque peuvent suivre une approche documentée fondée sur l’évaluation du risque plutôt que des essais de routine automatiques. [3] L’ISO 29621 fournit des recommandations pour identifier les produits finis présentant un faible risque microbiologique. [4] Une utilisation autour des yeux, sur les muqueuses, sur une peau lésée ou par des utilisateurs particulièrement vulnérables peut justifier une vigilance accrue. [5]
L’emballage doit figurer dans la spécification lorsqu’il influe sur l’identité, la protection, le dosage, les fuites ou la traçabilité. Les essais de compatibilité de l’emballage réalisés pendant le développement doivent étayer ces contrôles du produit conditionné, plutôt que d’être réduits à une simple inspection visuelle le jour de la libération.
Comment définir des critères d’acceptation défendables
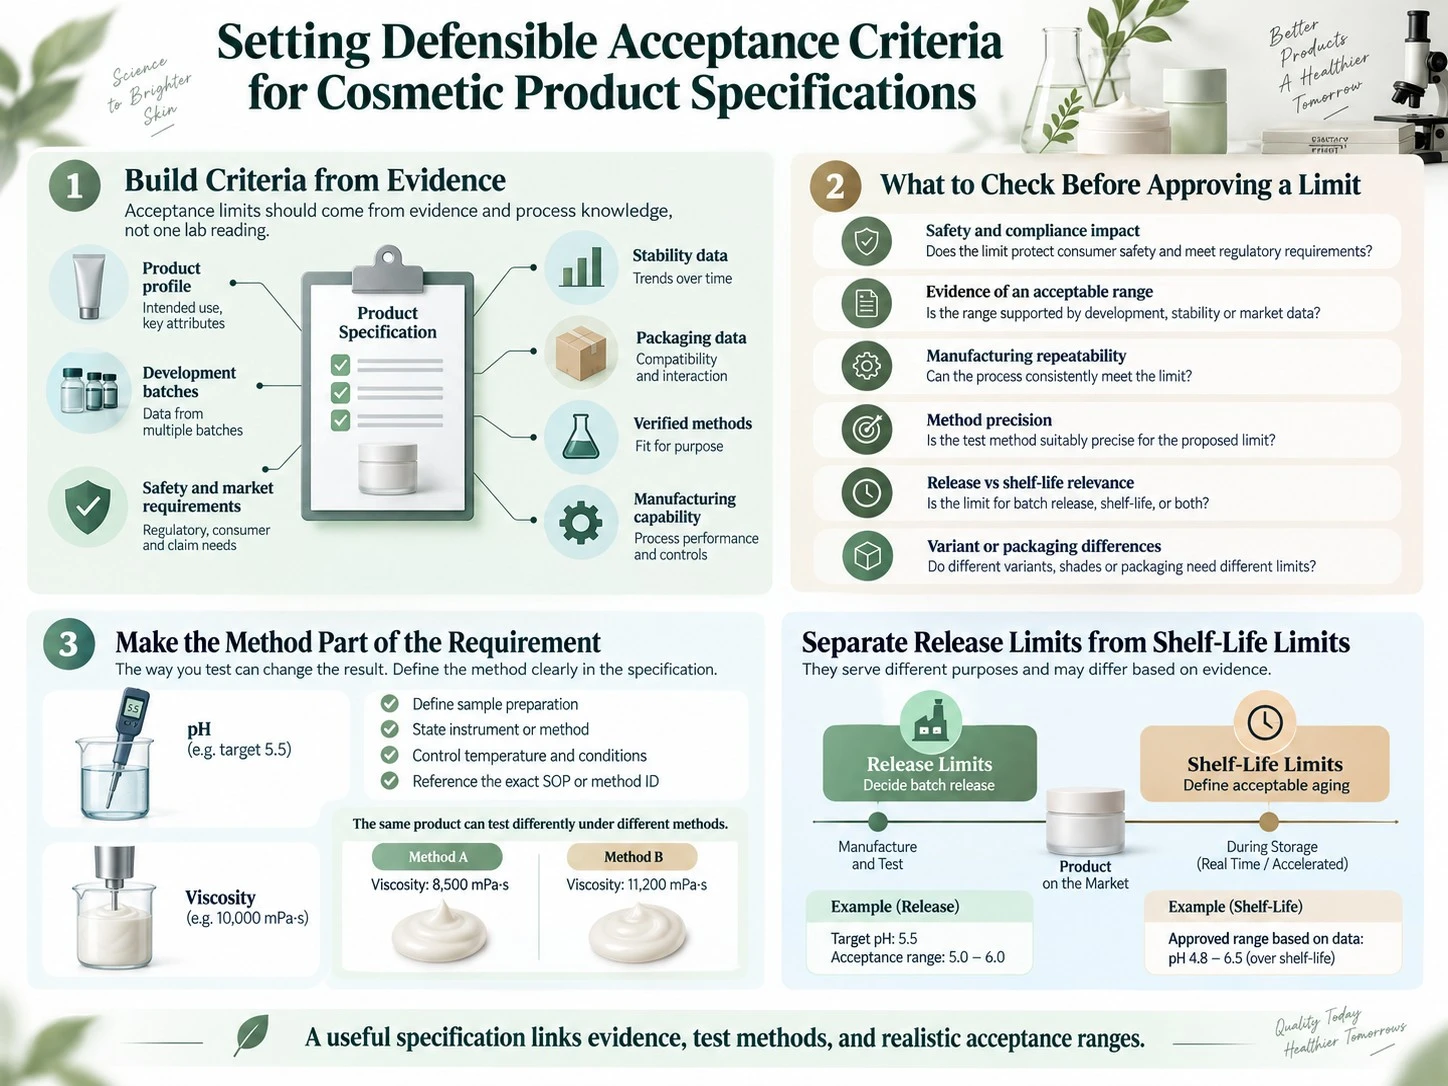
Les critères d’acceptation doivent découler de données et de la connaissance du procédé, et non d’une seule mesure de laboratoire. Partez du profil produit visé, des lots de développement, des exigences de sécurité et de marché, des données de stabilité et d’emballage, de méthodes vérifiées et d’une capacité de fabrication démontrée.
Une cible et une plage d’acceptation ne sont pas la même chose. Un formulateur peut viser un pH de 5,5, tandis que la plage de libération approuvée tient compte de la variabilité de la méthode, de la variation du procédé, de la sécurité, de l’efficacité du système de conservation, de la stabilité des ingrédients et de la plage qui reste adaptée pendant toute la durée de conservation. La plage de fabrication la plus large n’est pas automatiquement la bonne, et une plage irréaliste parce que trop étroite crée des non-conformités évitables sans améliorer la qualité.
Utilisez les vérifications suivantes avant d’approuver toute limite numérique :
- Cet attribut influence-t-il la sécurité du produit, la conformité, la stabilité, l’aspect, la délivrance ou l’utilisation par le consommateur ?
- Les données de développement ou de stabilité indiquent-elles quelle plage reste acceptable ?
- Le procédé de fabrication peut-il respecter de façon répétée la plage proposée ?
- La méthode de mesure est-elle suffisamment précise pour distinguer une évolution réelle de la variabilité de l’essai ?
- La limite s’applique-t-elle à la libération, pendant toute la durée de conservation, ou aux deux ?
- L’exigence diffère-t-elle selon un nouveau format d’emballage, un marché, une teinte ou une variante de parfum ?
Intégrer la méthode d’essai à l’exigence
Un chiffre sans méthode est incomplet. « Viscosité : 20 000–30 000 cP » est ambigu si le document ne précise pas aussi l’instrument ou la méthode, le mobile ou la géométrie de mesure, la vitesse ou les conditions de cisaillement, la température, le temps d’équilibrage, la préparation de l’échantillon et la règle de présentation des résultats. Un même produit peut donner des valeurs de viscosité sensiblement différentes selon les conditions.
Le même principe s’applique au pH. Précisez si l’échantillon est mesuré tel quel ou après dilution, le milieu et le rapport de dilution le cas échéant, la température d’essai, le temps de conditionnement, les exigences d’étalonnage du pH-mètre et la précision du résultat. Pour la couleur ou l’odeur, définissez la référence, les conditions d’éclairage ou d’évaluation et la variation admissible lorsque le jugement subjectif peut différer.
Conservez les longues instructions opératoires dans une méthode d’essai contrôlée ou une SOP et référencez dans la spécification son identifiant et sa version exacts. La spécification reste ainsi lisible tout en empêchant des modifications de méthode non documentées.
Distinguer les limites de libération des limites en fin de durée de conservation
Les critères de libération déterminent si un lot nouvellement fabriqué peut être mis en distribution. Les critères applicables pendant la durée de conservation déterminent si le produit reste acceptable pendant toute la période de stockage étayée par les données. Les deux ensembles peuvent être identiques, mais cela doit résulter des données et non d’une hypothèse.
Par exemple, une dérive de viscosité acceptable en fin de durée de conservation peut néanmoins être trop éloignée de la plage normale de libération et signaler un problème de fabrication sur un lot récent. À l’inverse, une plage de libération ne doit pas être si étroite qu’un vieillissement normal et sûr soit considéré comme un échec. Reliez la spécification au programme d’essais de stabilité cosmétique qui justifie la durée de conservation et les conditions de stockage.
Quels essais relèvent de la libération de lot ou de la validation du produit ?
Les essais de libération de routine et la validation du développement répondent à des questions différentes. Un essai de lot vérifie si ce lot respecte les critères approuvés. Une étude de validation ou de qualification vérifie si la formule, le système de conservation, l’emballage, l’allégation ou le procédé fonctionne comme prévu dans le temps ou dans des conditions définies.
| Type de contrôle | Exemples courants | Moment habituel | Rôle de la spécification |
|---|---|---|---|
| Libération de lot de routine | Identité, aspect, odeur, couleur, pH, viscosité ou densité propre au produit, quantité de remplissage, contrôles de l’emballage et du codage, et contrôles microbiologiques fondés sur le risque | Chaque lot ou selon une fréquence d’échantillonnage approuvée | Indiquer l’essai, la méthode, le plan d’échantillonnage, la limite et la responsabilité de libération |
| Développement ou qualification | Stabilité, compatibilité de l’emballage, challenge test du système de conservation, simulation de transport, validation du procédé ou évaluation du passage à l’échelle | Avant le lancement et après toute modification pertinente | Référencer le protocole ou rapport approuvé et préciser quelles conclusions étayent les limites de libération |
| Périodique ou surveillance | Surveillance microbiologique sélectionnée pour les produits documentés comme étant à faible risque, examen d’échantillons conservés, revue des tendances, vérification périodique ou contrôles liés aux fournisseurs | À un intervalle justifié | Indiquer la fréquence approuvée ou renvoyer au plan qualité applicable |
| Justification des allégations | Données instrumentales, cliniques, issues d’études consommateurs, SPF, résistance à l’eau ou autres données propres à l’allégation | Avant l’utilisation de l’allégation et lorsque des modifications peuvent affecter sa pertinence | Référencer le dossier de justification ; ne pas laisser entendre que chaque étude d’allégation est un essai de libération de routine |
Le challenge test du système de conservation évalue la capacité d’une formule à résister à une contamination microbienne introduite selon la méthode choisie ; il n’est généralement pas répété comme seul essai de libération pour chaque lot. Le guide du challenge test du système de conservation explique son rôle pendant le développement. La compatibilité de l’emballage et la stabilité sont également des études ; elles ne remplacent pas des critères d’acceptation clairs pour un lot fraîchement fabriqué.
Le plan microbiologique doit rester fondé sur le risque. L’activité de l’eau, le type de formule, les contrôles de fabrication, l’emballage, les utilisateurs prévus, la zone d’application et les attentes du marché peuvent modifier le programme approprié. Même lorsqu’un produit n’est pas testé à chaque lot, le risque doit rester maîtrisé au moyen d’une évaluation documentée, d’une stratégie de surveillance et d’une décision de libération.
Spécification, COA, formule maîtresse et TDS : quelles différences ?
Ces documents fonctionnent ensemble, mais chacun répond à une question différente :
- Spécification du produit fini : que faut-il tester ou contrôler, selon quelle méthode, et quel résultat est acceptable ?
- Certificat d’analyse (COA) : quels résultats ont été obtenus pour le lot ou l’échantillon identifié, et sont-ils conformes à la spécification ?
- Formule maîtresse ou instruction de fabrication : quelles matières, quantités, équipements, paramètres de procédé et étapes de fabrication sont autorisés ?
- Fiche technique (TDS) : quelles sont les propriétés typiques, la description, l’utilisation ou les caractéristiques techniques générales du produit, par opposition aux résultats propres à un lot ?
- Dossier de fabrication du lot : que s’est-il réellement passé pendant la production, notamment les matières, les quantités, les observations de procédé, les rendements, les contrôles, les écarts et les approbations ?
Un COA ne doit pas introduire de nouvelles limites absentes de la spécification approuvée. Une TDS ne doit pas servir de preuve qu’un lot donné a réussi les contrôles. Le guide ZICAIL sur les documents COA, SDS et TDS explique la portée probante de chaque document.
Comment une spécification encadre la libération des lots
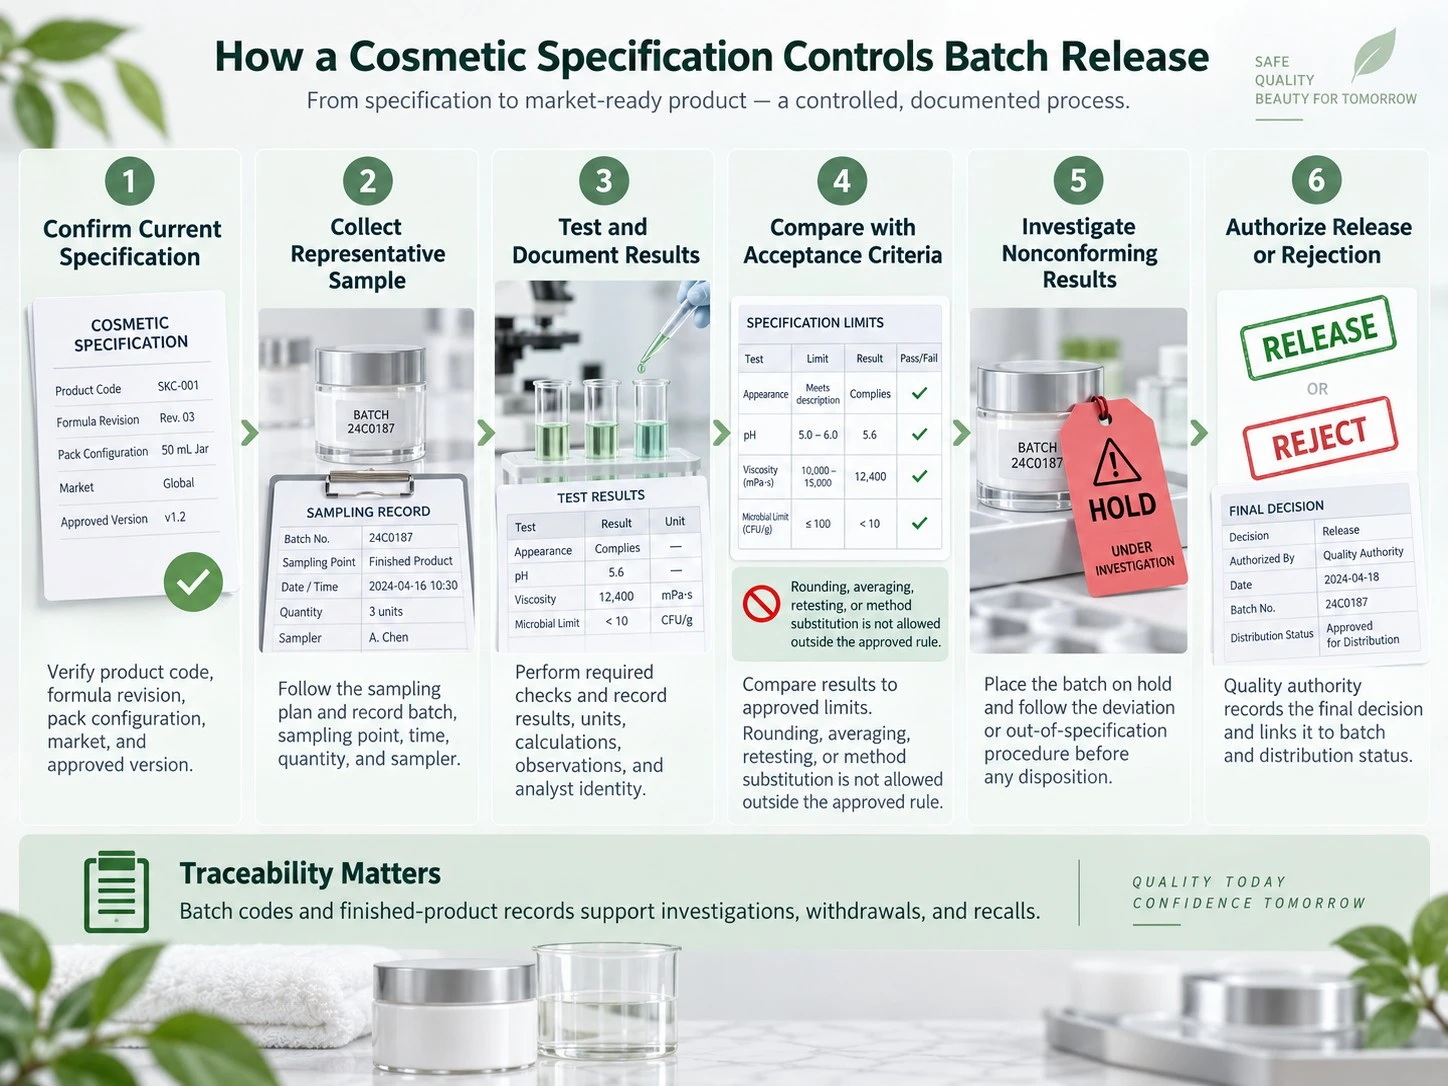
La procédure de libération doit permettre de retracer la décision, depuis l’échantillon jusqu’à l’autorisation :
- Confirmez la version du document. Vérifiez le code produit, la révision de formule, la configuration d’emballage, le marché et la spécification approuvée en vigueur.
- Prélevez un échantillon représentatif. Suivez le plan d’échantillonnage approuvé et consignez le lot, le point de prélèvement, l’heure, la quantité et l’identité du préleveur.
- Effectuez et documentez chaque contrôle requis. Utilisez la méthode référencée et consignez les résultats réels, les unités, les calculs, les observations et l’identité de l’analyste.
- Comparez les résultats aux critères d’acceptation. N’arrondissez pas, ne faites pas de moyenne, ne répétez pas l’essai et ne remplacez pas la méthode en dehors des règles approuvées.
- Enquêtez sur les résultats non conformes. Placez le lot en attente et suivez la procédure maîtrisée applicable aux résultats hors spécifications (OOS) ou aux écarts avant toute décision.
- Autorisez la libération ou le rejet. Le responsable qualité habilité consigne la décision et la relie au lot ainsi qu’au statut de distribution.
Les enregistrements des codes de lot et de produit fini facilitent les investigations, les retraits et les rappels. Reliez la spécification au système décrit dans le guide des codes de lot cosmétiques et de la traçabilité, plutôt que de traiter le codage comme un simple contrôle d’impression.
Erreurs fréquentes dans les spécifications de produit fini
- Utiliser un vocabulaire sensoriel vague : « normal », « agréable » ou « standard » est difficile à reproduire sans référence approuvée ni descripteur plus précis.
- Indiquer une plage sans conditions d’essai : un changement de méthode peut créer l’apparence d’une dérive du lot alors que le produit n’a pas changé.
- Copier des limites microbiologiques génériques : les critères doivent refléter le risque du produit, la zone d’application, les utilisateurs et le marché cible.
- Prendre un seul résultat de prototype comme plage cible : un seul point de données ne définit ni la variation normale du procédé ni le comportement pendant la durée de conservation.
- Ne tester que le vrac : un vrac conforme ne confirme ni la précision du remplissage, ni l’intégrité de l’emballage, ni le débit de la pompe, ni le codage, ni l’identité du visuel.
- Reporter toutes les études de développement sur chaque COA : les études de stabilité et de compatibilité ainsi que les essais de challenge et de justification des allégations étayent généralement la stratégie de contrôle ; elles ne produisent pas nécessairement un nouveau résultat pour chaque lot.
- Laisser diverger le COA et la spécification : les noms d’essais, les méthodes, les unités, les limites et le statut de révision doivent correspondre.
- Modifier la formule ou l’emballage sans évaluation d’impact : un nouveau parfum, une nouvelle concentration de conservateur, un nouveau fournisseur, un nouveau flacon, une nouvelle pompe ou un nouveau volume de remplissage peut affecter les limites pertinentes ou les données justificatives.
- Ne pas définir l’autorité de libération : une responsabilité documentée doit être attribuée pour la mise en attente, la libération, le rejet, l’approbation des écarts et la maîtrise des modifications.
Élaborer une spécification produit maîtrisée avec ZICAIL
Un projet en marque blanche peut passer à la définition de sa spécification lorsque le format du produit, la révision de formule, les marchés cibles, les allégations, la configuration d’emballage, la durée de conservation prévue et les essais justificatifs nécessaires sont définis. ZICAIL fournit un accompagnement en R&D, production et contrôle qualité couvrant la préparation des échantillons, la coordination de la fabrication, l’inspection et le suivi qualité.
Préparez votre cahier des charges produit, les marchés cibles, les plans d’emballage ou les détails des composants, les allégations requises, les échantillons de référence et les éventuelles normes propres aux distributeurs. Puis contactez ZICAIL afin d’examiner le périmètre du projet et de déterminer les rubriques de la spécification ainsi que les documents justificatifs sur lesquels il faut s’accorder avant la production.


