

Uma especificação de produto acabado transforma o briefing do produto em um padrão controlado para liberação. Sem ela, marca e fabricante podem concordar que um creme deve ser “liso”, “estável” ou “dentro da faixa de pH”, mas ainda assim adotar métodos, condições ou critérios de aprovação/reprovação diferentes.
Uma especificação útil não é um material de marketing nem uma coleção de números arbitrários. Ela reúne evidências de desenvolvimento, capacidade do processo, segurança, desempenho da embalagem e requisitos de mercado em um único padrão de liberação com controle de versão.
O que é uma especificação de produto cosmético acabado?
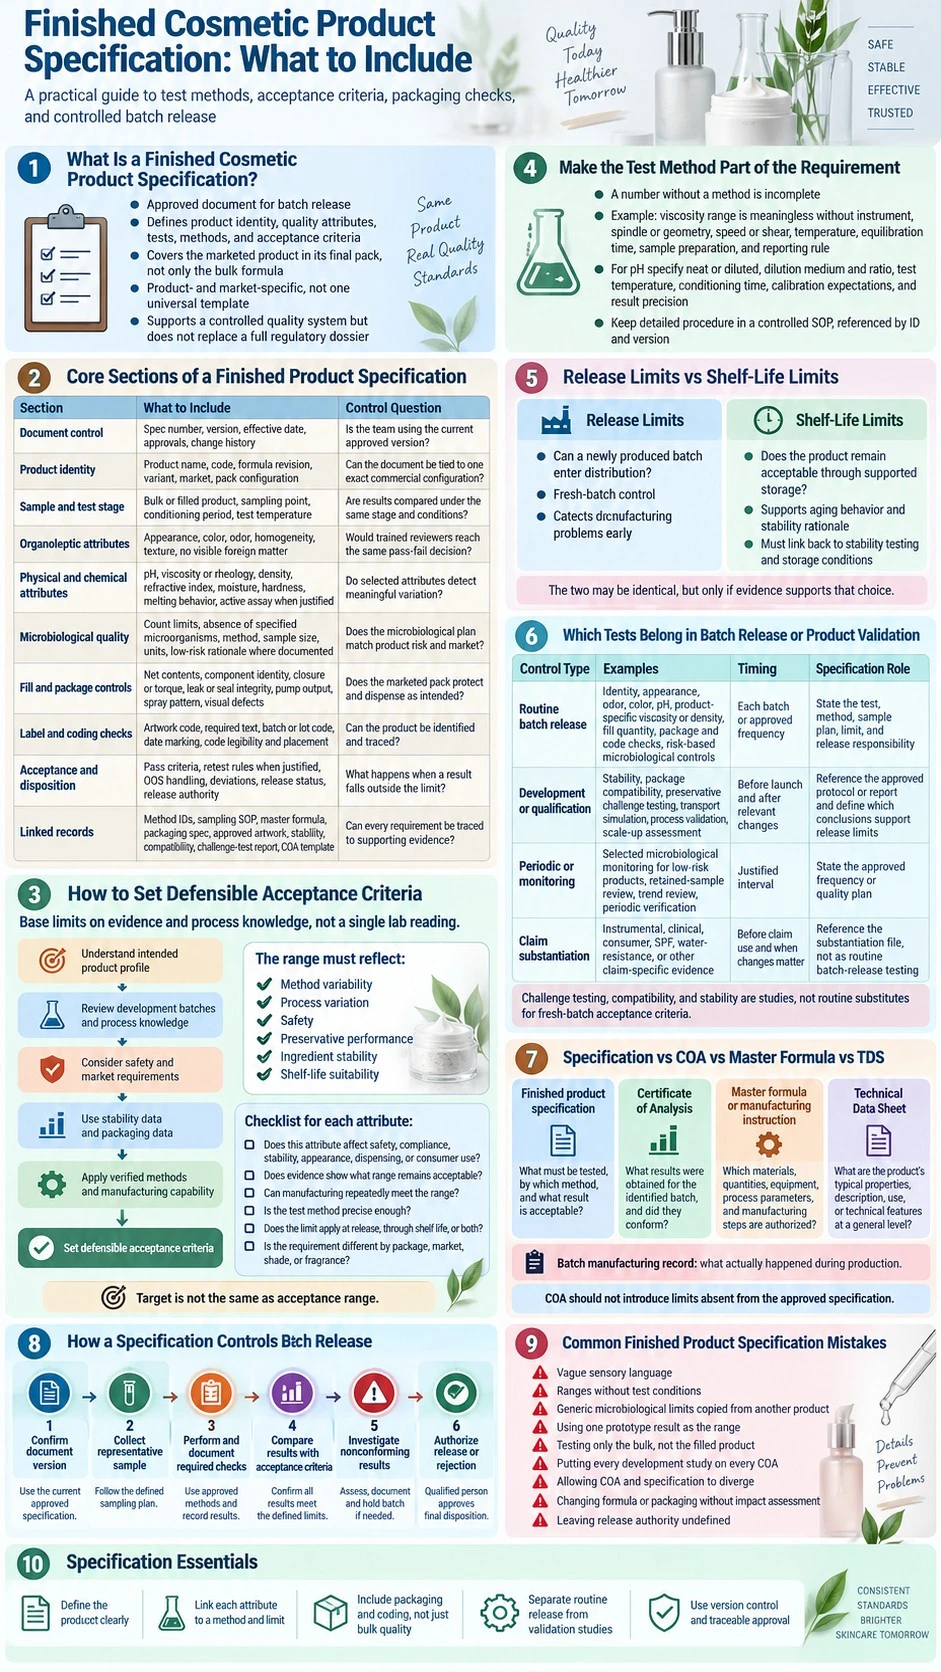
Uma especificação de produto cosmético acabado é um documento aprovado que reúne a identificação, os atributos de qualidade, os ensaios, os métodos e os critérios de aceitação usados para determinar se um lote produzido está apto para liberação. O documento pode diferenciar requisitos do produto a granel e do produto envasado, mas “produto acabado” deve, em última análise, referir-se ao produto apresentado em seu sistema de embalagem e fechamento previsto.
As orientações de Boas Práticas de Fabricação (GMP) para cosméticos abrangem produção, controle, armazenamento e expedição de produtos cosméticos. [2] A lista de verificação de inspeção de GMP para cosméticos da FDA também prevê que os registros do produto acabado documentem amostragem, controles laboratoriais individuais, resultados de ensaios e status de controle. [1] Essas fontes sustentam um sistema de qualidade controlado, mas não fornecem um modelo universal de especificação nem um único conjunto de limites para todos os cosméticos.
A especificação deve, portanto, ser específica para o produto e o mercado. Um bálsamo com baixo teor de água, uma bruma facial, um sérum para a área dos olhos e um limpador com enxágue apresentam riscos, ensaios relevantes, funções da embalagem e faixas aceitáveis diferentes.
Não confunda uma especificação de liberação com um dossiê regulatório completo. Para um cosmético na UE, o relatório de segurança considera composição, características físicas e químicas, estabilidade, qualidade microbiológica, resultados do teste de desafio, impurezas e características relevantes da embalagem. [5] A especificação do produto acabado pode fazer referência às evidências desse trabalho, mas não substitui o Relatório de Segurança do Produto Cosmético nem o Dossiê de Informações do Produto.
Seções essenciais de uma especificação de produto cosmético acabado
A tabela abaixo é uma estrutura prática, não um formulário legal universal. Inclua um campo somente quando ele identificar o produto, controlar um risco relevante, sustentar a liberação ou preservar a rastreabilidade.
| Seção da especificação | O que incluir | Pergunta prática de controle |
|---|---|---|
| Controle de documentos | Número da especificação, versão, data de vigência, controle de páginas, elaborado por, revisado por, aprovado por e histórico de alterações | A equipe está usando a versão aprovada vigente? |
| Identidade do produto | Nome da marca ou do projeto, nome do produto, código interno, código e revisão da fórmula, variante de cor ou fragrância, categoria do produto, mercado de destino e configuração da embalagem | É possível relacionar o documento de forma inequívoca a uma configuração comercial específica? |
| Amostra e etapa de ensaio | Produto a granel ou envasado, local de amostragem, período de condicionamento após a fabricação, temperatura do ensaio, quantidade da amostra e condição de armazenamento antes do ensaio | Os resultados estão sendo comparados na mesma etapa de produção e nas mesmas condições? |
| Atributos organolépticos | Aparência, cor, odor, homogeneidade, textura e ausência de matéria estranha visível, com uma referência aprovada quando útil | Um avaliador treinado chegaria à mesma decisão de aprovação ou reprovação? |
| Atributos físicos e químicos | Parâmetros relevantes para o produto, como pH, viscosidade ou reologia, densidade ou massa específica, índice de refração, umidade, dureza, comportamento de fusão ou teor do ativo, quando justificável | Os atributos selecionados detectam variações relevantes da fórmula ou do processo? |
| Qualidade microbiológica | Limites de contagem aplicáveis, ausência de microrganismos especificados, método de ensaio, tamanho da amostra, unidades e qualquer justificativa documentada de baixo risco | O plano microbiológico é adequado ao produto, ao usuário, à área de aplicação e ao mercado? |
| Controles de envase e embalagem | Conteúdo líquido ou peso de envase, identificação dos componentes, verificação do fechamento ou do torque, integridade contra vazamento ou da vedação, volume dispensado pela bomba, padrão de pulverização, encaixe do wiper, defeitos visuais e dimensões críticas quando relevantes | A embalagem final protege o produto e permite sua dispensação conforme previsto? |
| Verificações de rótulo e codificação | Código da arte ou do rótulo, verificação dos textos obrigatórios, formato do código de lote, marcação de data quando aplicável, legibilidade e posição do código | O produto pode ser identificado, rastreado e conferido em relação à arte aprovada? |
| Aceitação e decisão sobre o lote | Critérios de aprovação, regras de reteste quando cientificamente justificadas, tratamento de resultados fora de especificação, referência de desvio, status de liberação e autoridade de liberação | O que acontece quando um resultado fica fora do limite aprovado? |
| Registros vinculados | IDs dos métodos de ensaio, POP de amostragem, fórmula mestra, especificação da embalagem, arte aprovada, protocolo ou relatório de estabilidade, relatório de compatibilidade, relatório de teste de desafio e modelo de COA | Um auditor consegue rastrear cada requisito até o método aplicável ou a evidência que o fundamenta? |
Os critérios microbiológicos não devem ser copiados indiscriminadamente de outro produto. A ISO 17516 é uma referência para avaliar a qualidade microbiológica de cosméticos, enquanto produtos de baixo risco podem seguir uma abordagem documentada baseada em risco, em vez de serem submetidos automaticamente a testes rotineiros. [3] A ISO 29621 fornece orientação para identificar produtos acabados que apresentam baixo risco microbiológico. [4] Produtos usados ao redor dos olhos, em mucosas, pele lesionada ou por usuários especialmente vulneráveis podem exigir controles mais rigorosos. [5]
A embalagem deve fazer parte da especificação quando afetar a identidade, a proteção, a quantidade dispensada, o risco de vazamento ou a rastreabilidade. Os testes de compatibilidade da embalagem realizados durante o desenvolvimento devem fundamentar essas verificações da embalagem final, e não ser reduzidos a uma inspeção visual no dia da liberação.
Como definir critérios de aceitação tecnicamente justificáveis
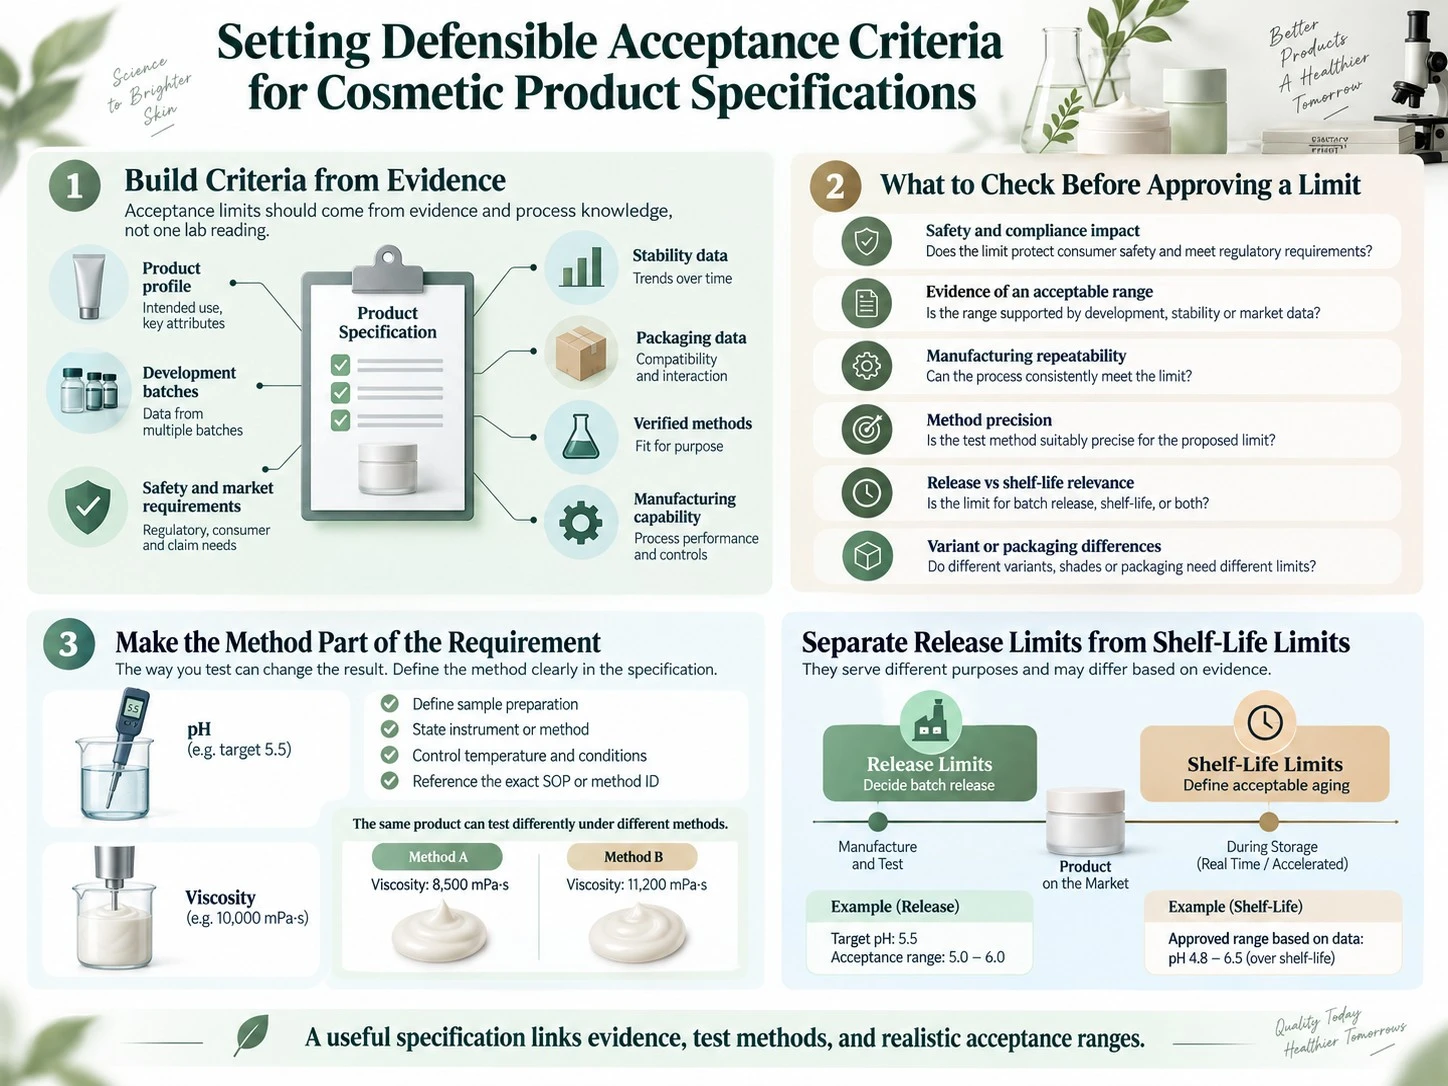
Os critérios de aceitação devem se basear em evidências e no conhecimento do processo, e não em uma única leitura de laboratório. Parta do perfil-alvo do produto, dos lotes de desenvolvimento, dos requisitos de segurança e de mercado, dos dados de estabilidade e embalagem, dos métodos verificados e da capacidade de fabricação demonstrada.
Um valor-alvo e uma faixa de aceitação não são a mesma coisa. O formulador pode ter como alvo pH 5,5, enquanto a faixa de liberação aprovada considera a variabilidade do método, a variação do processo, a segurança, o desempenho do sistema conservante, a estabilidade dos ingredientes e a faixa comprovadamente adequada ao longo da vida útil. A faixa mais ampla que o processo consegue produzir de forma consistente não é automaticamente a faixa correta, e uma faixa irrealisticamente estreita gera reprovações evitáveis sem melhorar a qualidade.
Use estas verificações antes de aprovar qualquer limite numérico:
- Esse atributo altera a segurança, a conformidade, a estabilidade, a aparência, a dispensação ou o uso do produto pelo consumidor?
- As evidências de desenvolvimento ou estabilidade mostram qual faixa permanece aceitável?
- O processo de fabricação consegue cumprir repetidamente a faixa proposta?
- O método de medição é preciso o suficiente para distinguir uma mudança real da variação do ensaio?
- O limite se aplica na liberação, durante toda a vida útil ou em ambos os momentos?
- O requisito muda para um novo formato de embalagem, mercado, tonalidade ou variante de fragrância?
Inclua o método de ensaio no próprio requisito
Um número sem método é incompleto. “Viscosidade: 20.000–30.000 cP” é ambíguo se o documento não identificar também o instrumento ou método, o rotor ou a geometria, a velocidade ou condição de cisalhamento, a temperatura, o tempo de estabilização, o preparo da amostra e a regra de registro do resultado. O mesmo produto pode apresentar leituras de viscosidade significativamente diferentes em condições distintas.
O mesmo princípio vale para o pH. Informe se a amostra é testada sem diluição ou diluída, o meio e a proporção de diluição quando aplicável, a temperatura do ensaio, o tempo de condicionamento, os requisitos de calibração do medidor e a precisão do resultado. Para cor ou odor, defina a referência, a iluminação ou condição de avaliação e a variação permitida quando o julgamento subjetivo puder divergir.
Mantenha os detalhes procedimentais extensos em um método de ensaio controlado ou POP e faça referência ao ID e à versão exatos na especificação. Isso mantém a especificação legível e evita alterações de método sem documentação.
Separe os limites de liberação dos limites ao longo do prazo de validade
Os critérios de liberação determinam se um lote recém-produzido pode entrar em distribuição. Os critérios de prazo de validade determinam se o produto permanece aceitável durante o período de armazenamento sustentado por dados. Os dois conjuntos podem ser idênticos, mas essa decisão deve se basear em evidências, e não em uma suposição.
Por exemplo, uma variação de viscosidade aceitável no fim do prazo de validade ainda pode estar distante demais da faixa normal de liberação e indicar um problema de fabricação em um lote recém-produzido. Por outro lado, a faixa de liberação não deve ser tão estreita que o envelhecimento normal e seguro seja tratado como falha. Vincule a especificação ao programa de testes de estabilidade de cosméticos que fundamenta o prazo de validade e as condições de armazenamento.
Quais testes pertencem à liberação do lote ou à validação do produto?
Os testes rotineiros de liberação e a validação realizada durante o desenvolvimento respondem a perguntas diferentes. Um ensaio de lote verifica se aquele lote atende aos critérios aprovados. Um estudo de validação ou qualificação verifica se a fórmula, o sistema conservante, a embalagem, a alegação ou o processo mantém o desempenho esperado ao longo do tempo ou sob condições definidas.
| Tipo de controle | Exemplos típicos | Momento habitual | O que a especificação deve estabelecer |
|---|---|---|---|
| Liberação rotineira do lote | Identidade, aparência, odor, cor, pH, viscosidade ou densidade específica do produto, quantidade de envase, verificações de embalagem e código e controles microbiológicos baseados em risco | Cada lote ou uma frequência de amostragem aprovada | Definir o ensaio, o método, o plano de amostragem, o limite e a responsabilidade pela liberação |
| Desenvolvimento ou qualificação | Estabilidade, compatibilidade da embalagem, teste de desafio do sistema conservante, simulação de transporte, validação do processo ou avaliação do escalonamento de produção | Antes do lançamento e após alterações relevantes | Referenciar o protocolo ou relatório aprovado e definir quais conclusões sustentam os limites de liberação |
| Periódico ou de monitoramento | Monitoramento microbiológico selecionado para produtos de baixo risco documentado, revisão de amostras de retenção, análise de tendências, verificação periódica ou controles aplicados conforme o fornecedor | Em um intervalo justificado | Definir a frequência aprovada ou remeter ao plano de qualidade aplicável |
| Comprovação de alegações | Evidências instrumentais, clínicas, de consumidores, de FPS, de resistência à água ou outras específicas da alegação | Antes de usar a alegação e quando alterações puderem afetar sua relevância | Referenciar o arquivo de comprovação; não dar a entender que todo estudo de alegação é um ensaio rotineiro de liberação de lote |
O teste de desafio do sistema conservante avalia se uma formulação consegue resistir à contaminação microbiana introduzida nas condições do método escolhido; normalmente, ele não é repetido como único ensaio de liberação de todos os lotes. O guia sobre teste de desafio do sistema conservante explica sua função no desenvolvimento. Compatibilidade da embalagem e estabilidade também são estudos e não substituem critérios claros de aceitação do lote recém-produzido.
O plano microbiológico deve permanecer baseado em risco. Atividade de água, tipo de fórmula, controles de fabricação, embalagem, usuários previstos, área de aplicação e expectativas do mercado podem exigir ajustes no programa aplicável. “Não testado em todos os lotes” ainda deve significar controle por meio de uma avaliação de risco documentada, uma estratégia de monitoramento e uma decisão de liberação.
Especificação vs. COA, fórmula mestra e TDS
Esses registros funcionam em conjunto, mas cada um responde a uma pergunta diferente:
- Especificação do produto acabado: O que deve ser testado ou verificado, por qual método e qual resultado é aceitável?
- Certificado de Análise: Quais resultados foram obtidos para o lote ou a amostra identificados e eles atenderam à especificação?
- Fórmula mestra ou instrução de fabricação: Quais materiais, quantidades, equipamentos, parâmetros de processo e etapas de fabricação estão autorizados?
- Ficha Técnica (TDS): Quais são as propriedades típicas, a descrição, o uso ou as características técnicas do produto em termos gerais, e não específicos de um lote?
- Registro de fabricação do lote: O que realmente ocorreu durante a produção, incluindo materiais, quantidades, observações do processo, rendimentos, verificações, desvios e aprovações?
Um COA não deve introduzir novos limites que não existam na especificação aprovada. Uma TDS não deve ser usada como prova de que um lote individual foi aprovado nos ensaios. O guia da ZICAIL sobre documentos COA, SDS e TDS explica o papel de cada arquivo como evidência.
Como uma especificação controla a liberação do lote
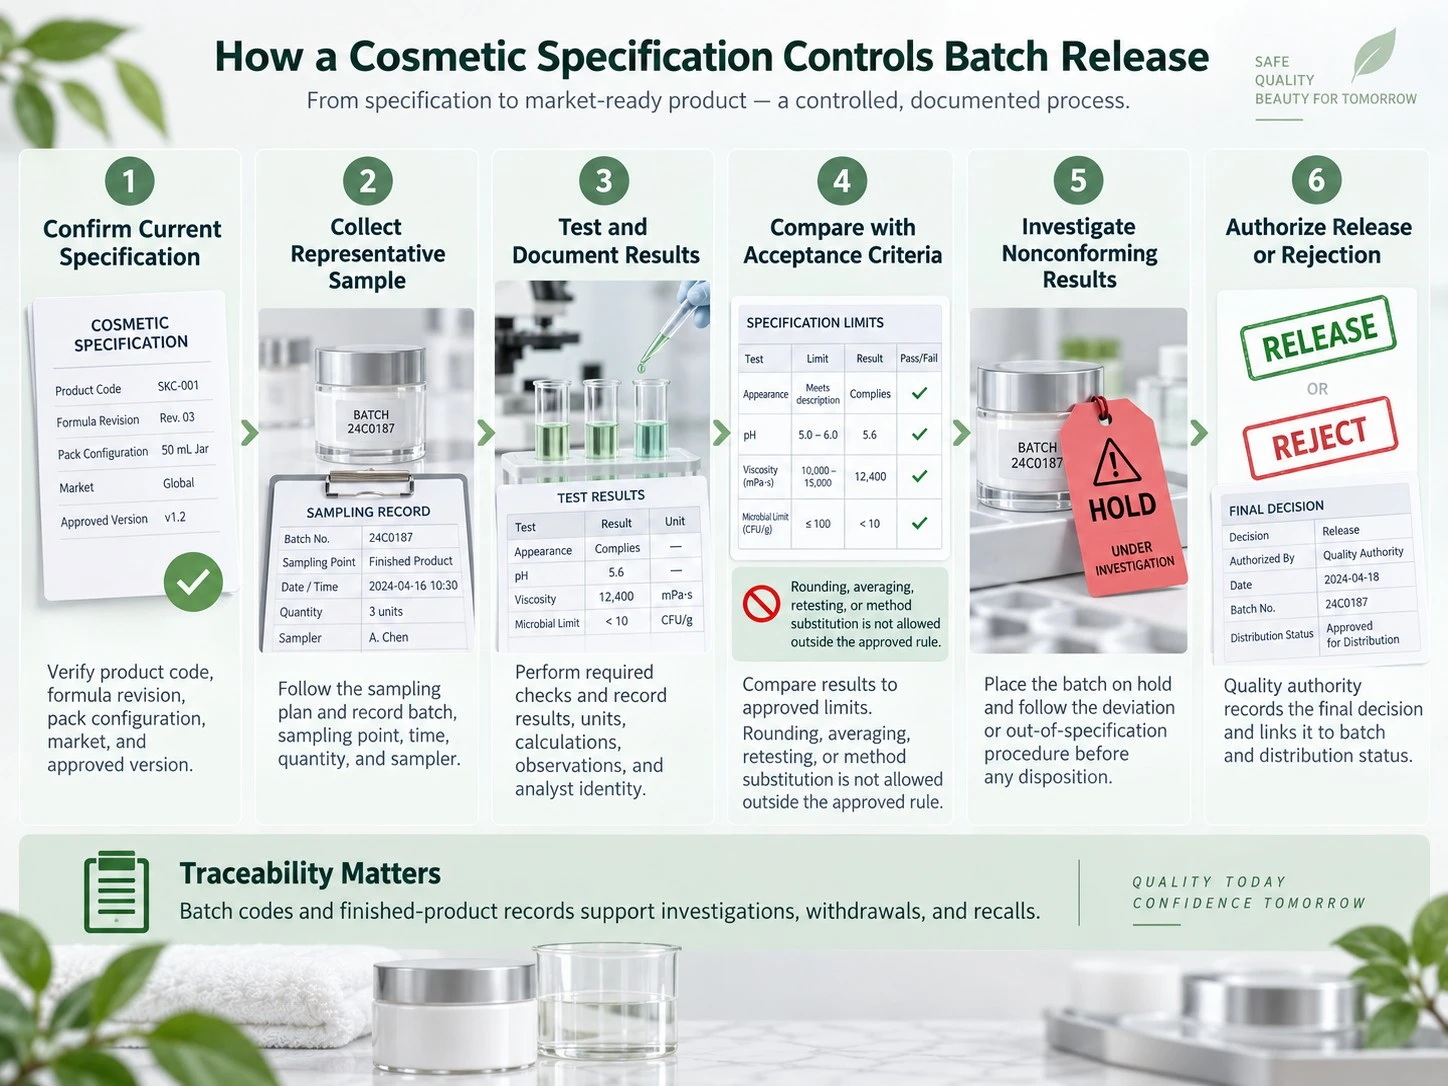
Um fluxo controlado de liberação deve permitir rastrear a decisão desde a amostra até a autorização:
- Confirme a versão do documento. Verifique o código do produto, a revisão da fórmula, a configuração da embalagem, o mercado e a especificação aprovada vigente.
- Colete uma amostra representativa. Siga o plano de amostragem aprovado e registre o lote, o ponto de amostragem, o horário, a quantidade e quem realizou a coleta.
- Execute e documente cada verificação exigida. Use o método referenciado e registre resultados reais, unidades, cálculos, observações e a identificação do analista.
- Compare os resultados com os critérios de aceitação. Não arredonde, tire médias, repita o ensaio ou substitua métodos fora das regras aprovadas.
- Investigue resultados não conformes. Coloque o lote em retenção e siga o procedimento controlado para resultados fora de especificação ou desvios antes de qualquer decisão sobre o lote.
- Autorize a liberação ou a rejeição. O responsável designado pela qualidade registra a decisão e a vincula ao lote e ao status de distribuição.
Os registros de códigos de lote e de produto acabado dão suporte a investigações, retiradas do mercado e recolhimentos. Mantenha a especificação vinculada ao sistema descrito no guia de códigos de lote de cosméticos e rastreabilidade de produtos, em vez de tratar a codificação apenas como uma verificação de impressão.
Erros comuns em especificações de produto acabado
- Usar linguagem sensorial vaga: “Normal”, “agradável” ou “padrão” é difícil de reproduzir sem uma referência aprovada ou uma descrição mais clara.
- Informar uma faixa sem as condições do ensaio: Mudanças no método podem criar uma aparente alteração do lote mesmo quando o produto não mudou.
- Copiar limites microbiológicos genéricos: Os critérios devem refletir o risco do produto, a área de aplicação, os usuários e o mercado-alvo.
- Tratar o resultado de um único protótipo como a faixa-alvo: Um único ponto de dados não define a variação normal do processo nem o comportamento ao longo do prazo de validade.
- Testar apenas o produto a granel: A aprovação do produto a granel não confirma a exatidão do envase, a integridade da embalagem, a vazão da bomba, a codificação nem a identidade da arte.
- Colocar todos os estudos de desenvolvimento em todos os COAs: Estudos de estabilidade, compatibilidade, desafio do sistema conservante e comprovação de alegações geralmente fundamentam a estratégia de controle, em vez de gerar um novo resultado para cada lote.
- Permitir divergência entre o COA e a especificação: Nomes dos ensaios, métodos, unidades, limites e status de revisão devem coincidir.
- Alterar a fórmula ou a embalagem sem avaliação de impacto: uma nova fragrância, concentração de conservante, fornecedor, frasco, bomba ou volume de envase pode afetar limites relevantes ou as evidências que sustentam esses controles.
- Deixar indefinida a autoridade de liberação: Deve haver responsabilidade documentada por retenção, liberação, rejeição, aprovação de desvios e controle de alterações.
Desenvolva uma especificação de produto controlada com a ZICAIL
Um projeto de marca própria está pronto para a elaboração da especificação quando estiverem definidos o formato do produto, a revisão da fórmula, os mercados-alvo, as alegações, a configuração da embalagem, o prazo de validade pretendido e os ensaios de comprovação necessários. A ZICAIL oferece apoio em P&D, produção e controle de qualidade na preparação de amostras, coordenação da fabricação, inspeção e acompanhamento da qualidade.
Prepare o briefing do produto, os mercados-alvo, os desenhos da embalagem ou detalhes dos componentes, as alegações exigidas, as amostras de referência e quaisquer padrões específicos do varejista. Depois, entre em contato com a ZICAIL para revisar o escopo do projeto e identificar quais campos da especificação e registros comprobatórios precisam ser acordados antes da produção.


