


Eine Kundenbeschwerde wird zum regulatorischen Problem, wenn eine Marke sie als isolierten Kundenservicefall behandelt. Ein Bericht kann zuerst bei einem Marktplatz, Händler, Vertriebspartner, Salon, Social-Media-Team, Auslandsbüro oder Auftragshersteller eingehen. Erkennt und leitet dieser Kanal gesundheitsbezogene Informationen nicht weiter, erfährt der rechtlich zuständige Akteur möglicherweise erst von einem schwerwiegenden Fall, nachdem die Meldefrist bereits begonnen hat.
Die Systeme in den USA und der EU unterscheiden sich bei Rollen, Schweregradkriterien, Meldestellen und Fristen. Beide verlangen jedoch eine eindeutige Produktidentifikation, die Sicherung der ursprünglichen Angaben, Nachverfolgung, Trendauswertung und die Verknüpfung mit Chargen- und Vertriebsunterlagen. Dieser Leitfaden behandelt gewöhnliche Kosmetika; Arzneimittel und Medizinprodukte können anderen Systemen unterliegen.
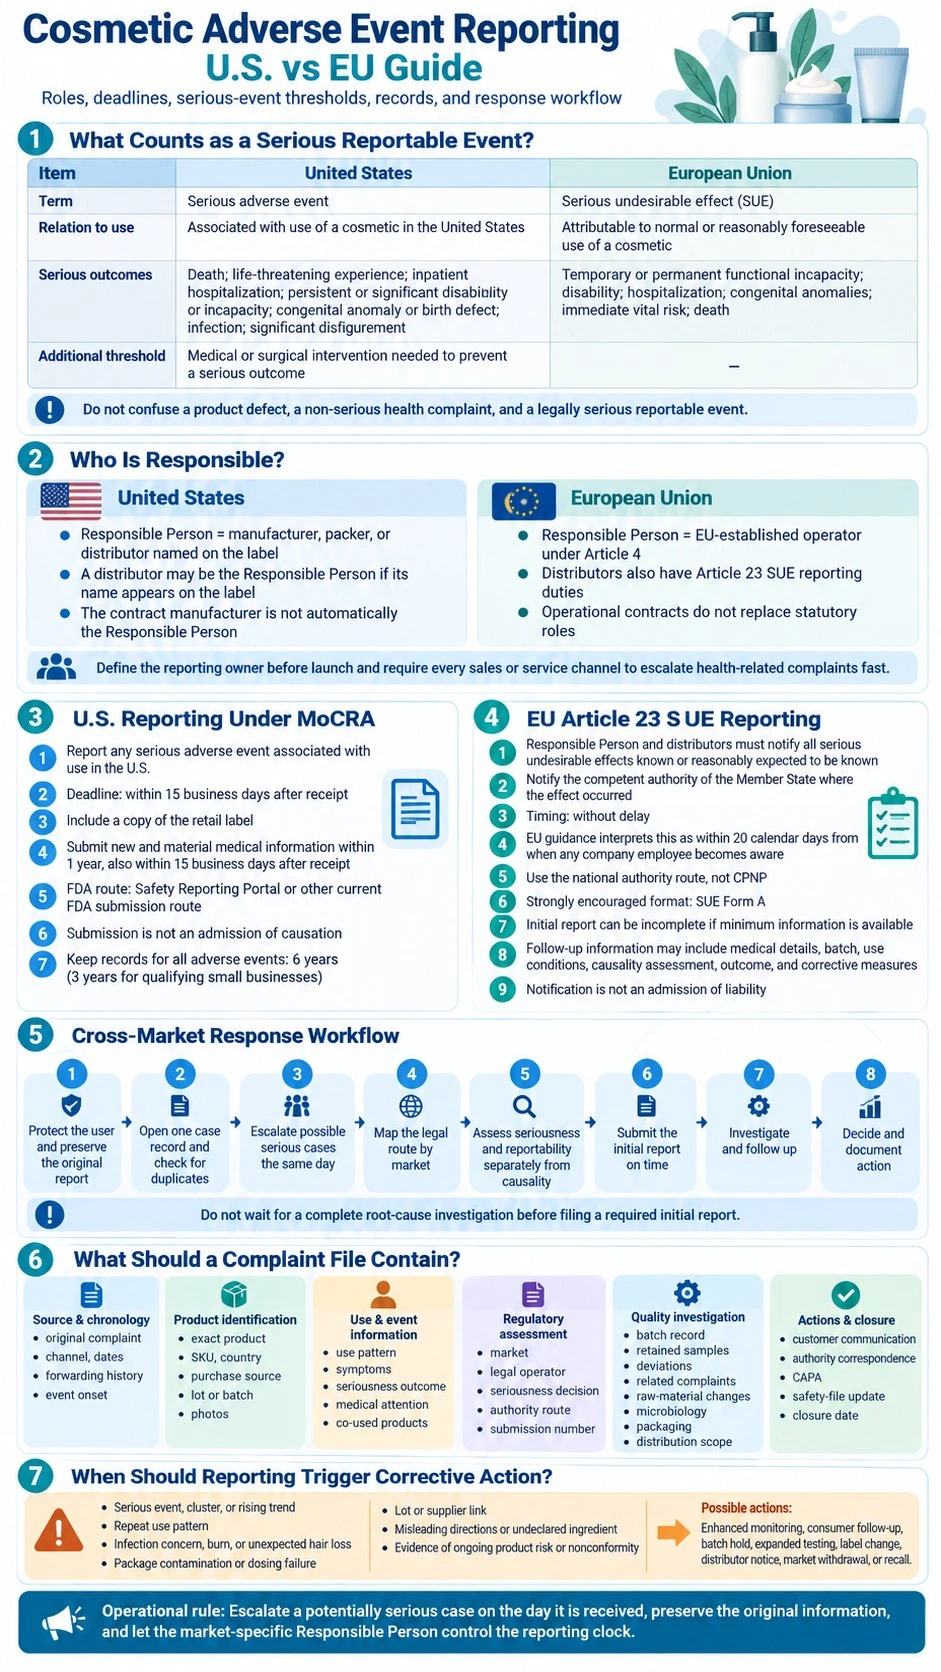
Was gilt als meldepflichtiges schwerwiegendes Ereignis bei Kosmetika?
Ein unerwünschtes Ereignis ist nicht dasselbe wie ein Produktmangel, und ein schwerwiegendes Ereignis ist nicht einfach eines, das alarmierend klingt. Unterscheiden Sie eine Qualitätsbeschwerde ohne gesundheitliche Auswirkung, ein nicht schwerwiegendes gesundheitliches Ereignis und einen Fall, der die jeweils geltenden gesetzlichen Schweregradkriterien erfüllt.
| Entscheidungsfeld | Vereinigte Staaten | Europäische Union |
|---|---|---|
| Regulatorischer Begriff | Schwerwiegendes unerwünschtes Ereignis | Ernste unerwünschte Wirkung (SUE) |
| Grundlegender Produktbezug | Mit der Verwendung eines Kosmetikprodukts in den Vereinigten Staaten verbunden | Eine unerwünschte Wirkung, die auf die normale oder vernünftigerweise vorhersehbare Verwendung eines Kosmetikprodukts zurückzuführen ist |
| Schwerwiegende Folgen | Tod, lebensbedrohliches Ereignis, stationäre Krankenhausaufnahme, anhaltende oder erhebliche Behinderung oder Funktionsunfähigkeit, angeborene Anomalie oder Geburtsfehler, Infektion oder erhebliche Entstellung | Vorübergehende oder dauerhafte Funktionsunfähigkeit, Behinderung, Krankenhausaufnahme, angeborene Anomalien, unmittelbare Lebensgefahr oder Tod |
| Zusätzliches Kriterium | Medizinischer oder chirurgischer Eingriff, der nach vernünftigem medizinischem Ermessen erforderlich ist, um eine der genannten schwerwiegenden Folgen zu verhindern | Die EU-Leitlinien verbinden die Bewertung des Schweregrads mit einer strukturierten Kausalitätsbewertung; Fälle dürfen nicht allein wegen unvollständiger Informationen zurückgehalten werden |
| Im Regelwerk ausdrücklich genannte kosmetikspezifische Beispiele | Eine erhebliche Entstellung kann schwere und anhaltende Hautausschläge, Verbrennungen zweiten oder dritten Grades, erheblichen Haarausfall oder anhaltende beziehungsweise erhebliche Veränderungen des Erscheinungsbilds umfassen | Die gesetzliche Definition orientiert sich an den Folgen und nicht an einer Liste kosmetischer Symptome |
Die US-Definition nennt ausdrücklich Infektionen und erhebliche Entstellungen sowie Eingriffe, die erforderlich sind, um eine schwerwiegende Folge zu verhindern.[1] Die EU-Definition umfasst vorübergehende Funktionsunfähigkeit und verwendet den Begriff „unmittelbare Lebensgefahr“.[3] Ein kurzzeitiger leichter Ausschlag kann eine dokumentationspflichtige Gesundheitsbeschwerde sein, ohne die Schwelle zur Schwere zu erreichen; eine Verbrennung mit Krankenhausaufnahme oder eine Reaktion mit anhaltender Funktionsunfähigkeit kann dagegen meldepflichtig sein.
Überlassen Sie die regulatorische Einstufung nicht den Kategorien des Kundenservice. Begriffe wie „Allergie“, „Verbrennung“, „Haarausfall“ oder „Infektion“ sollten klinische und regulatorische Rückfragen auslösen; entscheidend für den Schweregrad ist jedoch die tatsächliche Folge. Umgekehrt kann auch eine sachlich formulierte Beschwerde schwerwiegend sein, wenn sie eine Krankenhausaufnahme, Behinderung oder eine andere qualifizierende Folge beschreibt.
Wer ist für die Meldung unerwünschter Ereignisse verantwortlich?
Wer die gesetzliche Meldepflicht trägt, hängt vom Markt ab. Bestimmen Sie diesen Akteur vor der Markteinführung und verpflichten Sie anschließend jeden kundenbezogenen Partner, mögliche unerwünschte Ereignisse so schnell weiterzuleiten, dass sie innerhalb der geltenden Frist bewertet werden können.
| Verantwortung | Vereinigte Staaten | Europäische Union |
|---|---|---|
| Primär gesetzlich verantwortlicher Akteur | Verantwortliche Person: Hersteller, Abpacker oder Händler, dessen Name auf dem Kosmetiketikett erscheint | In der EU ansässige verantwortliche Person, die nach Artikel 4 benannt oder bestimmt ist |
| Rolle des Händlers | Ein Händler kann verantwortliche Person sein, wenn sein Name auf dem Etikett steht; andere Geschäftspartner benötigen weiterhin einen schnellen Eskalationsweg | Händler haben nach Artikel 23 eine eigene Pflicht, ihnen bekannte SUEs der Behörde am Ort des Auftretens zu melden |
| Rolle des Herstellers | Der Auftragshersteller ist nicht automatisch die verantwortliche Person, wenn auf dem Etikett ein anderes Unternehmen genannt ist | Ein außerhalb der EU ansässiger Hersteller ist nicht selbst die verantwortliche Person in der EU, sofern er nicht über die erforderliche Niederlassung in der EU und die entsprechende Rechtsgrundlage für diese Rolle verfügt |
| Operative Steuerung durch die Marke | Klären Sie, welche auf dem Etikett genannte Stelle Berichte entgegennimmt und FDA-Meldung, Nachverfolgung und Aufzeichnungen verantwortet | Legen Sie fest, wie Marke, EU-verantwortliche Person, Importeure und Händler Fälle, Bewertungen, Behördenkorrespondenz und Korrekturmaßnahmen austauschen |
In den Vereinigten Staaten bestimmt der Name auf dem Etikett die verantwortliche Person und nicht allein, wer die Bulk-Formulierung hergestellt hat.[1] In der EU sorgt die verantwortliche Person für die Einhaltung von Artikel 23; Händler sind jedoch ebenfalls ausdrücklich als meldepflichtige Akteure genannt.[3] Ein Dienstleistungsvertrag kann operative Aufgaben verteilen, darf die gesetzliche Rolle aber nicht verschleiern.
Private-Label-Verträge sollten Sicherheitskontakte, interne Weiterleitungsfristen, erforderliche Datenfelder, Vorgaben zu Übersetzung und Datenschutz sowie die Zuständigkeit für Aufzeichnungen, Untersuchung und Einreichung festlegen. Der Meldeweg muss Händler, Marktplätze, Kundenservice, Vertriebsteams, Distributoren und Hersteller abdecken.
Meldung unerwünschter Ereignisse bei Kosmetika in den USA nach MoCRA
Die verantwortliche Person in den USA muss jeden eingegangenen Bericht über ein schwerwiegendes unerwünschtes Ereignis einreichen, das mit der Verwendung eines von ihr hergestellten, verpackten oder vertriebenen Kosmetikprodukts in den Vereinigten Staaten verbunden ist. Die Meldung ist spätestens 15 Arbeitstage nach Eingang fällig; eine Kopie des Etiketts auf oder in der Verkaufsverpackung muss beigefügt werden.[2]
Erhält die verantwortliche Person innerhalb eines Jahres nach der ersten FDA-Meldung neue und wesentliche medizinische Informationen, müssen diese innerhalb von 15 Arbeitstagen nach Eingang nachgereicht werden.[2] Der Fall sollte daher auch nach der ersten Einreichung für Nachverfolgung offen bleiben.
Was muss der FDA übermittelt werden?
Die FDA ermöglicht derzeit elektronische Einreichungen über eine direkte Datenbank-zu-Datenbank-Übertragung oder das Safety Reporting Portal. Für eine Einreichung auf Papier wird Form FDA 3500A zusammen mit unterstützenden Informationen einschließlich relevanter Etikettenkopien über den angegebenen E-Mail- oder Postweg versandt. Die Behörde empfiehlt die elektronische Einreichung.[1]
Erfassen Sie Ereignisbeschreibung, Daten, Produktidentität, Anwendung, Folge, Angaben zur meldenden Person, verfügbare medizinische Informationen, Etikettenkopie und unterstützende Unterlagen, ohne die Schilderung der meldenden Person zu verändern. Trennen Sie gemeldete Tatsachen von der Bewertung des Unternehmens.
Die Einreichung ist kein Eingeständnis, dass das Kosmetikprodukt das Ereignis verursacht oder dazu beigetragen hat. Das Gesetz verlangt Meldungen im Zusammenhang mit der Verwendung und stellt ausdrücklich klar, dass die Einreichung nicht als Anerkennung eines Kausalzusammenhangs auszulegen ist.[2] Eine Marke kann daher eine noch nicht abgeschlossene Kausalitätsprüfung nicht als Grund nutzen, die Meldefrist zu versäumen.
Welche Aufzeichnungen muss die verantwortliche Person in den USA aufbewahren?
Die verantwortliche Person muss Unterlagen zu jedem Bericht über ein unerwünschtes Ereignis – nicht nur zu Berichten über schwerwiegende Ereignisse – sechs Jahre aufbewahren. Für ein Kleinunternehmen, das die Voraussetzungen erfüllt und die festgelegten Produktkategorien mit höherem Risiko weder herstellt noch verarbeitet, gilt eine Frist von drei Jahren. Die FDA kann bei einer Inspektion auf die vorgeschriebenen Unterlagen zu unerwünschten Ereignissen zugreifen.[2]
Bewahren Sie Originalkommunikation, Bewertungen, FDA-Einreichungen, Nachverfolgungsinformationen, Entscheidungen zu Duplikatfällen, Produkt- und Chargenidentifikation, Untersuchungsergebnisse und Korrekturmaßnahmen auf. US-Etiketten müssen außerdem eine inländische Anschrift, eine inländische Telefonnummer oder einen elektronischen Kontakt enthalten, über den die verantwortliche Person Berichte zu unerwünschten Ereignissen entgegennimmt.[2]
Für die umfassendere Zuordnung der US-Rollen, Anlagenregistrierung, Produktlistung, Sicherheitsbegründung und Kennzeichnungskontrollen nutzen Sie die MoCRA-Compliance-Checkliste von ZICAIL.
EU-Meldung ernster unerwünschter Wirkungen nach Artikel 23
Artikel 23 verpflichtet die verantwortliche Person in der EU und Händler, alle ernsten unerwünschten Wirkungen zu melden, die ihnen bekannt sind oder von denen vernünftigerweise anzunehmen ist, dass sie ihnen bekannt sind. Die Meldung geht an die zuständige Behörde des Mitgliedstaats, in dem die SUE aufgetreten ist, und muss das Produkt sowie etwaige ergriffene Korrekturmaßnahmen angeben.[3]
Dies ist keine CPNP-Einreichung. SUE-Meldungen laufen über die jeweilige nationale zuständige Behörde; Marken, die in mehreren Mitgliedstaaten verkaufen, benötigen daher eine aktuelle Übersicht der zuständigen Behörden und Formulare. Der ZICAIL-Leitfaden zur Kosmetik-Compliance in der EU erläutert die getrennten Rollen von verantwortlicher Person, CPSR, PIF und CPNP.
Wo und wann muss eine EU-SUE gemeldet werden?
Die Verordnung verlangt eine Meldung „unverzüglich“. Nach den Leitlinien der Europäischen Kommission bedeutet dies höchstens 20 Kalendertage ab dem Datum, an dem ein beliebiger Mitarbeiter des Unternehmens – unabhängig von Rolle oder Funktion – von der SUE Kenntnis erlangt.[4] Daher kann auch eine Händler-E-Mail an einen Vertriebsmitarbeiter für die Frist relevant sein, selbst wenn das Regulierungsteam sie erst später sieht.
Für Erst-, Folge- und Abschlussmeldungen durch eine verantwortliche Person oder einen Händler wird das SUE-Formular A ausdrücklich empfohlen.[4] Nach Eingang einer Meldung übermittelt die zuständige Behörde die Informationen an die anderen Mitgliedstaaten und, wenn die Erstmeldung von einem Händler stammt, an die verantwortliche Person.[3]
Welche Informationen werden für die erste EU-Meldung benötigt?
Die Erstmeldung sollte erfolgen, sobald drei Mindestelemente vorliegen: eine identifizierbare meldende Person; Art der mutmaßlichen ernsten unerwünschten Wirkung (SUE) und Datum ihres Beginns; sowie der Name des Kosmetikprodukts, der eine eindeutige Identifikation ermöglicht. Fehlen diese Angaben noch, sollte die meldende Stelle angemessene Anstrengungen unternehmen, sie zu beschaffen, und nach Vorliegen unverzüglich melden.[4]
Die anfängliche Falldokumentation kann unvollständig sein. In Folgemeldungen können medizinische Informationen, Produkt- und Chargendaten, Anwendungsbedingungen, Kausalitätsbewertung, Untersuchungsergebnisse, Ausgang und Korrekturmaßnahmen ergänzt werden. Nach den EU-Leitlinien sind alle SUEs zu melden, außer Fällen, die innerhalb der Meldefrist in der Kausalitätsbewertung als ausgeschlossen eingestuft wurden; die Meldung stellt kein Haftungsanerkenntnis dar.[4]
Informationen nach dem Inverkehrbringen fließen außerdem in das Produktsicherheitssystem ein. Der CPSR ist bei neuen relevanten Informationen aktuell zu halten; ernste oder wiederkehrende unerwünschte Wirkungen können daher eine Prüfung durch den Sicherheitsbewerter, Aktualisierungen des PIF, neue Warnhinweise oder andere Maßnahmen erfordern, statt lediglich in einer Beschwerdedatenbank zu verbleiben.[3]
Marktübergreifender Ablauf zur Bearbeitung kosmetischer unerwünschter Ereignisse
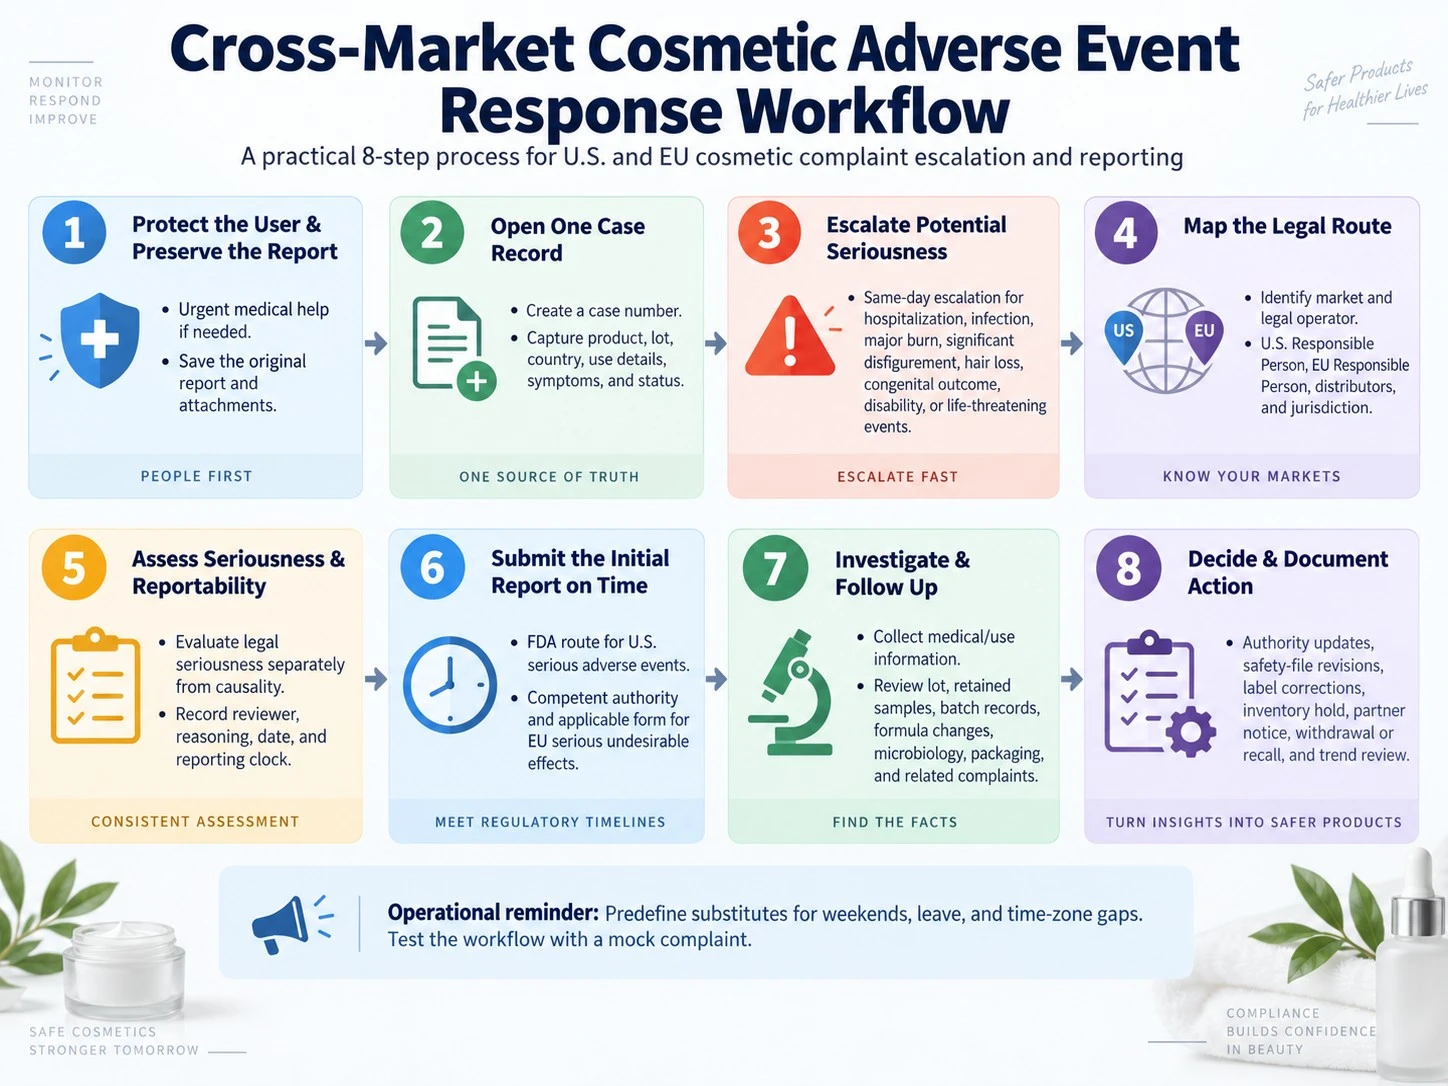
Ein globales Verfahren kann Eingang, Nachweise und Untersuchung steuern; die marktspezifisch gesetzlich verantwortliche Stelle muss jedoch über Meldepflicht, Einreichungsweg und Frist entscheiden.
- Nutzer schützen und Bericht sichern. Weisen Sie die meldende Person bei dringenden Symptomen auf angemessene medizinische Hilfe hin, ohne selbst eine Diagnose zu stellen. Speichern Sie die ursprüngliche Nachricht, Anhänge, Kontaktdaten, Datum, Uhrzeit, Kanal und den genauen Wortlaut.
- Einen Fall anlegen. Vergeben Sie eine eindeutige Fallnummer und prüfen Sie auf Duplikate. Dokumentieren Sie Produktname, SKU, Größe, Land, Bezugsquelle, Los- oder Chargencode, Anwendungsdaten, Anwendungsstelle, Menge und Häufigkeit, andere verwendete Produkte, Beginn des Ereignisses, Ausgang und aktuellen Status.
- Potenziell schwerwiegende Fälle sofort eskalieren. Leiten Sie Todesfälle, Krankenhausaufnahmen, lebensbedrohliche Ereignisse oder unmittelbare Lebensgefahr, Funktionsunfähigkeit, Behinderung, angeborene Anomalien, Infektionen, erhebliche Entstellungen, schwere anhaltende Hautausschläge, schwere Verbrennungen, erheblichen Haarausfall oder vorbeugende medizinische Eingriffe noch am selben Tag an die regulatorisch zuständige Stelle weiter.
- Gesetzlichen Meldeweg bestimmen. Prüfen Sie, wo das Ereignis auftrat, wie das Produkt regulatorisch eingestuft ist, welche verantwortliche Person auf dem US-Etikett genannt ist, wer in der EU verantwortliche Person ist, welche Händler beteiligt sind und welche weiteren Rechtsordnungen gelten. Gehen Sie nicht davon aus, dass eine Einreichung alle Märkte abdeckt.
- Schweregrad und Meldepflicht getrennt von der Kausalität bewerten. Wenden Sie die gesetzlichen Kriterien des Zielmarkts an. Dokumentieren Sie Begründung, Prüfer, Datum, Informationslücken und Beginn der Meldefrist. Verschieben Sie eine erforderliche Erstmeldung nicht, während Sie auf Chargenprüfungen oder eine abschließende medizinische Einschätzung warten.
- Erstmeldung fristgerecht einreichen. Nutzen Sie für ein schwerwiegendes unerwünschtes Ereignis in den USA den aktuellen FDA-Weg beziehungsweise für eine EU-SUE die zuständige Behörde und das einschlägige Formular. Bewahren Sie eine unveränderte Kopie der eingereichten Meldung, die Anhänge, die Bestätigung, die behördliche Fallnummer und die interne Fallnummer auf.
- Untersuchen und nachverfolgen. Fordern Sie relevante medizinische und Anwendungsinformationen an, ohne die meldende Person unter Druck zu setzen, identifizieren Sie die Charge, prüfen Sie Rückstellmuster und Chargenunterlagen, kontrollieren Sie Änderungen an Formulierung und Rohstoffen, bewerten Sie gegebenenfalls Mikrobiologie und Verpackung und suchen Sie nach ähnlichen Beschwerden.
- Maßnahmen festlegen und dokumentieren. Aktualisieren Sie die Behörde, wenn erforderlich, überarbeiten Sie gegebenenfalls CPSR oder andere Sicherheitsunterlagen, korrigieren Sie Kennzeichnung oder Anweisungen, sperren Sie betroffene Bestände, informieren Sie Partner, nehmen Sie Produkte zurück oder rufen Sie sie zurück, wenn dies begründet ist, und verfolgen Sie entsprechende Ereignistrends über Produkte und Märkte hinweg.
Legen Sie Vertretungen für Wochenenden, Urlaub und Zeitzonenlücken im Voraus fest. Eine Frist darf niemals davon abhängen, dass eine einzelne Person ein gemeinsames Postfach öffnet. Testen Sie den Ablauf mit einer simulierten Beschwerde und prüfen Sie, ob jeder Eingangskanal die regulatorisch zuständige Stelle erreicht.
Was sollte eine Beschwerdeakte zu einem Kosmetikprodukt enthalten?
Eine belastbare Akte hält fest, was gemeldet, ermittelt, entschieden und umgesetzt wurde. Führen Sie dabei folgende Unterlagengruppen:
- Quelle und Chronologie: ursprüngliche Beschwerde, Identität und Kontaktweg der meldenden Person, Eingangsdatum, Kenntnisdatum, interne Weiterleitung, Nachfassversuche und Beginn des Ereignisses.
- Produktidentifikation: genauer Produktname, SKU, Größe, Kennzeichnungsversion, Kaufkanal und -land, Los- oder Chargencode, gegebenenfalls Herstellungs- und Verfallsangaben sowie Produktfotos.
- Anwendungs- und Ereignisinformationen: vorgesehene und tatsächliche Anwendung, Anwendungsstelle, Menge und Häufigkeit, parallel verwendete Produkte, frühere Exposition, Symptome, schwerwiegende Folgen, medizinische Versorgung, Behandlung, Status und verfügbare Unterlagen.
- Regulatorische Bewertung: Markt, gesetzlich verantwortlicher Akteur, Schweregradentscheidung, gegebenenfalls Kausalitätsbewertung, Beginn der Meldefrist, Prüfer, Entscheidungsbegründung, Meldeweg zur zuständigen Behörde, Einreichungsnummer und Nachverfolgungspflichten.
- Qualitätsuntersuchung: Chargenprotokoll, Spezifikation und Freigabedaten des Fertigprodukts, Prüfung von Rückstellmustern, Abweichungen, Beschwerden zur selben Charge oder Formulierung, Rohstoffänderungen, mikrobiologische Nachweise, Beobachtungen zur Verpackung und Vertriebsumfang.
- Maßnahmen und Abschluss: Kundenkommunikation, Behördenkorrespondenz, Mitteilungen an Händler oder Hersteller, Bestandssperre, Korrektur, Entscheidung über Rücknahme oder Rückruf, Aktualisierung von CPSR oder Sicherheitsakte, CAPA, Trendcode, Freigaben und Abschlussdatum.
Die Chargenidentität verknüpft einen Gesundheitsbericht mit Produktions- und Vertriebsnachweisen. Der ZICAIL-Leitfaden zu Chargencodes und Rückverfolgbarkeit bei Kosmetika erläutert diese Verbindung; der Leitfaden zu Herstellerunterlagen hilft Marken festzulegen, welche Unterlagen auch nach der Markteinführung verfügbar bleiben müssen.
Wann sollte eine Meldung Korrekturmaßnahmen auslösen?
Eine regulatorische Meldung und eine Rückrufentscheidung beantworten unterschiedliche Fragen. Bei der Meldung geht es darum, ob das Ereignis eine gesetzliche Meldeschwelle erreicht. Bei Korrekturmaßnahmen geht es darum, was die verfügbaren Nachweise über fortbestehendes Produktrisiko, Nichtkonformität, Vertriebsumfang und die zum Schutz der Nutzer erforderlichen Kontrollen aussagen.
Eskalieren Sie über die Bearbeitung des Einzelfalls hinaus bei einem schwerwiegenden Ereignis, einer Fallhäufung oder einem zunehmenden Trend, wiederkehrenden Anwendungsmustern, Infektionsverdacht, Verbrennungen, unerwartetem Haarausfall, Verpackungskontamination oder Dosierungsfehlern, einem Chargen- oder Lieferantenbezug, irreführenden Anweisungen, nicht deklarierten Inhaltsstoffen oder Hinweisen darauf, dass das freigegebene Produkt nicht mehr seiner Sicherheitsgrundlage entspricht. Setzen Sie den Vertrieb nicht allein deshalb fort, weil die Kausalität noch nicht abschließend bewertet ist, wenn belastbare Hinweise auf ein wesentliches Risiko vorliegen.
Die Prüfung kann zu der Entscheidung führen, keine produktbezogene Maßnahme zu ergreifen, die Überwachung zu verstärken, Verbraucher nachzuverfolgen, eine Charge zu sperren, zusätzliche Prüfungen durchzuführen, Kennzeichnung oder Anweisungen zu ändern, Händler zu informieren, das Produkt vom Markt zu nehmen oder zurückzurufen. Nach EU-Recht muss eine verantwortliche Person, die ein Produkt für nicht konform hält, je nach Fall Korrekturmaßnahmen, Rücknahme oder Rückruf veranlassen und die Behörden unverzüglich informieren, wenn das Produkt ein Risiko für die menschliche Gesundheit darstellt.[3] In den Vereinigten Staaten verfügt die FDA in bestimmten Situationen mit schwerwiegendem Risiko über eine gesetzliche Rückrufbefugnis, wenn die verantwortliche Person nicht freiwillig handelt.[5]
Untersuchungsprüfungen sollten eine klar definierte Fallfrage beantworten. Ziehen Sie bei der Planung von Nachweisen zu Stabilität, Mikrobiologie, Kompatibilität, Sicherheit oder Produktaussagen den ZICAIL-Leitfaden zur Prüfung von Hautpflegeprodukten heran; das fallspezifische Protokoll legen qualifizierte regulatorische und technische Prüfer fest.
Verankern Sie Pflichten nach der Markteinführung in Ihrem ZICAIL-Projekt
ZICAIL kann bei einem Private-Label- oder kundenspezifischen Hautpflegeprojekt die Identifikation der Formulierung, Herstellungs- und Chargenunterlagen, Spezifikationen des Fertigprodukts, Qualitätskontrolldaten, Prüfkoordination, Verpackungsinformationen und Dokumentenübergabe besprechen. Die Marke muss die jeweils gesetzlich verantwortlichen Akteure benennen und ihre Verfahren für Beschwerden, Meldungen, Sicherheit und Korrekturmaßnahmen marktspezifisch regulatorisch prüfen lassen.
Legen Sie vor der Produktion die verantwortliche Person in den USA oder der EU, das Händlernetz, Beschwerdekontakte, interne Weiterleitungsfristen, das Format der Chargencodierung, erforderliche Herstellerunterlagen, den Rückstellmusterplan, Unterstützung bei Untersuchungen, Regeln zur Änderungsmeldung und die Zuständigkeit für Behördenantworten fest.


