


MoCRAにより、米国向け化粧品のラベルに名称を表示する企業は、実際にコンプライアンスを担う主体となりました。そのためプライベートラベルブランドにとって、包装に表示する名称と住所の選択は単なる版下上の判断ではありません。FDAがその製品の責任者とみなす企業を左右する可能性があります。
この役割は上市前に確定しておく必要があります。製品リスティング、安全性の裏付け、有害事象の受付、上市後対応には複数の当事者が保有する情報が必要だからです。ブランド、受託製造業者、試験機関、包装資材サプライヤー、規制対応を支援するサービス提供者は、それぞれ別の前提で動くのではなく、文書化された共通の運用体制を持つ必要があります。
MoCRAにおける責任者とは誰ですか?
責任者とは、適用されるラベル表示規定に基づき、その名称が化粧品のラベルに表示される製造業者、包装業者または販売業者です。[1]これは製品ごとに適用される法定の定義であり、企業がコンプライアンス窓口として任命する個人を単に指すものではありません。
プライベートラベルの保湿剤に「Distributed by」または「Manufactured for」と記載され、その後にブランド企業の名称と事業所所在地が表示されている場合、通常はその販売業者が責任者となります。一方、法定要件を満たす受託製造業者の名称が代わりに表示されている場合は、結論が異なることがあります。発注書、ブランドの所有関係、FDAポータルから誰がデータを送信したかではなく、実際の米国向けラベルを確認してください。
米国外の企業でも、法定の定義を満たし、その名称がラベルに表示されていれば責任者になれます。ただし製品には、有害事象の報告を受け付けるための米国内の住所、米国内の電話番号、またはウェブサイトを含む電子的な連絡先情報を表示する必要があります。[2]
責任者は工場や米国代理人とどう違いますか?
プライベートラベル案件では、複数の規制上の役割が組み合わさることがよくあります。1社が複数の役割を担うことはできますが、それらを同じ役割として扱ってはいけません。
| 役割 | 役割の決まり方 | 主な責任 |
|---|---|---|
| 責任者 | 製品ラベルに名称が表示される、要件を満たした製造業者、包装業者または販売業者 | 製品リスティング、安全性の裏付け、有害事象に関する義務、製品単位の規制対応の調整 |
| 施設の所有者または運営者 | 米国で流通する化粧品を製造または加工する施設を所有・運営する事業者 | 施設登録、必要な変更届、2年ごとの更新 |
| 受託製造業者 | ブランドから製品の製造、加工、充填または包装を委託された工場 | 製造記録、仕様書、試験、トレーサビリティ、および自社の活動に適用される施設上の義務 |
| 外国施設の米国代理人 | 外国施設の登録で指定される連絡先 | 外国施設に関する連絡対応。この役割だけで、代理人がその製品の責任者になるわけではありません |
| 提出権限を与えられた代理人またはコンサルタント | 情報の作成または送信を認められたサービス提供者 | 事務的または技術的な支援。法定の定義を独立して満たす場合に限り、責任者となります |
施設の所有者または運営者は通常、化粧品を製造または加工する施設を登録し、その登録を2年ごとに更新します。責任者は市販製品をリスティングします。受託製造では、受託製造業者またはその施設で製造される製品の責任者が施設登録を提出できますが、提出できるというだけで2つの法的役割が一体化するわけではありません。[2]
MoCRA責任者にはどのような義務がありますか?
責任者の主な義務は、製品の初回上市後も続きます。安全性の根拠、苦情受付、FDAへの提出情報を、承認済みの処方とラベルに結び付ける運用体制が必要です。
| 義務 | 法令・規制上の対応 | プライベートラベルで有用な管理 |
|---|---|---|
| 化粧品の製品リスティング | 市販する各化粧品をFDAにリスティングし、年次更新を行う | ラベル上の製品名、カテゴリー、成分、製造施設を関連付けた承認済みデータ記録を一元管理する |
| 安全性の裏付け | 安全性について十分な裏付けがあることを確認し、その根拠記録を保管する | 上市前に製品ごとの安全性資料を承認する |
| 重篤な有害事象の報告 | 報告対象となる重篤な有害事象を15営業日以内に報告し、報告対象となる追加情報も提出する | 期限を管理しながら、受付、医学的確認が必要な案件の適切な担当者への引き上げ、評価、報告の手順を運用する |
| 有害事象の記録 | 適用される保存期間にわたり有害事象の記録を保管し、法令上必要な場合に閲覧できる状態にする | 原文の連絡記録、評価、ラベル、ロット情報、フォローアップ、提出の証拠を保管する |
| ラベル上の連絡手段 | 消費者が有害事象を報告できる適切な手段を設ける | 住所、電話番号、メール、ウェブサイトによる受付体制を監視し、報告が訓練を受けた担当者に届くことを確認する |
| リコールとFDAへの対応 | 安全性シグナルを評価し、FDAが記録閲覧、停止、リコールに関する権限を行使した場合に対応する | 流通のトレーサビリティ、意思決定権限、文書化されたリコール手順を維持する |
施設登録と製品リスティングはFDAの承認制度ではありません。FDAは、施設登録や製品リスティングによって化粧品が適合品になったことを証明する証明書を発行せず、付与された番号をFDAの承認として宣伝してはいけません。[3]
プライベートラベルブランドの化粧品製品リスティングはどのように行いますか?
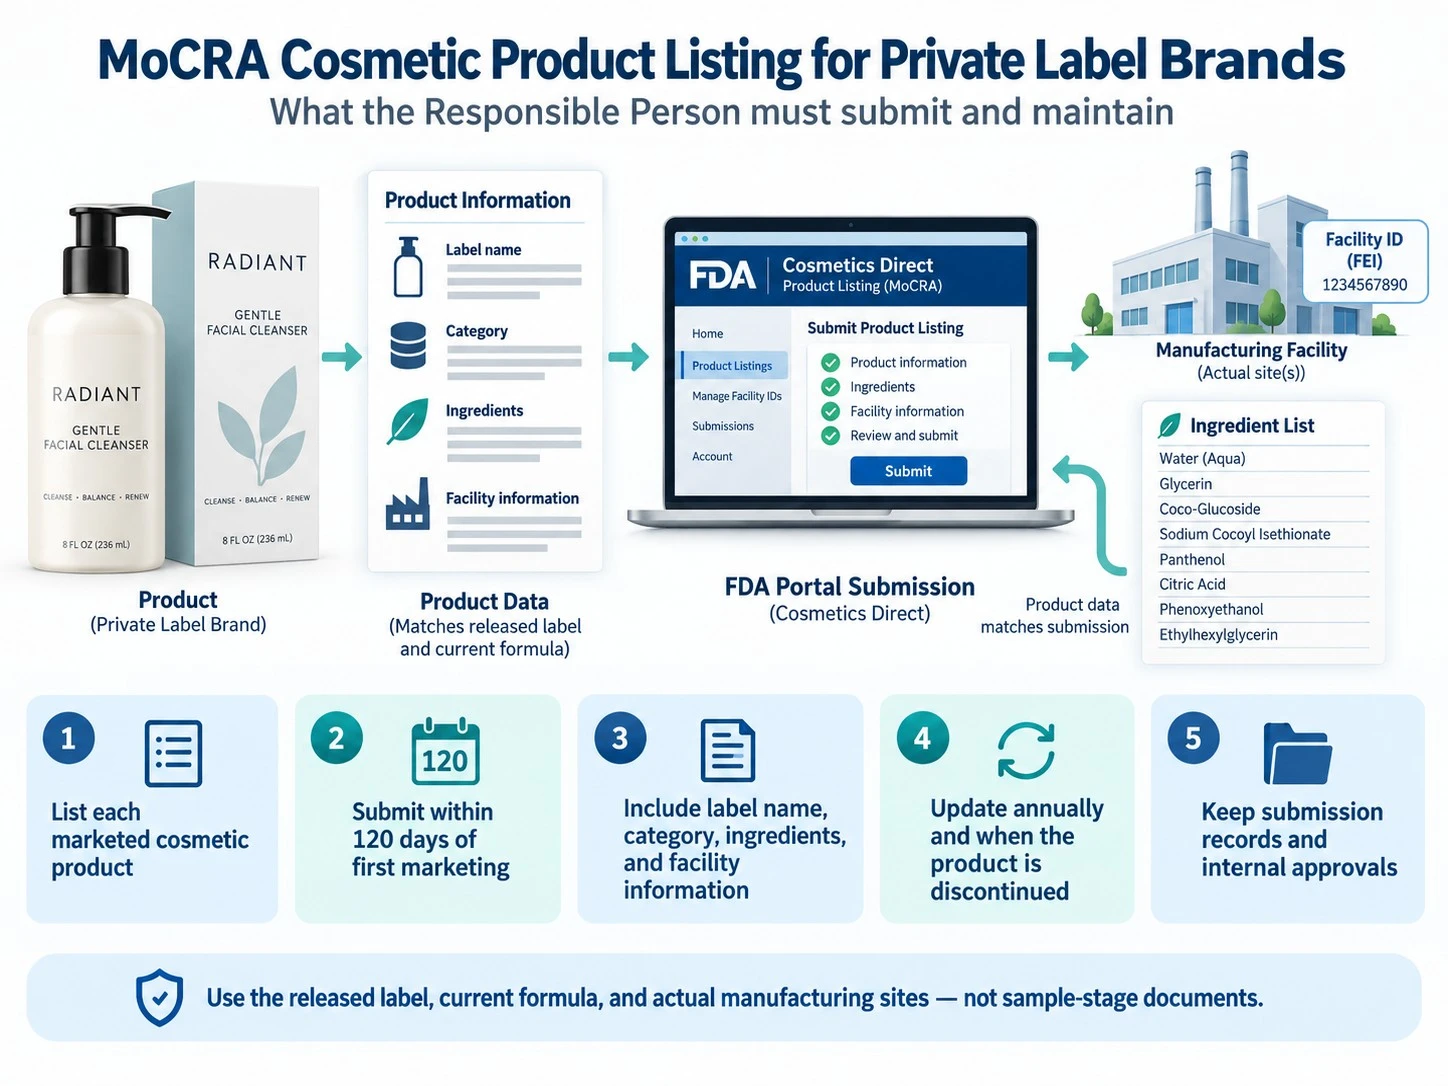
責任者は、市販する各化粧品について製品リスティングを提出する、または提出されるよう手配しなければなりません。2022年12月29日より後に初めて上市された製品は、州際通商で販売を開始してから120日以内に提出することが法定されています。その後は毎年更新し、製品の販売を終了した場合も更新が必要です。[2]
製品リスティングには、責任者の名称と連絡先番号、ラベルに表示された製品名、製品カテゴリー、製造または加工施設の情報、成分一覧が必要です。そのため責任者は、各製造業者または加工業者から、該当する施設登録情報またはFDA Establishment Identifier(FEI)を入手する必要があります。施設が免除対象で登録番号を持たない場合は、リスティング時に代わりに施設名と住所を提供できます。[2]
- 市販製品と一致させる:サンプル段階の資料ではなく、承認済みラベル上の製品識別情報、最新処方、実際の製造施設を使用します。
- 同一系統の処方を管理する:法定条件を満たす場合、処方が同一の複数製品、または色、香り、フレーバー、内容量だけが異なる複数製品を1件の提出に含めることができます。
- すべての施設を把握する:最終出荷拠点だけでなく、製品を製造または加工するすべての施設の識別情報を取得します。
- 変更管理から更新につなげる:処方、香り、色、カテゴリー、製品名、施設、販売終了に関する変更を製品リスティングの管理担当者へ確実に伝えます。
- 提出記録を保管する:画面のスクリーンショットや、いわゆる「FDA証明書」に頼らず、提出データ、FDAからの応答、社内承認記録を保管します。
Cosmetics DirectはFDAへの提出方法の1つですが、ポータルアカウントだけでは適切なデータ管理の代わりになりません。製品リスティングは、製造時の出荷判定に使用するものと同じ、文書管理された処方および完成化粧品の製品仕様書を基に作成してください。
ブランドはどのような安全性の裏付けを保管すべきですか?
責任者は、安全性について十分な裏付けがあることを確認し、それを支える記録を保管しなければなりません。FDAはすべての製品に一律の試験項目を定めておらず、化粧品を販売するために動物試験が必須というわけでもありません。ただし、根拠は科学的に妥当な方法から得られ、ラベルに従った使用または通常の使用条件で完成品の安全性を裏付けるものでなければなりません。[1]
適切な資料の内容は、処方、曝露、包装、使用者層、訴求表示によって異なります。実務上、プライベートラベルの安全性資料には次のようなものを含めることができます。
- 全成分の定量処方と成分の同一性情報
- サプライヤー仕様書、分析証明書、関連する毒性または安全性情報
- 完成品の仕様書と出荷判定基準
- 想定する保存期間に対する安定性および包装適合性の根拠
- 汚染リスクのある製品について、防腐効力試験と適切な化粧品の微生物試験
- 曝露の前提、警告、使用方法、合理的に予見可能な使用状況
- 消費者による製品の使用方法や理解に影響する訴求表示の根拠
- 利用可能な根拠に応じた専門家による安全性評価、またはその他の文書化された評価
製品リスティングのデータと安全性の裏付けは、別々に整備・管理すべきものです。正しくリスティングされた美容液でも安全性の根拠が不十分なことがあり、十分に試験された処方でもリスティングに誤りや更新遅延があることがあります。責任者は、上市資料一式を完成と判断する前に、両方を承認する必要があります。
ブランドは有害事象にどう対応すべきですか?
消費者向けのすべての連絡窓口を、1つの有害事象対応プロセスにつなげてください。米国での化粧品使用に関連する重篤な有害事象は、小売包装の上または中にあるラベルの写しとともに、15営業日以内にFDAへ報告しなければなりません。最初の報告から1年以内に新たな医学情報またはその他の報告対象情報を受け取った場合も、15営業日以内に提出する必要があります。[4]
重篤な転帰には、死亡、生命を脅かす事象、入院、持続的または重大な障害・機能不全、先天異常または出生時欠損、感染、著しい外観上の損傷、またはこれらの転帰を防ぐために必要な介入が含まれます。著しい外観上の損傷には、重篤かつ持続する発疹、第2度または第3度熱傷、著しい脱毛、または外観の著しく持続的な変化が含まれる場合があります。[4]
対応手順では、製品名と色調またはバリエーション、ロットまたはバッチコード、購入日と使用日、事象の内容、報告者の連絡先、治療内容、本人が任意で提供した写真、現行ラベル、流通情報を記録します。原本の連絡記録と、その事象を重篤または非重篤と判断した根拠を保管してください。有害事象記録の保存期間は通常6年間で、要件を満たす小規模事業者は3年間です。[5]
監視されているウェブフォームやメールアドレスはMoCRAの連絡先要件を満たすことができますが、報告が確実に確認され、必要な担当者へ速やかに引き上げられる体制が前提です。苦情を化粧品のバッチコードとトレーサビリティに紐付け、責任者が該当する製造・流通記録を特定できるようにしてください。米国とEUの報告義務のより詳しい比較は、ZICAILの化粧品の有害事象報告ガイドで確認できます。
プライベートラベル契約には何を定めるべきですか?
製造契約によって責任者の法定定義を変更することはできませんが、ラベルに名称が表示される企業がコンプライアンスに必要な情報を受け取れるようにすることはできます。次の業務を割り当てる責任分担表または品質契約を添付してください。
- ラベル上の事業者:製造業者、包装業者、販売業者のうち、どの法人名を表示するか、また米国向け版下を誰が承認するかを確認します。
- 施設情報:最新の施設名、住所、FEIまたは登録情報、免除状況、変更通知を提供します。
- 処方情報の開示:製品リスティング、ラベル表示、安全性レビューに必要な成分情報を提供し、機密の処方データを安全に扱う手順を設けます。
- 安全性資料:原料の根拠資料、試験、専門家レビュー、完成品資料をどの当事者が取得するかを定めます。
- 変更管理:処方、サプライヤー、香り、色、包装、施設、工程、仕様、訴求表示を変更する前に書面承認を必須とします。
- 苦情のエスカレーション:重篤な事象の可能性がある場合は、当日中またはそれに準じる迅速な期限で情報を引き継ぐルールを定め、フォローアップの責任と保護対象の個人情報の取扱いも明確にします。
- 調査支援:バッチ記録、保存サンプル、試験結果、根本原因分析、是正措置を提供・実施する期限を定めます。
- リコールへの備え:意思決定権限、通知、在庫管理、顧客リスト、回収数量の照合、回収効果の確認の担当を定めます。
- 記録へのアクセス:FDAへの対応と、コンプライアンスの根拠を継続的に維持するために必要な記録を、責任者が取得できる権利を確保します。
一方の当事者が「FDAコンプライアンスを担当する」とだけ定める曖昧な条項は避けてください。施設登録、製品リスティング、安全性、ラベル表示、上市後監視について、それぞれ担当者、根拠となる記録、期限、代替連絡先を明確にする必要があります。
小規模事業者免除で責任者の義務はなくなりますか?
いいえ。MoCRAは要件を満たす小規模事業者について、一部のGMP、施設登録、製品リスティング要件を免除していますが、化粧品の安全性、ラベル表示、有害事象に関する義務を一律に免除するものではありません。適格性は、従業員数や発注数量だけではなく、法定の売上基準その他の条件に基づいて判断されます。[1]
また、免除は、眼の粘膜に日常的に接触する製品、注射用製品、体内使用を目的とする製品、通常または慣例的な使用条件に消費者による除去が含まれず、24時間を超えて外観を変化させることを目的とする製品など、指定された製品カテゴリーには適用されません。[2]目元製品には特に注意が必要です。FDAのガイダンスでは、アイシャドウ、アイメイク落とし、液状アイライナーや粘膜用アイライナー、つけまつげ用接着剤などが免除対象外となり得る例として挙げられています。一方、一般的な洗顔料、保湿剤、美容液は、通常、眼の粘膜に日常的に接触することは想定されていません。[2]
製品区分の確認も先に行う必要があります。疾病の治療・予防や身体の構造・機能への作用をうたう製品は、医薬品、または医薬品と化粧品の両方に該当する場合があり、登録、リスティング、製造、ラベル表示について異なる規則が適用されることがあります。[6]化粧品だけを前提としたMoCRA対応に依存する前に、ニキビ、フケ、制汗、肌の美白、SPFなどの治療的な訴求表示を確認してください。
責任者の役割を設定する8つのステップ
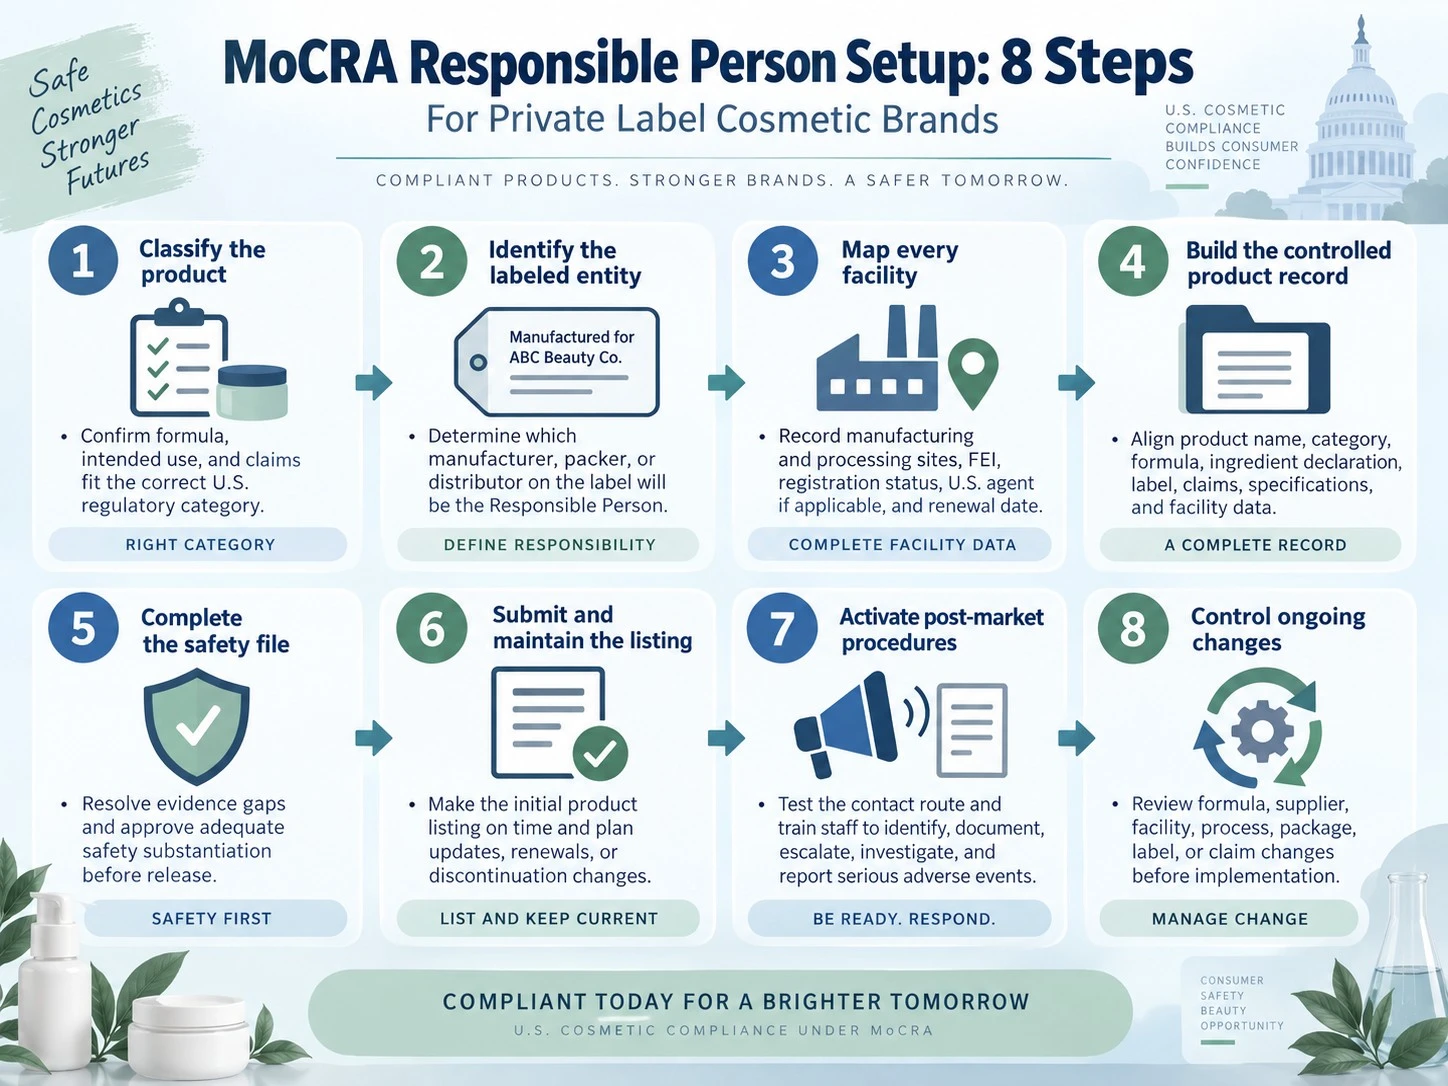
- 製品区分を確認する:処方、意図する用途、訴求表示から、その製品が米国で正しい規制カテゴリーに入ることを確認します。
- ラベルに表示する事業者を特定する:要件を満たす製造業者、包装業者、販売業者のうち、どの事業者をラベルに表示し、責任者とするかを決めます。
- すべての施設を整理する:各製造・加工施設、その所有者または運営者、FEI、登録状況、該当する場合は米国代理人、更新日を記録します。
- 文書管理された製品記録を作成する:製品名、カテゴリー、処方、成分表示、ラベル、訴求表示、仕様書、施設データを一致させます。
- 安全性資料を完成させる:根拠の不足を解消し、上市前に十分な安全性の裏付けを承認します。
- リスティングを提出し、維持する:適用される期限内に初回の製品リスティングを行い、年次更新、更新手続き、販売終了に伴う変更を予定に組み込みます。
- 上市後手順を稼働させる:ラベル上の連絡手段をテストし、重篤な有害事象を識別、記録し、適切な担当者へ速やかに引き上げたうえで、調査・報告できるよう担当者を訓練します。
- 継続的な変更を管理する:処方、サプライヤー、施設、工程、包装、ラベル、訴求表示の変更について、実施前に製品リスティング、安全性、規制上の影響を確認します。
責任者に関するよくある誤り
- 製品を製造しているという理由だけで、受託工場が自動的に責任者になると考える。
- ラベル上の定義を確認せず、米国代理人、コンサルタント、ポータルからの提出担当者を責任者として扱う。
- 製品リスティングに、古いサンプル処方や不完全な香料情報を使用する。
- 施設登録番号や製品リスティング番号を、FDAの承認やコンプライアンス証明書と混同する。
- 製品ごとの安全性結論を文書化しないまま、試験報告書だけを集める。
- 有害事象について誰も監視していない問い合わせフォームを公開する。
- 受領後すぐに適切な担当者へ引き上げず、すべての医学的詳細がそろってから15営業日以内の報告に向けた評価を始める。
- 苦情や重篤事象の記録を、該当するラベル版とロットに紐付けない。
- 現行の売上基準と除外製品カテゴリーの両方を確認せず、小規模事業者免除に依存する。
- FDA製品リスティングと安全性資料の維持担当者に通知せず、処方や施設を変更する。
MoCRA責任者に関するFAQ
プライベートラベルブランドは常に責任者になりますか?
必ずしもそうではありません。責任者は、化粧品ラベルに名称が表示される、要件を満たした製造業者、包装業者または販売業者です。プライベートラベルブランドの法的名称が「Distributed by」や「Manufactured for」などの文言の後に表示される場合、そのブランドが責任者となることが一般的です。
外国企業でもMoCRAの責任者になれますか?
はい。FDAのガイダンスでは、米国外の企業でも法定の定義を満たし、その名称がラベルに表示されていれば責任者になれるとしています。ただしラベルには、有害事象の報告を受け付けるための米国内の住所、米国内の電話番号、または電子的な連絡先情報を表示する必要があります。[2]
外国施設の米国代理人は責任者と同じですか?
いいえ。米国代理人は外国施設の登録に関連する連絡先です。責任者は、製品ラベルに名称が表示される要件を満たした企業によって決まります。同じ企業が両方の役割を担うことはできますが、米国代理人に任命されたというだけでは責任者の地位にはなりません。
製造業者やコンサルタントが製品リスティングを提出できますか?
適切な権限を与えられたサービス提供者は提出情報を作成または送信でき、責任者は別の当事者に必要な提出を行わせることもできます。提出業務を外部委託しても、責任者となる要件を満たす企業は変わらず、責任者には提出データを確認する責任が残ります。
FDAはMoCRA登録証明書を発行しますか?
いいえ。FDAは、化粧品施設の登録、製品リスティング、免除状況を証明する証明書や確認文書を発行しないとしています。登録番号やリスティング番号はFDAの承認を意味しません。[3]
MoCRA対応のプライベートラベル文書計画を作る
このガイドは、米国における製品単位の義務を海外の製造パートナーと調整する必要があるスキンケアブランド、輸入業者、販売業者に特に役立ちます。コンプライアンス資料を依頼する前に、対象処方、訴求表示、製品バリエーション、ラベルに表示する企業、米国内の連絡手段、予定上市日、販売チャネルを整理してください。
ZICAILは、文書管理された処方・製品仕様、成分・施設情報、試験の調整、包装に必要な情報、追跡可能な製造記録を通じて、プライベートラベルのスキンケア開発を支援できます。ブランドは、最終的な区分判定、免除適用の評価、FDAへの提出、重篤事象に関する判断について、資格を備えた米国の規制専門家の支援を受けるべきです。版下と量産に入る前に、必要資料と変更管理の流れを合意できるよう、製品企画の段階でZICAILにご相談ください。
出典
[1] U.S. Food and Drug Administration. 2022年化粧品規制近代化法(MoCRA)
[2] U.S. Food and Drug Administration. 業界向けガイダンス:化粧品施設の登録および製品リスティング
[3] U.S. Food and Drug Administration. FDA、化粧品施設登録のコンプライアンスを証明する証明書等を発行しないことを明確化
[4] U.S. Food and Drug Administration. 化粧品に関する苦情を報告する方法
[5] U.S. Food and Drug Administration. FDA、化粧品に関する記録閲覧権限について業界向けガイダンス案を公表
[6] U.S. Food and Drug Administration. 小規模事業者と手作り化粧品:ファクトシート


