


Une réclamation client devient un problème réglementaire lorsqu’une marque la traite comme une demande isolée du service client. Un signalement peut d’abord parvenir à une place de marché en ligne, un détaillant, un distributeur, un salon, une équipe chargée des réseaux sociaux, un bureau à l’étranger ou un fabricant sous contrat. Si ce canal ne repère pas et ne transmet pas les informations liées à la santé, l’opérateur juridiquement responsable peut n’avoir connaissance d’un cas grave qu’après le début du délai de déclaration.
Les systèmes américain et européen diffèrent par les rôles, les critères de gravité, les destinataires et les délais. Tous deux exigent une identification précise du produit, la conservation des informations d’origine, un suivi, l’analyse des tendances et des liens avec les dossiers de lot et de distribution. Ce guide porte sur les cosmétiques ordinaires ; les médicaments et dispositifs peuvent relever d’autres systèmes.
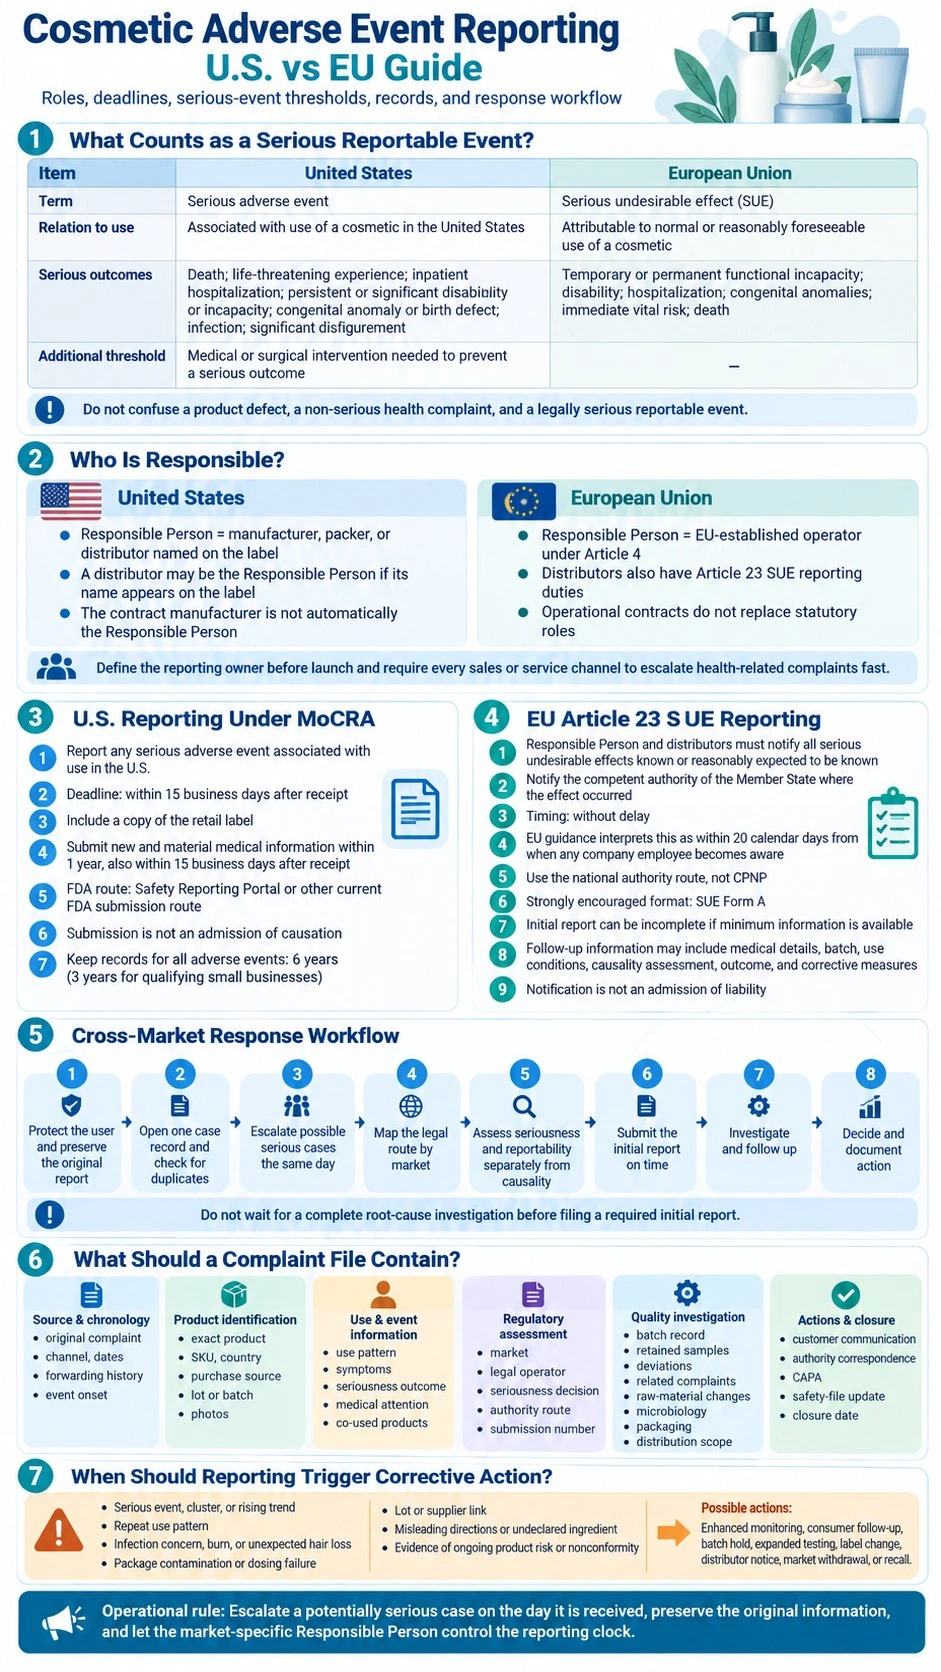
Qu’est-ce qu’un événement cosmétique grave soumis à déclaration ?
Un événement indésirable n’est pas la même chose qu’un défaut du produit, et un événement grave n’est pas simplement un événement qui paraît alarmant. Il faut distinguer une réclamation qualité sans effet sur la santé, un événement de santé non grave et un événement qui répond aux critères juridiques de gravité applicables.
| Critère de décision | États-Unis | Union européenne |
|---|---|---|
| Terme réglementaire | Événement indésirable grave | Effet indésirable grave, ou SUE |
| Lien principal avec le produit | Associé à l’utilisation d’un produit cosmétique aux États-Unis | Effet indésirable imputable à l’utilisation normale ou raisonnablement prévisible d’un produit cosmétique |
| Conséquences graves | Décès, événement mettant en jeu le pronostic vital, hospitalisation, incapacité ou handicap persistant ou important, anomalie congénitale ou malformation à la naissance, infection ou défiguration importante | Incapacité fonctionnelle temporaire ou permanente, handicap, hospitalisation, anomalies congénitales, risque vital immédiat ou décès |
| Critère supplémentaire | Intervention médicale ou chirurgicale nécessaire, selon un jugement médical raisonnable, pour prévenir l’une des conséquences graves énumérées | Les orientations de l’UE associent l’évaluation de la gravité à une évaluation structurée de la causalité ; un cas ne doit pas être écarté de la notification uniquement parce que les informations sont incomplètes |
| Exemples propres aux cosmétiques mentionnés dans la règle | Une défiguration importante peut inclure des éruptions graves et persistantes, des brûlures du deuxième ou du troisième degré, une perte de cheveux importante ou une altération persistante ou importante de l’apparence | La définition juridique repose sur l’issue de l’événement plutôt que sur une liste de symptômes cosmétiques |
La définition américaine inclut explicitement l’infection et la défiguration importante, ainsi que l’intervention nécessaire pour prévenir une conséquence grave.[1] La définition européenne inclut l’incapacité fonctionnelle temporaire et emploie la notion de « risque vital immédiat ».[3] Une éruption légère et de courte durée peut devoir être consignée comme réclamation liée à la santé sans atteindre le seuil de gravité, tandis qu’une brûlure nécessitant une hospitalisation ou une réaction entraînant une incapacité persistante peut être soumise à déclaration.
Ne laissez pas la qualification donnée par le service client déterminer le statut réglementaire. Les mentions « allergie », « brûlure », « perte de cheveux » ou « infection » doivent déclencher des questions de suivi clinique et réglementaire, mais c’est l’issue réelle qui détermine la gravité. À l’inverse, une réclamation formulée calmement peut néanmoins être grave si elle décrit une hospitalisation, un handicap ou une autre conséquence répondant aux critères.
Qui est responsable de la déclaration des effets indésirables ?
Le responsable légal de la déclaration varie selon le marché. Identifiez-le avant le lancement, puis imposez à chaque partenaire en contact avec les clients de transmettre suffisamment rapidement toute information susceptible de concerner un effet indésirable afin que cet opérateur puisse l’évaluer dans le délai applicable.
| Responsabilité | États-Unis | Union européenne |
|---|---|---|
| Opérateur juridique principal | Personne responsable : fabricant, conditionneur ou distributeur dont le nom figure sur l’étiquette du cosmétique | Personne responsable établie dans l’UE, désignée ou déterminée conformément à l’article 4 |
| Rôle du distributeur | Un distributeur peut être la personne responsable lorsque son nom figure sur l’étiquette ; les autres partenaires commerciaux doivent néanmoins disposer d’un circuit de remontée rapide | Les distributeurs ont leur propre obligation, au titre de l’article 23, de notifier les SUE dont ils ont connaissance à l’autorité du lieu où l’effet s’est produit |
| Rôle du fabricant | Le fabricant sous contrat n’est pas automatiquement la personne responsable si une autre entreprise est nommée sur l’étiquette | Un fabricant situé hors de l’UE n’est pas lui-même la personne responsable de l’UE, sauf s’il dispose de l’établissement requis dans l’UE et d’un fondement juridique lui attribuant ce rôle |
| Point de contrôle pour la marque | Confirmer quelle entité figurant sur l’étiquette reçoit les signalements et est responsable de la soumission à la FDA, du suivi et de la tenue des dossiers | Définir comment la marque, la personne responsable de l’UE, les importateurs et les distributeurs échangent les dossiers, évaluations, correspondances avec les autorités et mesures correctives |
Aux États-Unis, la personne responsable est déterminée par le nom figurant sur l’étiquette, et non simplement par l’entreprise qui a fabriqué la formule en vrac.[1] Dans l’UE, la personne responsable veille au respect de l’article 23, mais les distributeurs sont eux aussi expressément chargés de certaines notifications.[3] Un contrat de services peut répartir les tâches opérationnelles, mais il ne doit pas masquer le rôle prévu par la loi.
Les contrats de private label doivent préciser les contacts sécurité, le délai de transmission, les champs de données requis, les règles de traduction et de confidentialité, le responsable du dossier, celui de l’enquête et celui de la soumission. Le circuit doit couvrir les détaillants, marketplaces, service client, équipes commerciales, distributeurs et fabricant.
Déclaration des événements indésirables cosmétiques aux États-Unis au titre de MoCRA
La personne responsable aux États-Unis doit soumettre tout signalement reçu d’un événement indésirable grave associé à l’utilisation, aux États-Unis, d’un cosmétique qu’elle a fabriqué, conditionné ou distribué. Le signalement doit être soumis au plus tard 15 jours ouvrables après sa réception et être accompagné d’une copie de l’étiquette figurant sur ou dans l’emballage de vente au détail.[2]
Si la personne responsable reçoit de nouvelles informations médicales importantes dans l’année suivant le signalement initial à la FDA, ces informations doivent être soumises dans les 15 jours ouvrables suivant leur réception.[2] Le dossier doit donc rester ouvert au suivi même après la première soumission.
Que faut-il soumettre à la FDA ?
La FDA autorise actuellement les soumissions électroniques par transmission entre bases de données ou via le Safety Reporting Portal. Pour une soumission au moyen du formulaire FDA 3500A, joignez les pièces justificatives, notamment les copies pertinentes de l’étiquette, puis utilisez le canal électronique ou postal indiqué. L’agence encourage la soumission électronique.[1]
Consignez le récit de l’événement, les dates, l’identité du produit, son utilisation, l’issue, les coordonnées du déclarant, les informations médicales disponibles, la copie de l’étiquette et les pièces justificatives sans modifier le récit du déclarant. Distinguez les faits rapportés de l’évaluation de l’entreprise.
Le dépôt d’un signalement ne constitue pas un aveu que le cosmétique a causé l’événement ou y a contribué. La loi exige de déclarer les événements associés à l’utilisation et précise expressément qu’une soumission ne doit pas être interprétée comme un aveu de causalité.[2] Une marque ne peut donc pas invoquer une enquête de causalité encore inachevée pour dépasser le délai de déclaration.
Quels dossiers la personne responsable aux États-Unis doit-elle conserver ?
La personne responsable doit conserver pendant six ans les dossiers relatifs à chaque signalement d’événement indésirable, et pas uniquement aux signalements graves. Une petite entreprise remplissant les conditions et ne fabriquant ni ne transformant les catégories de produits à risque plus élevé spécifiées applique une durée de trois ans. La FDA peut accéder aux dossiers obligatoires relatifs aux événements indésirables lors d’une inspection.[2]
Conservez les communications d’origine, les évaluations, les soumissions à la FDA, les informations de suivi, le traitement des doublons, l’identification du produit et du lot, les résultats d’enquête et les mesures correctives. Les étiquettes américaines doivent également indiquer une adresse aux États-Unis, un numéro de téléphone américain ou un moyen de contact électronique permettant à la personne responsable de recevoir les signalements d’événements indésirables.[2]
Pour une vue plus large de l’attribution des rôles aux États-Unis, de l’enregistrement des établissements, du listing des produits, de la justification de la sécurité et des contrôles d’étiquetage, consultez la checklist de conformité MoCRA de ZICAIL.
Déclaration des effets indésirables graves dans l’UE au titre de l’article 23
L’article 23 impose à la personne responsable de l’UE et aux distributeurs de notifier tous les effets indésirables graves dont ils ont connaissance ou dont on peut raisonnablement considérer qu’ils devraient avoir connaissance. La notification est adressée à l’autorité compétente de l’État membre où le SUE s’est produit et doit identifier le produit ainsi que toute mesure corrective prise.[3]
Il ne s’agit pas d’une soumission CPNP. Les signalements de SUE suivent la voie de l’autorité nationale compétente ; les marques commercialisées dans plusieurs États membres doivent donc disposer d’une liste à jour des autorités et formulaires applicables. Le guide ZICAIL sur la conformité des cosmétiques dans l’UE explique les rôles distincts de la personne responsable, du CPSR, du PIF et du CPNP.
Où et quand un SUE doit-il être notifié dans l’UE ?
Le règlement exige une notification « sans délai ». Les orientations de la Commission européenne interprètent ce délai comme étant de 20 jours calendaires à compter de la date à laquelle tout salarié de l’entreprise, quels que soient son rôle ou sa fonction, prend connaissance du SUE.[4] Un e-mail d’un détaillant reçu par un commercial peut donc être déterminant même si l’équipe réglementaire ne le voit que plus tard.
L’utilisation du formulaire SUE Form A est vivement recommandée pour les notifications initiales, de suivi et finales effectuées par une personne responsable ou un distributeur.[4] Après réception d’un signalement, l’autorité compétente transmet les informations aux autres États membres et, lorsque le premier déclarant est un distributeur, à la personne responsable.[3]
Quelles informations sont nécessaires pour la notification initiale dans l’UE ?
La notification initiale doit être effectuée dès que trois éléments minimaux sont disponibles : un déclarant identifiable ; la nature du SUE allégué et sa date de début ; et le nom du produit cosmétique permettant son identification précise. Si ces éléments ne sont pas encore disponibles, le déclarant doit poursuivre des démarches raisonnables pour les obtenir et notifier sans délai dès qu’ils le sont.[4]
Le dossier initial peut être incomplet. Le suivi peut ajouter des informations médicales, les détails du produit et du lot, les conditions d’utilisation, l’évaluation de la causalité, les résultats d’enquête, l’issue et les mesures correctives. Les orientations de l’UE indiquent que tous les SUE doivent être notifiés, à l’exception des cas classés comme exclus lors de l’évaluation de causalité effectuée dans le délai de déclaration ; la notification ne constitue pas un aveu de responsabilité.[4]
Les informations post-commercialisation alimentent également le système de sécurité du produit. Le CPSR doit être tenu à jour lorsque de nouvelles informations pertinentes deviennent disponibles ; des effets indésirables graves ou récurrents peuvent donc nécessiter un nouvel examen par l’évaluateur de la sécurité, une mise à jour du PIF, de nouveaux avertissements ou d’autres mesures, et ne doivent pas rester cantonnés à une base de réclamations.[3]
Procédure de réponse aux événements indésirables cosmétiques sur plusieurs marchés
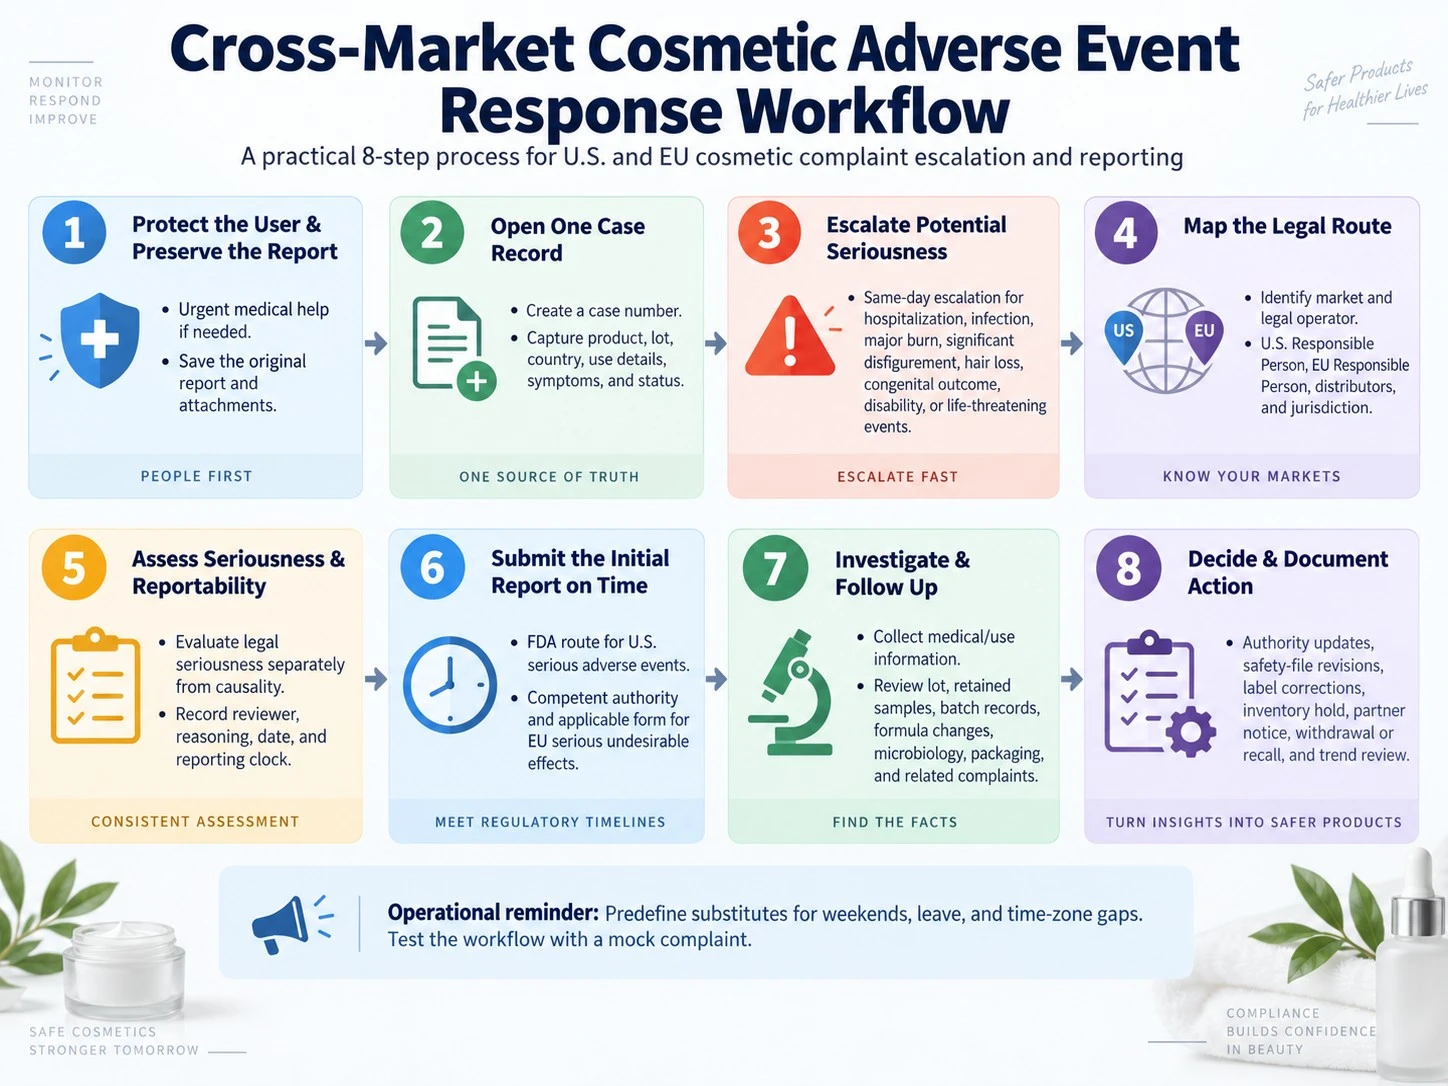
Une procédure mondiale unique peut encadrer la réception des signalements, la conservation des preuves et l’enquête, mais l’opérateur juridiquement responsable pour chaque marché doit garder la maîtrise de la décision quant au caractère déclarable du cas, de la voie de soumission et du délai.
- Protégez l’utilisateur et préservez le signalement. Pour des symptômes urgents, invitez le déclarant à consulter un professionnel de santé approprié sans tenter de poser un diagnostic. Conservez le message d’origine, les pièces jointes, les coordonnées, la date, l’heure, le canal et les termes exacts employés.
- Ouvrez un dossier unique. Attribuez un numéro de dossier unique et recherchez les doublons. Consignez le nom du produit, le SKU, le format, le pays, le point d’achat, le numéro de lot, les dates d’utilisation, la zone d’application, la quantité et la fréquence, les autres produits utilisés, la date de début de l’événement, son issue et son statut actuel.
- Faites remonter immédiatement tout cas potentiellement grave. Transmettez le jour même au responsable réglementaire tout décès, hospitalisation, événement mettant en jeu le pronostic vital ou risque vital, incapacité, handicap, anomalie congénitale, infection, défiguration importante, éruption grave et persistante, brûlure importante, perte de cheveux importante ou intervention médicale préventive.
- Déterminez la voie juridique applicable. Confirmez le lieu où l’événement s’est produit, la catégorie réglementaire du produit, la personne responsable indiquée sur l’étiquette aux États-Unis, la personne responsable de l’UE, les distributeurs impliqués et toute autre juridiction applicable. Ne supposez pas qu’une seule soumission couvre tous les marchés.
- Évaluez la gravité et l’obligation de déclarer séparément de la causalité. Appliquez les critères juridiques du marché de destination. Consignez le raisonnement, l’examinateur, la date, les informations manquantes et le point de départ du délai de déclaration. Ne retardez pas une notification initiale obligatoire dans l’attente d’essais de lot ou d’un avis médical définitif.
- Soumettez la notification initiale dans les délais. Utilisez la voie FDA en vigueur pour un événement indésirable grave aux États-Unis, ou l’autorité compétente et le formulaire applicable pour un SUE dans l’UE. Conservez une copie exacte de la soumission, les pièces jointes, l’accusé de réception, le numéro de dossier de l’autorité et le numéro de dossier interne.
- Enquêtez et assurez le suivi. Demandez les informations médicales et d’utilisation pertinentes sans faire pression sur le déclarant, identifiez le lot, examinez les échantillons conservés et les dossiers de lot, vérifiez les changements de formule et de matières premières, évaluez la microbiologie et l’emballage lorsque cela est pertinent, et recherchez les réclamations connexes.
- Décidez des mesures et documentez-les. Mettez à jour l’autorité lorsque cela est requis, révisez le CPSR ou tout autre dossier de sécurité le cas échéant, corrigez les étiquettes ou instructions, bloquez le stock concerné, informez les partenaires, retirez ou rappelez le produit lorsque cela est justifié et analysez la tendance de l’événement entre produits et marchés.
Prévoyez à l’avance des remplaçants pour les week-ends, congés et décalages horaires. Le respect d’un délai ne doit jamais dépendre d’un seul salarié consultant une boîte mail partagée. Testez le processus à l’aide d’une réclamation simulée et vérifiez que chaque canal peut joindre le responsable réglementaire.
Que doit contenir un dossier de réclamation cosmétique ?
Un dossier solide doit permettre de retracer ce qui a été signalé, appris, décidé et réalisé. Conservez et maîtrisez les catégories de documents suivantes :
- Source et chronologie : réclamation d’origine, identité du déclarant et canal de contact, date de réception, date de prise de connaissance, historique des transmissions internes, tentatives de suivi et début de l’événement.
- Identification du produit : nom exact du produit, SKU, format, version de l’étiquette, canal et pays d’achat, numéro de lot, informations de fabrication et de péremption le cas échéant, et photographies du produit.
- Informations sur l’utilisation et l’événement : utilisation prévue et réelle, zone d’application, quantité et fréquence, autres produits utilisés, exposition antérieure, symptômes, conséquences déterminant la gravité, prise en charge médicale, traitement, état actuel et documents disponibles.
- Évaluation réglementaire : marché, opérateur juridique, détermination de la gravité, statut de l’évaluation de causalité lorsqu’elle est réalisée, point de départ du délai, personne ayant effectué l’examen, justification de la décision, voie de notification à l’autorité, numéro de soumission et obligations de suivi.
- Enquête qualité : dossier de lot, spécification du produit fini et données de libération, examen des échantillons conservés, écarts, réclamations concernant le même lot ou la même formule, changements de matières premières, données microbiologiques, observations sur l’emballage et étendue de la distribution.
- Mesures et clôture : communication avec le client, correspondance avec les autorités, notifications aux distributeurs ou au fabricant, blocage des stocks, correction, décision de retrait ou de rappel, mise à jour du CPSR ou d’un autre dossier de sécurité, CAPA, code de tendance, approbations et date de clôture.
L’identité du lot relie un signalement de santé aux preuves de production et de distribution. Le guide ZICAIL sur les codes de lot et la traçabilité des cosmétiques explique ce lien, tandis que le guide sur les documents du fabricant aide les marques à définir quels dossiers doivent rester disponibles après le lancement.
Quand une déclaration doit-elle déclencher une mesure corrective ?
Une déclaration réglementaire et une décision de rappel répondent à des questions différentes. La déclaration vise à déterminer si l’événement atteint un seuil légal de notification. La mesure corrective vise à déterminer ce que les éléments disponibles indiquent sur le risque persistant lié au produit, la non-conformité, l’étendue de la distribution et les contrôles nécessaires pour protéger les utilisateurs.
Élargissez l’examen au-delà du seul cas individuel en présence d’un événement grave, d’un regroupement de cas ou d’une tendance à la hausse, d’un schéma d’utilisation récurrent, d’un risque d’infection, d’une brûlure, d’une perte de cheveux inattendue, d’une contamination de l’emballage ou d’un défaut de dosage, d’un lien avec un lot ou un fournisseur, d’une instruction trompeuse, d’un ingrédient non déclaré ou d’éléments montrant que le produit libéré ne correspond plus à sa base de sécurité. Ne poursuivez pas la distribution au seul motif que la causalité n’est pas encore établie lorsqu’il existe des éléments crédibles indiquant un risque important.
L’examen peut conduire à ne prendre aucune mesure sur le produit, à renforcer la surveillance, à assurer un suivi du consommateur, à bloquer un lot, à élargir les essais, à modifier l’étiquette ou les instructions, à informer les distributeurs, à retirer le produit du marché ou à le rappeler. Dans l’UE, une personne responsable qui estime qu’un produit n’est pas conforme doit prendre les mesures correctives nécessaires, procéder au retrait ou au rappel selon le cas et informer immédiatement les autorités lorsque le produit présente un risque pour la santé humaine.[3] Aux États-Unis, la FDA dispose d’un pouvoir de rappel obligatoire dans certaines situations de risque grave si la personne responsable n’agit pas volontairement.[5]
Les essais menés dans le cadre de l’enquête doivent répondre à une question précise du dossier. Consultez le guide ZICAIL sur les essais des produits de soin pour planifier les données de stabilité, microbiologie, compatibilité, sécurité ou liées aux allégations, tandis que des spécialistes réglementaires et techniques qualifiés définissent le protocole propre au cas.
Intégrer les responsabilités post-commercialisation à votre projet ZICAIL
ZICAIL peut discuter de l’identification de la formule, des dossiers de fabrication et de lot, des spécifications du produit fini, des données de contrôle qualité, de la coordination des essais, des informations d’emballage et de la remise des documents pour un projet de soins en private label ou sur mesure. La marque doit désigner les opérateurs juridiques applicables et obtenir un examen réglementaire propre à chaque marché pour ses procédures de réclamation, de déclaration, de sécurité et de mesures correctives.
Avant la production, définissez la personne responsable aux États-Unis ou dans l’UE, le réseau de distributeurs, les contacts pour les réclamations, le délai de transmission, le format de codification des lots, les dossiers requis du fabricant, le plan d’échantillons conservés, le soutien à l’enquête, les règles de notification des changements et la responsabilité des réponses aux autorités.


